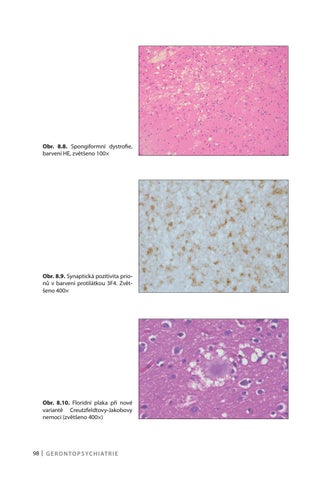
Obr. 8.8. Spongiformní dystrofie, barvení HE, zvětšeno 100×
Obr. 8.9. Synaptická pozitivita prionů v barvení protilátkou 3F4. Zvětšeno 400×
Obr. 8.10. Floridní plaka při nové variantě Creutzfeldtovy-Jakobovy nemoci (zvětšeno 400×)
98 | G e r o n to p s yc h i at r i e
Ukázka elektronické knihy, UID: KOS179067
Sporadická Creutzfeldtova-Jakobova nemoc (sCJN) často nemívá makroskopický nález, někdy se najde korová atrofie například zrakové kůry nebo mozečku. Neuropatologická diagnóza se opírá o průkaz spongiformní dystrofie (obr. 8.8.), numerickou atrofii neuronů, gliózu a imunohistochemický nález patologických prionů (obr. 8.9.). Těmito metodami lze rozlišit šest subtypů choroby, které odpovídají stavu kodonu 129 prionového genu PRNP, jenž je na chromosomu 20 a izotypu PrPSc. Jednotlivé subtypy se odlišují středním věkem nástupu choroby, dobou trvání a neuropatologickým nálezem. Familiární prionové choroby jsou: familiární CJN; Gerstmannova-Sträusslerova-Scheinkerova nemoc (odhadovaný výskyt 1/100 milionů lidí, v České republice byl zachycen rodokmen); fatální familiární insomnie; prion-proteinová cerebrální amyloidová angiopatie. Familiární CJN tvoří 10–15 % všech případů CJN. Nejčastější příčinou je mutace E200K – 129M, následuje E200K – 129V; kromě nich je popsáno na dvě desítky vzácnějších mutací. Kuru je fatální prionové onemocnění převážně lidí z jazykové skupiny Fore žijících v provincii Eastern Highlands na Nové Guineji. Přenášelo se rituálním kanibalismem. Epidemie se objevila kolem roku 1900. Se zánikem kanibalismu kolem roku 1960 začala epidemie ustávat. Inkubace onemocnění je v některých případech kolem 50 let. Zdrojem epidemie mohl být jedinec, jenž onemocněl sporadickou CJN. Iatrogenní Creutzfeldtova-Jakobova nemoc (iCJN) byla doložena jako důsledek užití kontaminovaného růstového hormonu nebo gonadotrofinu, získaných z kadaverózních hypofýz, kontaminované dura mater, perikardu, očních rohovek a neurochirurgických nástrojů. Neuropatologický nález je podobný nálezu u sCJN, odlišuje se u příjemců kontaminované dura mater a gonadotrofinu. Variantní Creutzfeldtova-Jakobova nemoc (vCJN) je onemocnění mladších lidí, střední věk je při úmrtí 29 let (rozptyl 14–74 let). Naprostá většina zemřelých, jejichž počet přestoupil 200, jsou lidé žijící ve Velké Británii. Obavy z možné epidemie ustoupily. Předpokládá se, že vCJN je nové onemocnění, které vzniklo přenosem prionů bovinní spongiformní encefalopatie na lidi. Makroskopický nález na mozku je nenápadný, v případech s delším průběhem může být patrná korová atrofie. Mikroskopicky se najdou mnohočetné »floridní« plaky (tvarem připomínají dítětem malovaná slunéčka, obr. 8.10.), početná
D e m e n c e a d a l š í p o r u c h y ko g n i t i v n í c h f u n kc í | 99
Ukázka elektronické knihy, UID: KOS179067
hnízda drobných plak v řezech barvených na přítomnost PrPSc, jenž se rovněž akumuluje ve shlucích amorfních a perikapilárně. V nc. caudatus a v putamen je spongiformní dystrofie, akumulace PrPSc perineurálně a periaxonálně. V zadních thalamických jádrech je spongiformní dystrofie ložiskově, numerická atrofie neuronů a glióza. V kmeni a v páteřní míše se perineuronálně hromadí PrPSc. Vyšetření metodou western blot prokáže PrPSc typu 2B. Při podezření, že úmrtí je způsobenou jakoukoli prionovou chorobou, je na základě zákona povinná pitva a následné vyšetření v Národní referenční laboratoři prionových chorob ve Fakultní Thomayerově nemocnici v Praze.
Literatura Obecný přehled 1. Love S, Louis DN, Ellison DW (Eds). Greenfield’s Neuropatology. 8th ed. London: Hodder Arnold, 2008; 1031–1120. 2. OMIM – Online Mendelian Inheritance in Man: http://www.ncbi.nlm.nih.gov/omim. kap. Alzheimerova nemoc 1. Alafuzoff I, Arzberger T, Al-Sarraj S, et al. Staging of neurofibrillary patology in Alzheimer’s disease: a study of the BrainNet Europe Consortium. Brain Pathol 2008; 18: 484–496. 2. Braak H, Braak E. Neuropathological stageing of Alzheimer-related changes. Acta Neuropathol 1991; 82: 239–259. 3. Nelson PT, Braak H, Markesbery WR. Neuropathology and cognitive impairment in Alzheimer disease: a complex but coherent relationship. J Neuropathol Exp Neurol 2009; 68: 1–14. 4. Price JL, McKeel DW Jr, Buckles VD, et al. Neuropathology of nondemented aging: presumptive evidence for preclinical Alzheimer disease. Neurobiol Aging 2009; 30: 1026–1036. 5. Quertfurth HW, LaFerla FM. Alzheimer’s disease. N Engl J Med 2010; 362: 329– 344.
kap. Vaskulární kognitivní porucha 1. Jagust WJ, Zheng L., Harvey DJ, et al. Neuropathological basis of magnetic resonance image in aging and dementia. Ann Neurol 2008; 63: 72–80. 2. Jellinger KA. The enigma of vascular cognitive disorder and vascular dementia. Acta Neuropathol 2007; 113: 349–388. 3. Jellinger KA. The pathology of »vascular dementia«: a clinical update. Journal of Alzheimer’s disease 2008; 14: 107–123. 4. Pantoni L, Sarti C, Alafuzoff I, et al. Postmortem examination of vascular lesions in cognitive impairment. A survey among neuropathological services. Stroke 2006; 37: 1005–1009. 5. Román GC, Benavente O. The neuropathology of vascular dementia. Seminars in cerebrovascular disease and stroke 2004; 4: 87–96. kap. Frontotemporální lobární degenerace 1. Bigio E, Lipton AM, Yen S-H, et al. Frontal lobe dementia with novel tauopathy: sporadic multiple system tauopathy with dementia. J Neuropathol Exp Neurol 2000; 60: 328–341. 2. Cairns NJ, Bigio EH, McKenzie IRA. Neuropathologic and nosologic kriteria for frontotemporal lobar degeneration:
100 | G e r o n to p s yc h i at r i e
Ukázka elektronické knihy, UID: KOS179067