CONGRESO CHILENO DE CONGRESO CHILENO DE ENDOCRINOLOGÍA Y DIABETES ENDOCRINOLOGÍA Y DIABETES
ÍNDICE
BIENVENIDA
DIRECTIVA SOCHED
COMITÉ ORGANIZADOR
EXPOSITORES INTERNACIONALES
EXPOSITORES NACIONALES
INFORME COMITÉ CIENTÍFICO
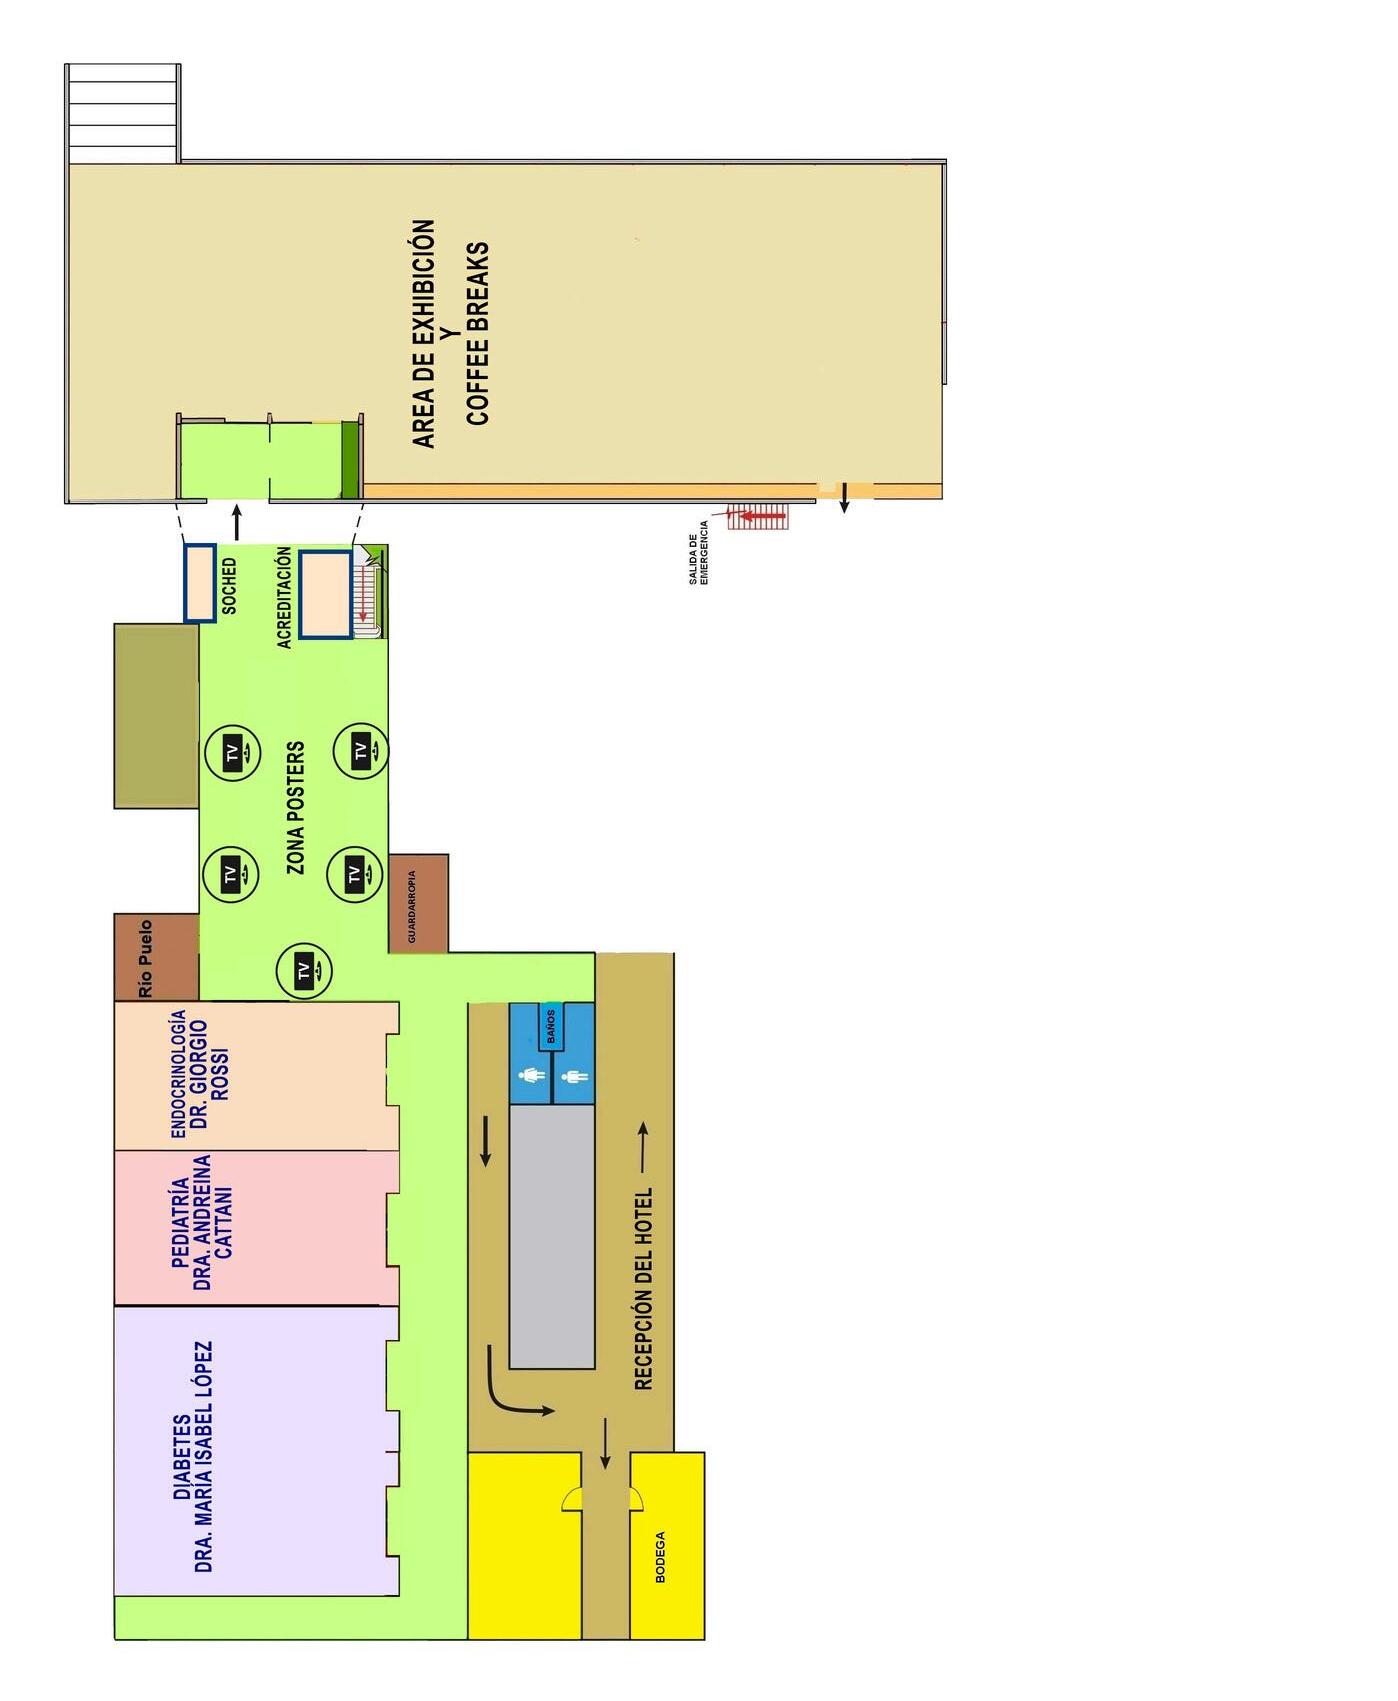
MAPA SALONES
ÍNDICE DE AUTORES RESÚMENES:
TRABAJOS LIBRES (TL)
(CC)
XXXV XXXV
CONGRESO CHILENO DE CONGRESO CHILENO DE ENDOCRINOLOGÍA Y DIABETES ENDOCRINOLOGÍA Y DIABETES
BIENVENIDA
Estimados socios y amigos:
En nombre de la Directiva de la Sociedad Chilena de Endocrinología y Diabetes (SOCHED) y del Comité Organizador, les damos la más cordial bienvenida a nuestro XXXV Congreso Chileno de Endocrinología y Diabetes
Este año, esperamos que disfruten de esta actividad en la hermosa ciudad de Puerto Varas, para ello hemos trabajado todo un año para seleccionar, junto a nuestro Comité Organizador, los temas más relevantes en el área de la endocrinología, diabetología, obesidad y nutrición en el paciente adulto y/o pediátrico, por lo que nuevamente tendrán la gran oportunidad de compartir conocimientos, intercambiar opiniones y establecer o fortalecer redes de interacción y colaboración con los distintos grupos y especialidades.
Además contaremos con una importante selección de estudios y casos clínicos, que representan el trabajo médico y de investigación científica de endocrinólogos, diabetólogos, ciencias básicas y de otras especialidades, de diferentes lugares del país y del extranjero Estamos convencidos que el Congreso SOCHED continuará enriqueciendo el conocimiento de todos los asistentes
De forma especial, hemos organizado actividades novedosas como la Jornada de Diabetes para el Equipo de Salud, actividad teórico-práctica dirigida tanto a profesionales médicos como no médicos; el novedoso Primer Concurso Fotográfico SOCHED titulado “Capturando la Naturaleza” una instancia para presentar fotos de la naturaleza, tomadas en aquellos instantes únicos.
Por último, hemos mantenido la tradición que viene hace 3 años, donde los salones de conferencias tendrán los nombres de profesionales que han dejado huellas en nuestras especialidades médicas, y este año 2024 queremos entregarle el reconocimiento a: Dra. Andreina Cattani (salón Pediatría), al Dr Giorgio Rossi (salón Endocrinología) y a la Dra María Isabel López (salón Diabetología)
En suma, esperamos que este XXXV Congreso de Endocrinología y Diabetes, sea del reconocido nivel académico y científico, pero también de lindos momentos de reencuentro y camaradería
¡Reciban todos un afectuoso saludo!
Dra. Francisca Ugarte P. Presidente SOCHED
Dra. Amanda Ladrón de Guevara H. Secretaria Ejecutiva
CONGRESO CHILENO DE CONGRESO CHILENO DE ENDOCRINOLOGÍA Y DIABETES ENDOCRINOLOGÍA Y DIABETES
DIRECTIVA SOCHED
Dra. Francisca Ugarte P. Presidente
Dra. Claudia Campusano M. Vicepresidente
Dra. M. Gabriela Sanzana G. Tesorera
Dr. Germán Iñiguez V. Past Presidente
Dr. René Díaz T. Secretario General
CONGRESO CHILENO DE CONGRESO CHILENO DE ENDOCRINOLOGÍA Y DIABETES ENDOCRINOLOGÍA Y DIABETES
COMITÉ ORGANIZADOR
Dra. Amanda Ladrón de Guevara H.
Endocrinóloga
Profesor Asistente de la Universidad de Chile
Jefa del policlínico docente Laboratorio de Endocrinología y Metabolismo de la Universidad de Chile, Sede Occidente.
Médico del Hospital San Juan de Dios.
Miembro del Directorio de la Sociedad de Endocrinología y Diabetes (20162018) y Miembro de la Directiva de la Sociedad de Endocrinología y Diabetes en calidad de Tesorera (2020-2022)
Dr. Félix Vásquez R.
Médico Endocrinólogo
Jefe Departamento Endocrinología
Hospital San Juan de Dios
Dra. María Paz del Solar P.
Endocrinóloga
Universidad de Chile
Docente Universidad Católica de la Santísima Concepción
Coordinadora IV año Medicina
Facultad de Medicina UCSC
Dra. Carolina Sepúlveda R.
Médico Pediatra y Endocrinóloga Infantil
IDIMI Universidad de Chile
Jefa Programa Diabetes Infantil y Adolescente
Clínica Alemana
Dra. Ana Claudia Villarroel B.
Médico Diabetóloga
Hospital Clínico Universidad de Chile
Clínica Santa María
CONGRESO CHILENO DE CONGRESO CHILENO DE ENDOCRINOLOGÍA Y DIABETES ENDOCRINOLOGÍA Y DIABETES
EXPOSITORES INTERNACIONALES
Dr. Juan Pablo Frías
Endocrinólogo y Diabetólogo. Universidad de California, San Diego. Director médico e investigador principal de Velocity Clinical Research en Los Ángeles Estados Unidos
Dra. Rocío García Carbonero
Oncóloga, Profesor asociado Universidad Complutense de Madrid. España.
Miembro de la Junta Directiva de la Sociedad Europea de Tumores Neuroendocrinos (ENETS)
Dra. Terhi Piltonen
Profesora de Obstetricia y Ginecología
Hospital Universitario de Oulu, Finlandia.
Editora del European Journal of Endocrinology
miembro de la junta directiva de la Androgen Excess and PCOS Society
Dr. Andrew Bauer
Endocrinólogo. Director médico del Centro Pediátrico de Tiroides del Hospital Infantil de Filadelfia. Estados Unidos. Sus investigaciones abarcan todo el espectro de trastornos tiroideos pediátricos.
Dr. Sonir Antonini
Endocrinólogo Pediátrico
Profesor titular de la Universidad de Sao Paulo
Facultad de Medicina de Ribeirao Preto
Jefe del Departamento de Puericultura de FMRP-US, Brasil
CONGRESO CHILENO DE CONGRESO CHILENO DE ENDOCRINOLOGÍA Y DIABETES ENDOCRINOLOGÍA Y DIABETES
EXPOSITORES INTERNACIONALES
Dra. Paula Rey
Especialista en Clínica Médica, Instituto de Investigaciones
Médicas Alfredo Lanari.
Postgrado en Metabolismo Fosfocálcico y Osteopatías
Médicas Hospital Herriot, Lyon, Francia
Docente de la Maestría en Osteología y Metabolismo
Mineral de la Escuela de Postgrado de la Facultad de Medicina. Universidad del Salvador. Argentina.
Dr. Antonio Matrone
Endocrinólogo
Departamento de Medicina Clínica y Experimental, Unidad de Endocrinología , Universidad de Pisa
Investigación: Aspectos clínicos y traslacionales del Cáncer
Diferenciado y Medular de Tiroides. Italia.
Dra. Rachana D. Shah
Endocrinóloga Pediátrica , Hospital Infantil de Filadelfia.
Áreas de especialización: síndrome de ovario poliquístico (SOP), trastornos de la pubertad, obesidad, resistencia a la insulina, diabetes tipo 1 y tipo 2. Estados Unidos.
CONGRESO CHILENO DE CONGRESO CHILENO DE ENDOCRINOLOGÍA Y DIABETES ENDOCRINOLOGÍA Y DIABETES
EXPOSITORES NACIONALES XXXV XXXV
Adjemian, Daniela (Dra.)
Arriaza, Marta (Dra )
Ávila, Alejandra (E.U.)
Aylwin, Carmen Gloria (Dra.)
Barros, María Teresa (Dra )
Belmar, Pamela (Dra.)
Borzutzky, Arturo (Dr.)
Carrasco, Ma. Francisca (E.U.)
Cassorla, Fernando (Dr.)
Cerda, Alvaro (Dr )
Chapochnick, Javier (Dr.)
Cid, María Pía (Dra.)
Cordero, Francisco (Dr )
De Tezanos, Andrés (Dr.)
Díaz, Marcela (Dra.)
Díaz, Erika (Dra.)
Donoso, Aníbal (Dr.)
Duarte, Erika (E.U.)
Elgueta, Karina (Dra)
Eugenin, Daniela (Dra.)
Godoy, Claudia (Dra )
González, Ma. Isabel (Dra.)
González, Gilberto (Dr.)
Grob, Francisca (Dra)
Guarda, Francisco (Dr.)
Hernández, Ma. Isabel (Dra.)
Lahsen, Rodolfo (Dr.)
Martínez, Alejandra (Dra.)
Martínez, Alejandro (Dr.)
Mena, Francisca (Ps )
Mira, Magdalena (Dra.)
Moreno, Marcela (Dra.)
Mosso, Lorena (Dra.)
Mujica, Verónica (Dra.)
Novik, Victoria (Dra.)
Ochoa, Fernanda (Dra.)
Paiva, Oriana (Dra.)
Palma, Cristian (Dr )
Palomino, Tamara (T.O.)
Pereira, Cecilia (Dra.)
Pineda, Pedro (Dr )
Pinto, Esteban (Dr.)
Pollak, Felipe (Dr.)
Poniachik, Jaime (Dr.)
Riquelme, Joel (Dr.)
Rumie, Karime (Dra )
Salman, Patricio (Dr.)
Sánchez, Andrea (Bq.)
Sepúlveda, Carolina (Dra )
Soto, Julio (Dr.)
Strodthoff, Kristel (Dra.)
Valenzuela, Felipe (Dr.)
Vásquez, Félix (Dr.)
Vega, Javier (Dr.)
Vega, Edith (Dra )
Villarroel, Ana Claudia (Dra.)
Von Hoveling, Andrea (Dra.)
Zapata, Antonio (Dr.)
INFORME COMITÉ CIENTÍFICO
El Comité Científico se reunió formalmente en dos ocasiones durante el año 2024 con el propósito de revisar y evaluar los trabajos para el XXXV Congreso SOCHED.
Se recibieron 99 trabajos. Cada uno de ellos fue distribuido a cuatro miembros del Comité Científico sin participación directa o indirecta en el mismo (patrocinio o pertenecer al Grupo de Trabajo). Cada evaluador envió sus notas a través de un software. Aquellos trabajos que tuvieron una evaluación con una diferencia mayor a 1 punto, fueron discutidos en la segunda reunión del Comité Científico, llegando a un consenso en la nota final. En todas las instancias de calificación se mantuvo siempre el anonimato de la autoría de los trabajos. Este año se rechazaron 2 estudios por no cumplir con los estándares dispuestos por el Comité
Los trabajos mejor calificados, según la evaluación del Comité Científico, postularán a Premio Esta evaluación representa el 70% de la nota final Durante el Congreso, estos trabajos serán revisados por al menos 2 evaluadores independientes (no pertenecientes al Comité Científico ni relacionados con los trabajos que están postulando a Premio). La nota de estos nuevos revisores, seleccionados por el Presidente de la Sociedad y la Secretaria Ejecutiva del Congreso, representa el 30% de la nota final. En el presente Congreso se entregará un premio para el Mejor Trabajo de Investigación en cada categoría, y un premio para: Mejor Caso Clínico y Mejores Trabajos de Endocrinología, Pediatría, Diabetes y Traslacional.
En relación con las temáticas presentadas este año, se destaca el “enfrentamiento traslacional combinando nuevas tecnologías” tales como el análisis de exosomas y micro RNAs; la “utilización de modelos animales” que permiten dilucidar mecanismos complejos y trabajos multidisciplinarios que están desentrañando por ejemplo el efecto de las hormonas en el cerebro, la activación de ejes endocrinos durante el desarrollo y los mecanismos involucrados en la ovulación sumado a otros interesantes hallazgos que en su conjunto constituyen información científica de punta de relevancia internacional. Se presentarán novedades en el diagnóstico y manejo de nódulos y cáncer de tiroides, metabolismo óseo, patología hipofisaria, diabetes, manejo de pacientes transgénero entre otros; con distintas casuísticas nacionales muy bien caracterizadas con una calidad y diseño metodológicos de primer nivel y en cumplimiento con los estándares éticos de investigación. Debemos destacar la actividad colaborativa entre distintos grupos científicos y la participación de investigadores jóvenes en su calidad de tesistas y especialistas en formación, lo que ha sido un sello de nuestra sociedad, cuyos frutos vemos reflejados en una productiva actividad científica en distintas áreas.
Como siempre este Comité ha procurado evaluar los trabajos de acuerdo a su calidad científica de la forma más objetiva posible, siguiendo los principios de nuestra Sociedad, que nos ubican como una prestigiosa institución que destaca por su tradición y solidez académica Queremos felicitar a nuestros investigadores por la gran calidad de sus resultados y por su incansable esfuerzo y tenacidad en la búsqueda de nuevo conocimiento que es el insumo fundamental para mejorar nuestra práctica clínica y la salud de nuestros pacientes.
Dr. Nicolás Crisosto K. Presidente Comité Científico SOCHED
PROGRAMA CONGRESO PROGRAMA CONGRESO
MAPA SALONES DE CONFERENCIAS
10:50
11:00
11:40
SALÓN PLENARIO BIENVENIDA
Dra Francisca Ugarte, Presidente SOCHED
CONFERENCIA PLENARIA
JUEVES 17 DE OCTUBRE
Presidentes de Mesa: Dra Victoria Novik – Dr Marcelo Vargas
Actualización sobre las terapias basadas en GLP-1 / agonistas de receptor de glucagón en diabetes, obesidad y NAFLD Dr. Juan Pablo Frías, Universidad de California EE.UU.
CAFÉ BIENVENIDA Y VISITA EXHIBICIÓN INDUSTRIA
SALÓN DIABETES
DRA. MARÍA ISABEL LÓPEZ
Presidentes de Mesa
Dra. Carmen Castillo - Dr. Rodolfo Lahsen
12:00
Cambios Endocrino - Metabólicos post Cirugía Bariátrica: cómo hacer un buen seguimiento
Dra María Isabel González, Sanatorio Alemán
12:20 Preguntas y discusión
12:25
12:40
12:45
13:00
Hipercolesterolemia familiar: caracterización bioquímica y evaluación molecular Bq Andrea Sánchez, UDEC
Preguntas y discusión
SIMPOSIO DE LA INDUSTRIA TECNOFARMA
Dulaglutida: Transformando la Vida y Pronóstico de los Pacientes con Diabetes Tipo 2
Dra. Fabiana Patricia Vázquez, Argentina
SALÓN DIABETES
DRA. MARÍA ISABEL LÓPEZ
Presidentes de Mesa
Dr. Javier Vega – Dr. Jeison Agudelo
14:15
Insulinas basales Efsitora alfa e Icodec en DM1 y 2
Dra Ana Claudia Villarroel, UCHILE-Clínica Santa María
Análogos de GLP-1 en DM 1
14:35
14:55
Dra Verónica Mujica, Hospital de Talca
Insulina basal Degludec en el embarazo con DM1
Dra. Kristel Strodthoff, Clínica Alemana
PEDIATRÍA
DRA. ANDREINA CATTANI
ENDOCRINOLOGÍA DR.GIORGIOROSSI
Presidentes de Mesa
Dr. Fernanda Sepúlveda – Dra. Constanza Pinochet
Hipófisis: Diagnóstico de patología inflamatoria e infiltrativa de hipófisis. Desafíos en el tratamiento
ENFOQUE PEDIÁTRICO:
Dra María Isabel Hernández, INCA
ENFOQUE ADULTO:
Dr Francisco Cordero, HCUCH-Clínica Dávila
Preguntas y discusión
SIMPOSIO DE LA INDUSTRIA ASTRAZENECA
iSGLT2: desde el estándar de cuidado hacia las fronteras del conocimiento
PEDIATRÍA
DRA. ANDREINA CATTANI
Presidentes de Mesa
Dra. Marta Arriaza – Dr. Diego Zepeda
Insulinas de nueva generación en pediatría
Dra Carolina Sepúlveda Clínica Alemana
Nuevas tecnologías en monitoreo continuo de glicemias
Dra Magdalena Mira Clínica Alemana
DM2 e ISLGT2 en adolescentes
Dr. Andrés De Tezanos Clínica Santa María
Hosp Dr Roberto del Río
Dr. Alejandro Dain
ENDOCRINOLOGÍA
DR.GIORGIOROSSI
Presidentes de Mesa
Dra. Claudia Campusano
Dr. Francisco Gutiérrez
Abordaje de la enfermedad ósea en patologías neoplásicas
Dra Paula Rey, IDIM Argentina
Osteoporosis secundaria a patología malabsortiva e inflamatoria Intestinal
Dra Daniela Eugenin HCUCH – Clínica UANDES
Compromiso óseo en personas con VIH
Dr. Gilberto González, PUC
15:15 Preguntas y Discusión Preguntas y Discusión Preguntas y Discusión
SESIÓN TRABAJOS LIBRES
Moderadores
Dr Fernando Munizaga
Dr Hernán Tala
TL 6 – TL 10
16:30
Moderadores
Dra Alejandra Martínez
Dr Alejandro Martínez
TL 11 – TL 15
Moderadores
Dra M Eugenia Bruzzone
Dr Nicolás Crisosto
TL 1 - TL 5
SALÓN DIABETES
DRA. MARÍA ISABEL LÓPEZ
Presidentes de Mesa
Dr Patricio Salman
Dr Andy Barrientos
Experiencia nacional en trasplante de páncreas-riñón
17:00
Dr. Javier Chapochnick
Clínica Santa María
17:20 Preguntas y Discusión
17:25
Características clínicas y problemas de tratamiento del daño hepático por enfermedad metabólica: lo que sabemos hasta ahora
Dr. Jaime Poniachik
17:40
Clínica Santa María
17:45 Preguntas y Discusión
17:50
Diabetes y VIH
Dra Edith Vega, HCUCH
PEDIATRÍA
DRA. ANDREINA CATTANI
Presidentes de Mesa
Dra Vivian Gallardo
Dra Francisca Grob
Actualizaciones del manejo pediátrico del cáncer diferenciado de tiroides
Dr. Andrew Bauer,
Hospital de Niños de Filadelfia, EE UU.
Hipertiroidismo y CDT en paciente pediátrico
Dr Andrew Bauer
Hospital de Niños de Filadelfia, EE UU
Actualización en el manejo del hipertiroidismo en paciente pediátrico
Dr. Andrew Bauer
Hospital de Niños de Filadelfia, EE UU
18:00 Preguntas y Discusión
18:15 Preguntas y Discusión
SALÓN PLENARIO
INAUGURACIÓN CONGRESO
JUEVES 17 DE OCTUBRE
ENDOCRINOLOGÍA DR.GIORGIOROSSI
Presidentes de Mesa
Dr Sergio Brantes
Dra Maite Candia
Tratamiento de la Insuficiencia Ovárica Primaria
Dra. María Pía Cid
HCUCH - Clínica UANDES
Preguntas y Discusión
Terapia no hormonal para el manejo de la menopausia sintomática
Dra Alejandra Martínez, PUC
Preguntas y Discusión
Seguridad e indicaciones de los moduladores selectivos de los receptores de andrógenos (ostarine)
Dr Felipe Valenzuela, PUC
Preguntas y Discusión
18:30
18:40
19:20
Dra. Francisca Ugarte, Presidente SOCHED – Dra.Amanda Ladrón de Guevara, Secretaria Ejecutiva Congreso
CHARLA CULTURAL
“Mamíferos Marinos de Chile” Sr. Agustín Iriarte, MSc (Biólogo, Socio y Consultor Flora & Fauna Chile)
CÓCTEL INAUGURAL
TERRAZA HOTEL ENJOY
SALÓN DIABETES
DRA. MARÍA ISABEL LÓPEZ
Presidentes de Mesa
Dr. Esteban Pinto - Dra. Maite Orrego
Tecnología: nuevas bombas de insulina
08:30
Dra Marcela Díaz
Hospital Dr Gustavo Fricke
PEDIATRÍA
DRA. ANDREINA CATTANI
Presidentes de Mesa
Dr. Hernán García - Dra. Claudia Lozano
Sd de Cushing en paciente pediátrico
Dr Sonir Antonini Universidad de São Paulo BRASIL
08:55 Preguntas y Discusión Preguntas y Discusión
09:00
9:20
Estrés asociado a DM 1
Ps. Francisca Mena, PUC
9:25 Preguntas y Discusión
09:30
09:45
Riesgo cardiovascular en DM1
Dra Pamela Belmar
HSJDD San Fernando
Tumores suprarrenales en pediatría
Dr. Sonir Antonini, Universidad de São Paulo BRASIL
VejezexitosaenpacientesTRANS Dr AntonioZapata,Univ deAntofagasta
Dra.MartaArriaza,HospitalGustavoFricke
PreguntasyDiscusión
CAFÉ Y VISITA EXHIBICIÓN INDUSTRIA
Diabetes post pancreatectomía parcial y total
Dr. Esteban Pinto, UFRO
Presidentes de Mesa
Dra Ingrid Baier - Dra Francisca Ugarte
Novedades en el tratamiento del déficit de la hormona del crecimiento
Dr. Fernando Cassorla, IDIMI
PreguntasyDiscusión
PresidentesdeMesa
Dr RenéDíaz -Dr IgnacioFuentes
Avances en el tratamiento de los carcinomas neuroendocrinos gastroentero – pancreáticos
17:10
17:30
Terapia con células madre mesenquimales derivadas del tejido adiposo como nueva opción de tratamiento para la diabetes mellitus
Dr. Patricio Salman, UDEC
Esquemas de reposición de vitamina D en pediatría: ¿cuál elegir?
Dr. Arturo Borzutzky, PUC
Dra Rocío García Carbonero Hospital 12 de Octubre. España
SIMPOSIO ON DEMAND MEDTRONIC
Sistema MiniMed™ 780G: Mejores resultados para más pacientes
Dr. Matias Castro
Disponible en la plataforma del congreso
18:00
18:20
18:50
18:55
SÁBADO 19 DE OCTUBRE
SALÓN DR. GIORGIO ROSSI CEREMONIA DE CLAUSURA
Presidentes de Mesa
Dra. Francisca Ugarte, Presidente SOCHED – Dr. René Díaz, Secretario General SOCHED
CONFERENCIA MEJOR TRABAJO PUBLICADO EN EL EXTRANJERO
Childhood Obesity and Plasma Micronutrient Deficit of Chilean Children between 4 and 14 Years Old Nutrients 2023,17:1707
Dr. Francisco Pérez-Bravo, INTA UChile
CONFERENCIA SOCIO HONORARIO
Vivencias de un médico clínico en investigación
Dra. Teresa Sir, UChile, Hospital San Juan de Dios
PREMIACIÓN MEJOR TRABAJO PUBLICADO EN LA REVISTA CHILENA DE ENDOCRINOLOGÍA Y DIABETES 2023
Influencia de la seropositividad contra adenovirus-36 sobre riesgo de obesidad y resistencia a la insulina en población infanto-juvenil de la Región de la Araucanía
Dra. Amanda Ladrón de Guevara, Secretaria Ejecutiva Congreso SOCHED
CENA DE CLAUSURA
TRABAJOS LIBRES TRABAJOS LIBRES
POSTERS Y POSTERS Y
CASOS CLÍNICOS CASOS CLÍNICOS
PROGRAMA PRESENTACIÓN TRABAJOS LIBRES
JUEVES 17 DE OCTUBRE - SALÓN GIORGIO ROSSI
TL 1
VESÍCULAS EXTRACELULARES CIRCULANTES DE SUJETOS CON HIPERALDOSTERONISMO PRIMARIO PARTICIPAN EN LA INDUCCIÓN DE ESTRÉS CELULAR Y PROMUEVEN LA EXPRESIÓN DE MARCADORES DE DISFUNCIÓN ENDOTELIAL
Autor y Coautores: JORGE A. PÉREZ LÓPEZ1, ALEJANDRA TAPIA CASTILLO1, ALEJANDRA MARTÍNEZ GARCÍA1, PABLO CARRIÓN VALDÉS1, MARÍA PAZ HERNÁNDEZ MEJÍAS1, RENATA PINILLA QUINTEROS1, CARLOS FARDELLA BELLO2, CRISTIÁN CARVAJAL MALDONADO2
Lugar de Trabajo: 1 Laboratorio de Endocrinología, Escuela de Medicina, Pontificia Universidad Católica, 2 Pontificia Universidad Católica de Chile
TL 2
VESÍCULAS EXTRACELULARES DE CÉLULAS ADRENALES AUMENTAN LA EXPRESIÓN DE MARCADORES ENDOTELIALES EN UN MODELO IN VITRO
Autor y Coautores: PABLO CARRIÓN VALDÉS1, MARÍA PAZ HERNÁNDEZ MEJÍAS1, JORGE A. PÉREZ LÓPEZ1, ALEJANDRA TAPIA CASTILLO1, RENATA PINILLA QUINTEROS1, ALEJANDRA MARTÍNEZ GARCÍA1, CARLOS FARDELLA BELLO1, CRISTIÁN CARVAJAL MALDONADO1
Lugar de Trabajo: 1 Departamento de Endocrinología, Facultad de Medicina, Pontifica Universidad Católica de Chile
TL 3
PERFIL DE ESTEROIDES EN SUJETOS CON EXCESO APARENTE DE MINERALOCORTICOIDES NO CLÁSICO DIFERENCIADOS POR SEXO
Autor y Coautores: ALEJANDRA TAPIA CASTILLO1, JORGE A. PÉREZ LÓPEZ1, PABLO CARRIÓN VALDÉS1, MARÍA PAZ HERNÁNDEZ MEJÍAS1, RENATA PINILLA QUINTEROS1, ALEJANDRA MARTÍNEZ GARCÍA1, CARLOS FARDELLA BELLO1, CRISTIÁN CARVAJAL MALDONADO1
Lugar de Trabajo: 1 Departamento de Endocrinología, Facultad de Medicina, Pontifica Universidad Católica de Chile
TL 4
ROL DEL MIRNA LET-7I EN MARCADORES DE INFLAMACIÓN Y FIBROSIS EN EL CONTEXTO DE HIPERALDOSTERONISMO PRIMARIO EN UN MODELO CELULAR ENDOTELIAL HUMANO
Autor y Coautores: RENATA PINILLA QUINTEROS1, ALEJANDRA TAPIA CASTILLO1, JORGE A PÉREZ LÓPEZ1, PABLO CARRIÓN VALDÉS1, MARÍA PAZ HERNÁNDEZ MEJÍAS1, CARLOS FARDELLA BELLO1, CRISTIÁN CARVAJAL MALDONADO1
Lugar de Trabajo: 1 Departamento de Endocrinología, Escuela de Medicina, Pontificia Universidad Católica de Chile
TL 5
MEJORÍA DE PARÁMETROS DE FIBRINOLISIS EN PACIENTES CON HIPERCORTISOLISMO ENDÓGENO POSTERIOR A CIRUGÍA: ESTUDIO PILOTO
Autor y Coautores: ANNETTE MADISON ROSTAGNO1, DAVID RODRÍGUEZ CABEZAS2, THOMAS USLAR NAWRATH1-3, RENÉ BAUDRAND BIGGS1-3, FLAVIA NILO CONCHA1-3-4, PABLO VILLANUEVA GARIN4, FRANCISCO GUARDA VEGA1-3-4
Lugar de Trabajo: 1Departamento de Endocrinología, Escuela de Medicina. Pontificia Universidad Católica de Chile, 2Departamento de Laboratorio Clínico, Escuela de Medicina Pontificia Universidad Católica de Chile. Laboratorio de Trombosis y Hemostasia. Servicio de Laboratorios Clínicos. Red de Salud UCCHRISTUS, 3Centro Traslacional de Endocrinología Clínica (CETREN) Escuela de Medicina Pontificia Universidad Católica de Chile , 4Programa de Tumores Hipofisarios y Endoscopía Endonasal de Base de Cráneo, Red de Salud UC-CHRISTUS Departamento de Neurocirugía Escuela de Medicina Pontificia Universidad Católica de Chile.
PROGRAMA PRESENTACIÓN TRABAJOS LIBRES
JUEVES 17 DE OCTUBRE - SALÓN MARÍA ISABEL LÓPEZ
TL 6
EL NUEVO KIT AUTOMATIZADO IDYLLA™-THYROIDPRINT® PREDICE HISTOLOGÍA BENIGNA EN NÓDULOS TIROIDEOS INDETERMINADOS CON ALTA EXACTITUD DIAGNÓSTICA: ENSAYO DE VALIDACIÓN CLÍNICA INTERNACIONAL MULTICÉNTRICO
Autor y Coautores: HERNÁN GONZÁLEZ DÍAZ1, MARK ZAFAREO2, PABLO VADERRABANO3, RALPH TUFANO4, LUIZ KOWALSKI 5, RICARD SIMO6, SEUMI MARUTI7, LENARA GOLBERT8, JOSÉ MIGUEL DOMÍNGUEZ RUIZ-TAGLE9
Lugar de Trabajo: 1 Departamento de Cirugía Oncológica, Pontificia Universidad Católica de Chile, 2 Dpt. Head and Neck Surgery - MD Anderson Cancer Center, Houston Tx, USA, 3 Dpto. Endocrinologia-Unidad de Tiroides, Hospital Universitario Ramón y Cajal, Madrid, España, 4 Head and Neck Endocrine Surgery, Florida State University College of Medicine, USA, 5 Dpto Cirugía Cabeza y Cuello, Hospital A C Camargo, Sao Paulo, Brazil, 6 Dpt. Head and Neck Surgery, Guy's and St Thomas' NHS Foundation Trust, London, United Kingdom, 7 Unidad de Tiroides, Universidad de Sao Paulo, Brazil, 8 Unidad de Tiroides, Universidad Federal de Ciencias da Saúde de Porto Alegre, Brazil, 9 Departamento de Endocrinología, Pontificia Universidad Católica de Chile
TL 7
CARCINOMA DIFERENCIADO DE TIROIDES DE ALTO GRADO: ANÁLISIS CLÍNICO PATOLÓGICO DE UNA NUEVA ENTIDAD
Autor y Coautores: MARLÍN SOLÓRZANO RODRÍGUEZ4, IGNACIO FUENTES MINETTO4, JOSÉ MIGUEL GONZÁLEZ TORRES2, JOEL FALCON ACEVEDO1, CATALINA RUIZ RADEMACHER1, JOAQUÍN VIÑAMBRES GIAVIO1, RODOLFO CABELLO TORRES1, PABLO MONTERO MIRANDA4, HERNÁN GONZÁLEZ DÍAZ4, ANTONIETA SOLAR GONZÁLEZ2, RODRIGO JAIMOVICH FERNÁNDEZ3, JUAN CARLOS QUINTANA FRESNO3, ALEJANDRA TAPIA CASTILLO1, FRANCISCO CRUZ OLIVOS1, LORENA MOSSO GÓMEZ4, NICOLE LUSTIG FRANCO5, JOSÉ MIGUEL DOMÍNGUEZ RUIZ-TAGLE4
Lugar de Trabajo: 1Facultad de Medicina Pontificia Universidad Católica de Chile, 2Departamento de Anatomía Patológica. Pontificia Universidad Católica de Chile., 3Medicina Nuclear. Pontificia Universidad Católica de Chile, 4Departamento de Endocrinología Pontificia Universidad Católica de Chile
TL 8
CÁNCER DE TIROIDES: CARACTERIZACIÓN DE PACIENTES Y SU RIESGO EN UN CENTRO DE REFERENCIA
Lugar de Trabajo: 1 Unidad de Endocrinología, Hospital San Juan de Dios Santiago, 2 Servicio de Cirugía, Hospital San Juan de Dios Santiago, 3 Servicio de Radiología, Hospital San Juan de Dios Santiago, 4 Servicio de Anatomía Patológica, Hospital San Juan de Dios Santiago
TL 9
TRASTORNO AUTOINMUNE ENDOCRINOLOGICO EN RELACIÓN AL TRATAMIENTO CON INHIBIDORES DEL CHECK POINT INMUNE. UN ESTUDIO RETROSPECTIVO
Autor y Coautores: JOAQUÍN MULHAUSEN VIZCARRA1, ALEJANDRO SAMUEL RODRÍGUEZ MANQUEO1, FRANCO VICTORIANO POO1, OLGA BARAJAS BARAJAS1, ALEJANDRA LANAS MONTECINOS1, FRANCISCO CORDERO ANFOSSI1
Lugar de Trabajo: 1 Hospital Clínico Universidad de Chile
TL 10
NEUROPATÍA ÓPTICA COMPRESIVA COMO COMPLICACIÓN DE ORBITOPATÍA DISTIROIDEA: COHORTE RETROSPECTIVA
Autor y Coautores: ALEJANDRO SAMUEL RODRÍGUEZ MANQUEO1, MARÍA CECILIA YUBINI LAGOS1, JAVIERA ARAYA COHEN1, NEIL SALDÍAS VALENZUELA1, MARIA BEATRIZ URRUTIA RAMIREZ1, FRANCISCO CORDERO ANFOSSI1, PEDRO PINEDA BRAVO1, ALEJANDRA LANAS MONTECINOS1
Lugar de Trabajo: 1 Hospital Clínico Universidad de Chile
PROGRAMA PRESENTACIÓN TRABAJOS LIBRES
JUEVES 17 DE OCTUBRE - SALÓN ANDREÍNA CATTANI
TL 11
ESTEROIDES SUPRARRENALES 11-OXIGENADOS C19 DURANTE LA ADRENARQUIA BIOQUÍMICA PREMATURA. ASOCIACIÓN CON CONCENTRACIONES DE PROLACTINA
Autor y Coautores: GERMÁN F IÑIGUEZ VILA4, ESTEBAN BARNAFI KRAUSE1, ENZO LALLI2, ANA PEREIRA SCALABRINO3, MARÍA VERÓNICA MERICQ GUILÁ4
Lugar de Trabajo: 1 BK Lab Santiago, 2 Institut de Pharmacologie Moléculaire et Cellulaire CNRS UMR 7275, 06560 Valbonne, France, 3 INTA, Universidad de Chile, 4 IDIMI, Facultad de Medicina, Universidad de Chile
TL 12
IMPACTO DEL HIPERANDROGENISMO EN EL DESARROLLO CEREBRAL, SOCIOEMOCIONAL Y FUNCIONAL DE HIJAS DE PACIENTES CON SÍNDROME DE OVARIO POLIQUÍSTICO
Autor y Coautores: JUAN PABLO DEL RÍO VIGIL1, VALESKA TAPIA ESPINOZA3, AMANDA LADRÓN DE GUEVARA HERNÁNDEZ2, MANUEL MALIQUEO YEVILAO3, BÁRBARA ECHIBURU LÓPEZ3, PABLO GASPAR RAMOS4, FRANCISCO ZAMORANO MEDIETA5, GONZALO ROJAS COSTA6, NICOLÁS CRISOSTO KING7 Lugar de Trabajo: 1 Departamento de Psiquiatría y Salud Mental de la Infancia y la Adolescencia; Facultad de Medicina, Universidad de Chille, 2Hospital San Juan de Dios Santiago, 3Laboratorio Endocrinología y Metabolismo, Facultad de Medicina, Universidad de Chile, 4 Laboratorio de Psiquiatría Traslacional (Psiquislab), Clínica Psiquiátrica Universitaria, Universidad de Chile, 5Dirección de Actividad Física y Salud, Facultad de Ciencias para el Cuidado de la Salud, Universidad San Sebastián/Unidad de Imágenes Cuantitativas Avanzadas, Departamento de Imágenes Clínica Alemana de Santiago, 6Escuela de Medicina, Facultad de Medicina, Universidad Finis Terrae, 7Universidad de Chile
TL 13
ESTUDIO DE COSTOS DE LA IMPLEMENTACIÓN DE UN POLICLÍNICO DE ATENCIÓN DE TERAPIA HORMONAL EN PERSONAS TRANSGÉNEROS ADULTOS EN CHILE
Autor y Coautores: ANTONIO ZAPATA PIZARRO1, CRISTINA MUENA BUGUEÑO1, SUSANA QUIROZ NILO1
Lugar de Trabajo: 1 Unidad Salud Transgénero Hospital Regional de Antofagasta
TL 14
EFECTO DIFERENCIAL DE LOS METABOLITOS DEL ESTRADIOL SOBRE MEDIADORES DE LA RUPTURA FOLICULAR: REGULACIÓN DE LA EXPRESIÓN DEL RECEPTOR DE PROGESTERONA Y LA ENZIMA MMP3/10 EN CÉLULAS DE LA GRANULOSA HUMANA
Autor y Coautores: SOLEDAD HENRÍQUEZ BARRERA1, ALEX MUÑOZ GALLARDO1, ANA GODOY RENCORET1, CLAUDIO VILLARROEL QUINTANA1
Lugar de Trabajo: 1 Universidad de Chile, Facultad de Medicina, IDIMI
TL 15
CARACTERIZACIÓN DE UNA COHORTE DE MUJERES CON INSUFICIENCIA OVÁRICA PREMATURA, MENOPAUSIA TEMPRANA Y MENOPAUSIA FISIOLÓGICA EN LA CONSULTA ENDOCRINOLÓGICA DE UN CENTRO UNIVERSITARIO
Autor y Coautores: ÓSCAR BRITO DONOSO1
Lugar de Trabajo: 1 Hospital Clínico Universidad de Chile
PROGRAMA PRESENTACIÓN TRABAJOS LIBRES
VIERNES 18 DE OCTUBRE - SALÓN GIORGIO ROSSI
TL 18
DIETA ALTA EN FRUCTOSA Y SU EFECTO EN LA EXPRESIÓN DEL INFLAMASOMA NLRP3 EN MÚSCULO ESQUELÉTICO E HÍGADO EN UN MODELO MURINO
Autor y Coautores: JAVIERA GONZÁLEZ CONTRERAS1, IGNACIO NÚÑEZ OYARZÚN1, MÓNICA SILVA MONASTERIO1, NEVENKA JURETIC DÍAZ1, GLADYS TAPIA OPAZO1
Lugar de Trabajo: 1 ICBM, Facultad de Medicina, Universidad de Chile
TL 19
EL CONSUMO DE UNA DIETA ALTA EN GRASAS ALTERA LA INTEGRIDAD Y FUNCIONALIDAD DEL SISTEMA AUDITIVO EN RATONES C57BL/6J
Autor y Coautores: AMANDA D´ESPESAILLES TAPIA2, MANUEL SOTO DONOSO1, MATÍAS MAGDALENA PORMA1, GONZALO TERREROS HERNÁNDEZ2
Lugar de Trabajo: 1 Escuela de Salud, Universidad de O'Higgins, 2 Instituto de Ciencias de la Salud, Universidad de O'Higgins
TL 20
DISFUNCIÓN PROGRESIVA DE 11-β−HIDROXIESTEROIDE DESHIDROGENASA TIPO 2 A MEDIDA QUE
DISMINUYE LA FUNCIÓN RENAL
Autor y Coautores: THOMAS USLAR NAWRATH5, ANDREW J. NEWMAN2, ALEJANDRA TAPIA CASTILLO5, CRISTIÁN CARVAJAL MALDONADO5, CARLOS FARDELLA BELLA5, FIDEL ALLENDE SANZANA1, SANDRA SOLARI GAJARDO1, LAURA C. TSAI2, JULIA MILKS2, MICHAEL CHERNEY3, DAVID STOUFFER3, RICHARD AUCHUS3, JENIFER M BROWN4, ANAND VAIDYA2, RENÉ BAUDRAND BIGGS5
Lugar de Trabajo: 1Departamento de Laboratorio Clínico, CETREN-UC, Red Salud UC-CHRISTUS, Pontificia Universidad Católica de Chile, 2División de Endocrinología, Diabetes e Hipertensión, Hospital Brigham and Women's, Facultad de Medicina de Harvard, Boston MA, EE.UU., 3División de Endocrinología, Facultad de Medicina de la Universidad de Michigan, Ann Arbor, Michigan, EE UU , 4División de Medicina Cardiovascular, Hospital Brigham and Women's, Facultad de Medicina de Harvard, Boston MA, EE.UU., 5Departamento de Endocrinología, CETREN-UC, Red Salud UC-CHRISTUS, Pontificia Universidad Católica de Chile
PROGRAMA PRESENTACIÓN TRABAJOS LIBRES
VIERNES 18 DE OCTUBRE - SALÓN MARÍA ISABEL LÓPEZ
TL 21
RESULTADOS QUIRÚRGICOS EN EL TRATAMIENTO DE PROLACTINOMAS: ANÁLISIS DE UNA SERIE DE CASOS ATENDIDOS EN UN HOSPITAL DE ALTA COMPLEJIDAD
Autor y Coautores: DANISA IVANOVIC-ZUVIC SEEGER1, PAOLA CÁRDENAS BAHAMONDE1, CONSUELO OLAVE BELTRÁN1, MANUEL CALLEJÓN DURÁN2, MARCELA MUÑOZ URRUTIA2, JESÚS VÉLIZ LÓPEZ1, DAVID ROJAS ZALAZAR3, NELSON WOHLLK GONZÁLEZ1
Lugar de Trabajo: 1 Sección de Endocrinología, Hospital del Salvador Santiago, 2 Servicio Medicina Interna, Hospital del Salvador Santiago, 3 Instituto de Neurocirugía Dr Alfonso Asenjo Santiago
TL 22
ALTA FRECUENCIA DE HIPOCORTISOLISMO EN NIÑOS Y ADOLESCENTES CON TRAUMATISMO
ENCÉFALO CRANEANO EN UN HOSPITAL NEUROQUIRÚRGICO
Autor y Coautores: ISABEL GÁRATE MAUDIER1, JOSÉ PABLO FERNÁNDEZ VERGARA2, MARÍA ISABEL HERNÁNDEZ CÁRDENAS2
Lugar de Trabajo: 1 Pontificia Universidad Católica de Chile, 2 Departamento de Ciencias Neurológicas, Facultad de Medicina Universidad de Chile. Instituto de Neurocirugía Asenjo.
TL 23
ANÁLISIS RETROSPECTIVO DE CRANEOFARINGIOMA PEDIÁTRICO EN UN CENTRO DE REFERENCIA NACIONAL: 37 AÑOS DE EXPERIENCIA. CARACTERÍSTICAS CLÍNICAS Y RESULTADOS TERAPÉUTICOS
Autor y Coautores: CONSUELO IBEAS ARMSTRONG1, MARISOL GÓMEZ SÁNCHEZ1, JOSÉ PABLO FERNÁNDEZ VERGARA4, DINA GUTIÉRREZ BRIONES2, VERÓNICA FERNÁNDEZ SALGADO2, SAMUEL VALENZUELA CÓRDOVA3, CECILIA OKUMA PONCE4, MARÍA ISABEL HERNÁNDEZ CÁRDENAS4
Lugar de Trabajo: 1Interna de Medicina, Escuela de Medicina, Universidad de Chile, 2Departamento de neurooftalmología, Instituto de Neurocirugía Asenjo, 3Instituto de Neurocirugía Asenjo, Universidad de Chile, 4Departamento de ciencias neurológicas, Facultad de Medicina Universidad de Chile Instituto de Neurocirugía Asenjo.
TL 24
TERAPIA DE SALIDA DE DENOSUMAB CON ÁCIDO ZOLEDRÓNICO EN OSTEOPOROSIS POST MENOPÁUSICA: EXPERIENCIA INICIAL EN UN CENTRO DE REFERENCIA
Autor y Coautores: ANNETTE MADISON ROSTAGNO1, PABLO FLORENZANO VALDÉS2, GILBERTO GONZÁLEZ VICENTE1
Lugar de Trabajo: 1 Hospital Clínico Universidad Católica, 2 Pontificia Universidad Católica de Chile
TL 25
DIABETES MELLITUS COMO FACTOR DE RIESGO PARA FRACTURAS OSTEOPORÓTICAS DE CADERA A MENOR EDAD EN ADULTOS MAYORES DE UN HOSPITAL DE ALTA COMPLEJIDAD
Autor y Coautores: HALDOR ROJAS HITSCHFELD1, ISIDORA FERNÁNDEZ CONTRERAS1, MARCO GRANDÓN SOLÍS1, CONSTANZA VON PLESSING PIERRY1, CAROLINA FRÍAS LEIVA1, SAMUEL PARRA AGUILERA2, CARLOS CHANDÍA AGUILERA2, IVÁN QUEVEDO LANGENEGGER1
Lugar de Trabajo: 1 Facultad de Medicina, Universidad de Concepción, 2 Hospital Traumatológico de Concepción
PROGRAMA PRESENTACIÓN TRABAJOS LIBRES
VIERNES 18 DE OCTUBRE - SALÓN ANDREÍNA CATTANI
TL 26
DESARROLLO Y DESEMPEÑO ANALÍTICO DE NUEVO KIT AUTOMATIZADO IDYLLA™-THYROIDPRINT® PARA PREDECIR BENIGNIDAD EN NÓDULOS TIROÍDEOS CON CITOLOGÍA INDETERMINADA
Autor y Coautores: HERNÁN GONZÁLEZ DÍAZ1, MILAGROS BRACAMONTE NOLE3, ROSSIO GAJARDO JORQUERA3, DANIXA TAPIA SANDOVAL3, MATÍAS SEPÚLVEDA NAVARRO3, CATALINA LORCA VYHMEISTER3, ANTONIETA SOLAR2, JUAN CARLOS ROA2, NATALIA MENA3, SERGIO VARGAS SALAS3
Lugar de Trabajo: 1 Departamento de Cirugía Oncológica, Pontificia Universidad Católica de Chile, 2 Departamento de Anatomía Patológica, Pontificia Universidad Católica de Chile, 3 GeneproDx
TL 27
CORRELACIÓN ECOGRÁFICA-HISTOLÓGICA DE NÓDULOS TIROIDEOS EN UN CENTRO CHILENO
Autor y Coautores: LETICIA RINCÓN GARCÍA1, NICOLE LUSTIG FRANCO1, ANDREA VECCHIOLA CÁRDENAS1, NATALIA MUÑOZ BARREDA1, JOSÉ MIGUEL DOMÍNGUEZ RUIZ-TAGLE1, GABRIEL CAVADA CHACÓN2, LORENA MOSSO GÓMEZ1
Lugar de Trabajo: 1 Departamento de Endocrinología, Centro Traslacional de Enfermedades Endocrinas (CETREN), Pontificia Universidad Católica de Chile, 2 Departamento de Salud Pública, Facultad de Medicina, Universidad de Chile
TL 28
NEOPLASIA FOLICULAR TIROIDEA NO INVASIVA CON CARACTERÍSTICAS NUCLEARES DE TIPO PAPILAR (NIFTP): ANÁLISIS CLINICOPATOLÓGICO EN UN CENTRO NACIONAL
Autor y Coautores: IVÁN ANDRÉS MUÑOZ GATICA2, MARLIN SOLÓRZANO RODRÍGUEZ2, IGNACIO FUENTES MINETTO1, JOSÉ MIGUEL GONZÁLEZ TORRES2, JOEL FALCON ACEVEDO2, CATALINA RUIZ RADEMACHER2, JOAQUÍN VIÑAMBRES GIAVIO2, RODOLFO CABELLO TORRES2, PABLO MONTERO MIRANDA2, HERNÁN GONZÁLEZ DÍAZ2, ANTONIETA SOLAR GONZÁLEZ2, FRANCISCO CRUZ OLIVOS2, LORENA MOSSO GÓMEZ2, NICOLE LUSTIG FRANCO1, JOSÉ MIGUEL DOMÍNGUEZ RUIZ-TAGLE2
Lugar de Trabajo: 1 Hospital Clínico Universidad Católica, 2 Pontificia Universidad Católica de Chile
TL 29
DIABETES MELLITUS TIPO 1 DE INICIO TARDÍO EN UNA COHORTE DE PACIENTES DE UNA RED PÚBLICA CHILENA DE SALUD
Autor y Coautores: CÉSAR ROBLES2, LEANDRA GONZÁLEZ1, KATHERINE CONTRERAS1, PAMELA POBLETE1, PAULINA SILVA2, NÉSTOR SOTO2
Lugar de Trabajo: 1 Sección Diabetología, Servicio Medicina, Hospital El Carmen de Maipú, 2 Sección Diabetología, Servicio Medicina, Hospital Clínico San Borja Arriarán
TL 30
MODELAMIENTO Y SIMULACIONES MOLECULARES REVELAN MECANISMOS DESENCADENANTES DE FIBRODISPLASIA OSIFICANTE PROGRESIVA
Autor y Coautores: DIEGO ORTIZ LÓPEZ 1, IVÁN QUEVEDO LANGENEGGER2, ALEXIS SALAS BURGOS1, HALDOR ROJAS HITSCHFELD2
Lugar de Trabajo: 1 Departamento de Farmacología, Universidad de Concepción, 2 Departamento de Medicina Interna, Universidad de Concepción
PROGRAMA PRESENTACIÓN CASOS CLÍNICOS
SÁBADO 19 DE OCTUBRE - SALÓN GIORGIO ROSSI
CC1
MENINGITIS ASÉPTICA COMO MANIFESTACIÓN DE APOPLEJÍA HIPOFISARIA, A PROPÓSITO DE UN CASO CLÍNICO
Autor y Coautores: MANUEL CALLEJÓN DURÁN1, PAOLA CÁRDENAS BAHAMONDE1, MARCELA MUÑOZ URRUTIA1, CONSUELO OLAVE BELTRÁN3, DANISA IVANOVIC-ZUVIC SEEGER3, DAVID ROJAS ZALAZAR2, JESÚS VÉLIZ LÓPEZ3, NELSON WOHLLK GONZÁLEZ3
Lugar de Trabajo: 1 Sección de Medicina Interna, Hospital del Salvador Santiago, 2 Instituto de Neurocirugía Dr Alfonso Asenjo Santiago, Chile , 3Sección Endocrinología; Hospital del Salvador Santiago
CC2
HIPOGLICEMIA EN PACIENTE CON TUMOR FIBROSO SOLITARIO PLEURAL: SINDROME DE DOEGEPOTTER, A PROPÓSITO DE UN CASO CLÍNICO
Autor y Coautores: MARCELA MUÑOZ URRUTIA1, PAOLA CÁRDENAS BAHAMONDE2, CONSUELO OLAVE BELTRÁN2, MANUEL CALLEJÓN DURÁN1, JESÚS VÉLIZ LÓPEZ2, NELSON WOHLLK GONZÁLEZ2, DANISA IVANOVIC-ZUVIC SEEGER2
Lugar de Trabajo: 1 Medicina Interna, Hospital Del Salvador. Santiago, Chile., 2 Sección de Endocrinología, Hospital del Salvador Santiago
CC3
TUMOR NEUROENDOCRINO DE UBICACIÓN VERTEBRAL EN SÍNDROME CARCINOIDE. PRESENTACIÓN INHABITUAL EN UNA PATOLOGÍA POCO FRECUENTE
Autor y Coautores: PAOLA CÁRDENAS BAHAMONDE1, MARCELA MUÑOZ URRUTIA2, CONSUELO OLAVE BELTRÁN1, MANUEL CALLEJÓN DURÁN2, DANISA IVANOVIC-ZUVIC SEEGER1, NELSON WOHLLK GONZÁLEZ1, JESÚS VÉLIZ LÓPEZ1
Lugar de Trabajo: 1 Sección de Endocrinología, Hospital del Salvador Santiago, 2 Sección de Medicina Interna, Hospital del Salvador Santiago
SÁBADO 19 DE OCTUBRE - SALÓN MARÍA ISABEL LÓPEZ
CC4
TUMOR DE SERTOLI LEYDIG: DIAGNÓSTICOS A CONSIDERAR EN PACIENTES CON SIGNOS DE HIPERANDROGENISMO
Autor y Coautores: CAROLINA EDIAP CRUZ1, ANDRÉS DE TEZANOS-PINTO DE LA FUENTE1, MARITZA VIVANCO JURY1, PILAR ACUÑA VALLEJOS1, PATRICIO ROMERO VALLEJOS1
Lugar de Trabajo: 1 Hospital Dr Roberto del Rio
CC5
SINDROME DE INSENSIBILIDAD A ANDRÓGENOS (CAIS): UN FENOTIPO INUSUAL CON RESTOS MULLERIANOS
Autor y Coautores: MAXIMILIANO ALCÁNTARA GODOY1, CLAUDIA LORETO GODOY CORTÉS2, MAURICIO CONTRERAS GAMBRA3
Lugar de Trabajo: 1 Interno de Medicina Universidad del Desarrollo, 2 Pontificia Universidad Católica de Chile, 3 Servicio Radiología Clínica Santa María
CC6
INADVERTIDO CASO DE DÉFICIT FAMILIAR DE GLUCOCORTICOIDES TIPO 1 EN PACIENTE ADULTA CON INSUFICIENCIA SUPRARRENAL PRIMARIA
Autor y Coautores: LETICIA RINCÓN GARCÍA1, GUILLERMO LAY-SON RODRÍGUEZ2, HERNÁN GARCÍA BRUCE1, RENÉ BAUDRAND BIGGS1, THOMAS USLAR NAWARTH3
Lugar de Trabajo: 1 Pontificia Universidad Católica de Chile, 2 Sección de Genética, División de Pediatría, Facultad de Medicina, Pontificia Universidad Católica de Chile, 3 Departamento de Endocrinología, Centro Traslacional de Enfermedades Endocrinas (CETREN), Pontificia Universidad Católica de Chile
PROGRAMA PRESENTACIÓN CASOS CLÍNICOS
SÁBADO 18 DE OCTUBRE - SALÓN ANDREÍNA CATTANI
CC7
STRUMA OVARII INCIDENTAL COMO CAUSA DE TIROGLOBULINA ELEVADA PERSISTENTE EN PACIENTE CON CÁNCER PAPILAR DE TIROIDES
Autor y Coautores: NICOLE LUSTIG FRANCO1, LETICIA RINCÓN GARCÍA1, JUAN CARLOS QUINTANA FRESNO1, VIRGINIA ITURRIETA GONZÁLEZ2, IGNACIO FUENTES MINETTO1, MARLIN SOLÓRZANO RODRÍGUEZ1, LORENA MOSSO GÓMEZ1, RODRIGO JAIMOVICH FERNÁNDEZ1, JOSÉ MIGUEL DOMÍNGUEZ RUIZ-TAGLE1
Lugar de Trabajo: 1 Pontificia Universidad Católica de Chile, 2 Hospital Dr. Hernán Henríquez Aravena (Temuco)
CC8 TRANSFORMACIÓN ANAPLÁSICA TARDÍA DE CÁNCER PAPILAR DE TIROIDES TRATADO A PROPÓSITO DE UN CASO
Autor y Coautores: ALEJANDRO SAMUEL RODRÍGUEZ MANQUEO1, MARÍA CECILIA YUBINI LAGOS1, MARÍA PÍA CID RAMÍREZ1
Lugar de Trabajo: 1 Hospital Clínico Universidad de Chile
CC9 USO DE TEMOZOLOMIDA EN UN MACROADENOMA HIPOFISARIO AGRESIVO. REPORTE DE UN CASO
Autor y Coautores: MARÍA SOLEDAD BÁEZ POBLETE1, MIGUEL ALFARO ALFARO2, JOCELYN CORTÉS RIVERA1-2, MARCELA VIVIANA DÍAZ CANEPA1-2, DANIELA NAVARRETE MONTALVO1-2, DANIELA OLIVA INOSTROZA1-2
Lugar de Trabajo: 1 Hospital Dr. Gustavo Fricke Viña del Mar,2 Universidad de Valparaíso
VIERNES 18 DE OCTUBRE - PANTALLA 1
P 1
ENFERMEDAD DE CUSHING METASTÁSICA: ADENOMA DE CROOKE, ESTUDIO DE UN CASO COMPLEJO
Autor y Coautores: MANUEL CALLEJÓN DURÁN1, CONSUELO OLAVE BELTRÁN2, ADELQUI SANHUEZA MARDONES3, Paola Cárdenas Bahamonde1, MARCELA MUÑOZ URRUTIA1, DANISA IVANOVIC-ZUVIC SEEGER2, DAVID ROJAS ZALAZAR4, JESÚS VÉLIZ LÓPEZ2, NELSON WOHLLK GONZÁLEZ2
Lugar de Trabajo: 1Sección de Medicina Interna, Hospital del Salvador. (Santiago, Providencia), 2 Sección Endocrinología, Hospital Del Salvador (Santiago, Providencia), 3Hospital Dr Hernán Henríquez Aravena (Temuco), 4Instituto de Neurocirugía Dr. Alfonso Asenjo. Santiago, Chile.
P2
HIPERCORTISOLISMO SUBCLÍNICO: NO SÓLO ORIGEN SUPRARRENAL. A PROPÓSITO DE UN CASO
Autor y Coautores: MARÍA CECILIA YUBINI LAGOS1, ALEJANDRO SAMUEL RODRÍGUEZ MANQUEO1, ESTEFANIA GUERRINI1, MARÍA CONSUELO GUZMÁN SARMIENTO1, FRANCISCO CORDERO ANFOSSI1
Lugar de Trabajo: 1 Hospital Clínico Universidad de Chile
P3
CORTICOTROPINOMA: DE SILENTE A EVIDENTE, PRESENTACIÓN DE UN CASO
Autor y Coautores: ALEJANDRO SAMUEL RODRÍGUEZ MANQUEO2, MARÍA CECILIA YUBINI LAGOS2, CONSUELO OLAVE BELTRÁN1, NELSON WOHLLK GONZÁLEZ1, ESTEFANIA GUERRINI2, ALEJANDRA LANAS MONTECINOS2, FRANCISCO CORDERO ANFOSSI2
Lugar de Trabajo: 1 Hospital del Salvador Santiago, 2 Hospital Clínico Universidad de Chile
P4
SÍNDROME DE CUSHING CATASTRÓFICO. REPORTE DE UN CASO
Autor y Coautores: MARITZA ATKINSON ALTAMIRANO1,2, ANDRES ROMERO SUAZO1,2, ALBERTH BURNIER CÁCERES1,2
Lugar de Trabajo: 1 Servicio Medicina Interna Sección Endocrinología Hospital Las Higueras (Talcahuano), 2. Departamento Medicina Interna Universidad de Concepción.
P5
DIFICULTADES DIAGNÓSTICAS Y TERAPÉUTICAS EN SINDROME DE CUSHING ECTÓPICO: ANÁLISIS EN BASE A 5 CASOS CLÍNICOS
Autor y Coautores: CONSUELO OLAVE BELTRÁN1, PAOLA CÁRDENAS BAHAMONDE1, DANISA IVANOVICZUVIC SEEGER1, MARCELA MUÑOZ URRUTIA1, MANUEL CALLEJÓN DURÁN1, NELSON WOHLLK GONZÁLEZ1, JESÚS VÉLIZ LÓPEZ1, DAVID ROJAS ZALAZAR2
Lugar de Trabajo: 1 Hospital del Salvador Santiago, 2 Instituto de Neurocirugía Dr Alfonso Asenjo
P 6
CUSHING SUPRARRENAL DOS CASOS CLÍNICOS DE PRESENTACIÓN SUI GÉNERIS
Autor y Coautores: MARCOS ENRÍQUEZ GESTEIRA1, ANABEL BATE FLIEGEL2, IRINA MARTÍNEZ GALÁN3, VICTORIA NOVIK ASSAEL4
Lugar de Trabajo: 1Interno Universidad Andres Bello Viña del Mar, 2Unidad de Endocrinología Servicio de Medicina Hospital Biprovincial Quillota Petorca, 3Servicio de Medicina Hospital Biprovincial Quillota Petorca, 4Universidad Valparaíso
PROGRAMA
VIERNES 18 DE OCTUBRE - PANTALLA 2
P 7
HIPERPROLACTINEMIA Y MARCADORES ÓSEOS. PRIMER CASO DE UN ESTUDIO PILOTO
Autor y Coautores: ALEXANDRA FISCHMAN HAN1, ALEJANDRO SAMUEL RODRÍGUEZ MANQUEO1, MARÍA CECILIA YUBINI LAGOS1, ALEJANDRA LANAS MONTECINOS1, FRANCISCO CORDERO ANFOSSI1
Lugar de Trabajo: 1 Hospital Clínico Universidad de Chile
P 8
MASTOCITOSIS SISTÉMICA, A TENER EN CUENTA EN ESTUDIO DE OSTEOPOROSIS SECUNDARIA. CASO CLÍNICO
Autor y Coautores: PATRICIO SALMAN MARDONES1, SILVANA VÁSQUEZ PARRA2
Lugar de Trabajo: 1 Universidad de Concepción, 2 Servicio Hematología Hospital Regional de Concepción
P 9
OSTEOMALACIA TUMORAL DE LARGA EVOLUCIÓN EN UNA PACIENTE CON UN TUMOR ESCAPULAR
Autor y Coautores: FRANCISCO GUTIÉRREZ REYES1, FRANCO VICTORIANO POO1, DANIELA EUGENIN CASTILLO1, LUIS TORO CABRERA2, CLAUDIA MORALES HUBER3, PATRICIO GONZÁLEZ ESPINOZA4, BENJAMÍN FERNÁNDEZ MARAMBIO5, MARIANA MARQUÉS HENRÍQUEZ6
Lugar de Trabajo: 1 Sección de Endocrinología, Departamento de Medicina, Hospital Clínico Universidad de Chile, 2 Sección de Nefrología, Departamento de Medicina, Hospital Clínico Universidad de Chile, 3 Servicio de Anatomía Patológica, Hospital Clínico Universidad de Chile, 4 Servicio de Medicina Nuclear, Hospital Clínico Universidad de Chile, 5 Servicio de Cirugía, Hospital Clínico Universidad de Chile, 6 Servicio de Radiología, Hospital Clínico Universidad de Chile
P 10
TRATAMIENTO QUIRÚRGICO DE LA OSTEOMALACIA INDUCIDA POR TUMOR: REPORTE DE CASOS
Autor y Coautores: MARÍA TRINIDAD GONZÁLEZ DE MIGUEL1, RODOLFO ARJONA FERNÁNDEZ2, LUIS EMILIO MOYA CÁDIZ3, MATÍAS GÓMEZ GALARCE4, INGRID PLASS DEL CORRAL5, ARTURO MADRID MOYANO5, PAMELA TREJO PARAM6
Lugar de Trabajo: 1 Residente de Cirugía General, Universidad del Desarrollo Santiago, 2 Docente Morfología Facultad de Medicina, Universidad del Desarrollo Santiago, 3 Servicio de Traumatología, Clínica Alemana de Santiago, 4 Servicio de Otorrinolaringología, Clínica Alemana de Santiago, 5 Servicio de Cirugía de Cabeza y Cuello, Clínica Alemana de Santiago, Universidad del Desarrollo, 6 Servicio de Endocrinología, Clínica Alemana de Santiago
P 11
OSTEOGÉNESIS IMPERFECTA Y FRACTURAS DURANTE LACTANCIA: ¿UNA COMPLICACIÓN PREVENIBLE?
Autor y Coautores: BENJAMÍN SANFUENTES DIEZ1, GILBERTO GONZÁLEZ VICENTE2
Lugar de Trabajo: 1 Departamento de Endocrinología, Escuela de Medicina, Pontificia Universidad Católica de Chile, 2 Departamento de Endocrinología, Escuela de Medicina, Pontificia Universidad Católica de ChileCentro Traslacional de Endocrinología UC, Escuela de Medicina, Pontificia Universidad Católica de Chile
PROGRAMA
VIERNES 18 DE OCTUBRE - PANTALLA 3
P 12
DÉFICIT DE ADH ADIPSICO POR INFARTO HIPOTALÁMICO
Autor y Coautores: ALEXANDRA FISCHMAN HAN1, MARÍA CECILIA YUBINI LAGOS1, ALEJANDRO SAMUEL RODRÍGUEZ MANQUEO1, ALEJANDRA LANAS MONTECINOS1, FRANCISCO CORDERO ANFOSSI1 Lugar de Trabajo: 1 Hospital Clínico Universidad de Chile.
P 13
MASTITIS GRANULOMATOSA EN PACIENTES CON PROLACTINOMA
Autor y Coautores: MARÍA CECILIA YUBINI LAGOS1, ALEJANDRO SAMUEL RODRÍGUEZ MANQUEO1, ESTEFANIA GUERRINI1, CARLA BASTÍAS OÑATE1, ALEJANDRA LANAS MONTECINOS1, FRANCISCO CORDERO ANFOSSI1
Lugar de Trabajo: 1 Hospital Clínico Universidad de Chile
P 14
ASPERGILOMA DE SENO ESFENOIDAL, MIMETIZANDO ADENOMA HIPOFISIARIO
Autor y Coautores: MARTÍN ANDRÉS DÍAZ GUZMÁN1, JUAN DAVID MEJÍA ESPINOSA1, NEVENKA VUCETICH BRAGA1, MARÍA JAVIERA PÉREZ ETCHEBERRY1, ROBERTO OLMOS BORZONE1, JOSÉ DELGADO GARCÍA1
Lugar de Trabajo: 1 Hospital DIPRECA Teniente Hernán Merino
P 15
HISTIOCITOSIS HIPOFISARIA. PRESENTACIÓN DE DOS CASOS CLÍNICOS
Autor y Coautores: FRANCISCO CORDERO ANFOSSI2, CLAUDIO CAMPOS CORDOVA1, PRUDENCIO LOZANO IRAGUEN1, ALEJANDRA LANAS MONTECINOS2
Lugar de Trabajo: 1 Clínica Dávila, 2 Hospital Clínico Universidad de Chile
P 16
HIPOPITUITARISMO DE DIAGNÓSTICO TARDÍO Y CIRROSIS HEPÁTICA SEVERA ¿ASOCIACIÓN O COINCIDENCIA? A PROPÓSITO DE DOS CASOS
Autor y Coautores: MARÍA CECILIA YUBINI LAGOS1, ALEJANDRO SAMUEL RODRÍGUEZ MANQUEO1, ESTEFANIA GUERRINI1, ALEJANDRA LANAS MONTECINOS1, FRANCISCO CORDERO ANFOSSI1
Lugar de Trabajo: 1 Hospital Clínico Universidad de Chile
P 17
INSUFICIENCIA SUPRARRENAL CENTRAL SECUNDARIA AL USO DE NIVOLUMAB: REPORTE DE CASO
Autor y Coautores: JOSEFINA CASTRO PENNA1, FERNANDO ARAYA ROJAS1
Lugar de Trabajo: 1 Servicio de Medicina Interna, Complejo Asistencial Dr. Sótero del Rio
P 18
MODULACIÓN DE LA SENSIBILIDAD DE HORMONA DE CRECIMIENTO (GH) MEDIANTE ESTRADIOL: ROL DE LAS PROTEÍNAS SUPRESORAS DE CITOQUINAS 1 Y 2
Autor y Coautores: PAULA OCARANZA OSSES1, MARÍA CECILIA JOHNSON PENA1, GERMÁN F IÑIGUEZ VILA1
Lugar de Trabajo: 1 IDIMI, Facultad de Medicina, Universidad de Chile
PROGRAMA
VIERNES 18 DE OCTUBRE - PANTALLA 4
P 19
PARAGANGLIOMA ABDOMINAL NO METASTÁSICO: REPORTE DE UN CASO PEDIÁTRICO CON UNA NUEVA VARIANTE PATOGÉNICA EN SDHB
Autor y Coautores: ISABEL GÁRATE MAUDIER1, FRANCISCA GROB LUNECKE1, HELENA POGGI MAYORGA1, ALEJANDRO MARTÍNEZ AGUAYO1, JOSEFINA SÁEZ BINELLI1, GUILLERMO LARIOS GOLDENBERG1, MARIO CONCHA PINTO1, GUILLERMO LAY-SON RODRÍGUEZ1, CRISTIAN GARCÍA BRUCE1
Lugar de Trabajo: 1 Pontificia Universidad Católica de Chile
P 20
CRISIS ADRENAL INDUCIDA POR ZOLEDRONATO EN PACIENTE CON INSUFICIENCIA CORTICOTROPA SECUNDARIA A INMUNOTERAPIA DEL CÁNCER: REPORTE DE UN CASO
Autor y Coautores: MARTIN URRA SEPULVEDA1, IGNACIO FUENTES MINETTO1-2, FLAVIA NILO CONCHA1-23, SEBASTIÁN MONDACA CONTRERAS1-4, FRANCISCO GUARDA VEGA1-2-3-4-5
Lugar de Trabajo: 1 Escuela de Medicina, Pontificia Universidad Católica de Chile, 2 Departamento de Endocrinología y Centro Traslacional de Endocrinología (CETREN UC), 3Departamento de Endocrinología UC, 4Programa de Tumores Hipofisarios y Endoscopía Endonasal de Base de Cráneo, Red de Salud UC-CHRISTUS, 5Departamento de Hematología-Oncología UC
P 21
FINERENONA EN HIPERALDOSTERONISMO PRIMARIO: ¿EL AMANECER DE UNA NUEVA ERA?
Autor y Coautores: BENJAMÍN SANFUENTES DIEZ1, RENÉ BAUDRAND BIGGS1-2, MARÍA PAZ ORELLANA3, ANAND VAIDYA4, THOMAS USLAR NAWRATH2
Lugar de Trabajo: 1. Departamento de Endocrinología, Facultad de Medicina, Pontificia Universidad Católica de Chile, 2 Programa de Enfermedades Suprarrenales, Centro Traslacional de Endocrinología UC, Pontificia Universidad Católica de Chile, 3 Programa de Enfermedades Suprarrenales, Centro Traslacional de Endocrinología UC, Pontificia Universidad Católica de Chile, 4 Center for Adrenal Disorders, Division of Endocrinology, Diabetes and Hypertension, Brigham and Women’s Hospital, Harvard Medical School, Boston MA, USA
P 22
SÍNDROME POLIGLANDULAR AUTOINMUNE E HIPOFISITIS: PRESENTACIÓN DE 4 CASOS CLÍNICOS
Autor y Coautores: ESTEFANÍA GUERRINI1, MARÍA CECILIA YUBINI LAGOS1, ALEJANDRO SAMUEL RODRÍGUEZ MANQUEO1, ALEJANDRA LANAS MONTECINOS1, MARÍA FRANCISCA BOZÁN PÉREZ1, MARÍA CONSUELO GUZMÁN SARMIENTO1, FRANCISCO CORDERO ANFOSSI1 Lugar de Trabajo: 1 Hospital Clínico de la Universidad de Chile
P 23
ADRENALECTOMIA PARCIAL IZQUIERDA Y TOTAL DERECHA POR VÍA LAPAROSCÓPICA Y ASISTIDA POR ROBOT, EN PACIENTE CON FEOCROMOCITOMA BILATERAL POR SINDROME DE NEOPLASIA ENDOCRINA MÚLTIPLE DE TIPO 2B (NEM 2B), REPORTE DE CASO
Autor y Coautores: ANA CRISTINA CHILIQUINGA CARVAJAL1, MAURICIO ALEJANDRO PÉREZ DE LA PUENTE2, FRANS IVÁN SERPA LARREA3, VLADIMIR ERNESTO ULLAURI SOLÓRZANO4, ADRIANA PAOLA NOBOA JARAMILLO5, LIGIA MARCELA REDROBÁN ARMENDÁRIZ6
Lugar de Trabajo: 1 Servicio de Medicina Interna, Hospital Metropolitano, Universidad Internacional del Ecuador, 2 Servicio de Endocrinología, Hospital Metropolitano, 3 Servicio de Cirugía, Hospital Metropolitano , 4 Servicio de Cardiología, Hospital Metropolitano , 5 Servicio de Imagen, PET scan, Hospital Metropolitano , 6 Servicio de Patología, Hospital Metropolitano
P 24
FEOCROMOCITOMA METASTÁSICO EN UN CASO DE NEOPLASIA ENDOCRINA MÚLTIPLE TIPO 2ª
Autor y Coautores: FRANCO VICTORIANO POO1, ÓSCAR BRITO DONOSO1, PATRICIO GAC ESPINOZA2, RENÉ DÍAZ TORRES3, LAURA CARREÑO TORO4, PEDRO PINEDA BRAVO1
Lugar de Trabajo: 1 Sección Endocrinología Hospital Clínico Universidad de Chile, 2 Departamento de Cirugía Hospital Clínico Universidad de Chile, 3 Hospital Clínico Universidad de Los Andes, 4 Departamento Anatomía Patológica Hospital Clínico Universidad de Chile
PROGRAMA PRESENTACIÓN POSTERS
VIERNES 18 DE OCTUBRE - PANTALLA 5
P 25
EXPERIENCIA DE CÉLULA DE ENDOCRINOLOGÍA DE HOSPITAL DIGITAL: LOS PRIMEROS 6 MESES
Autor y Coautores: CLAUDIA MUNIZAGA MELLADO1, BÁRBARA ZÚÑIGA VARGAS2
Lugar de Trabajo: 1 Hospital Clínico San Borja-Arriarán Santiago, 2 Universidad de Santiago de Chile
P 26
HIPERTIROIDISMO Y DIABETES MELLITUS TIPO 1 COMO PARTE DEL SÍNDROME POLIGLANDULAR TIPO 3
Autor y Coautores: SARA PIÑA BURDILES1, JOCELYN CORTÉS RIVERA1, DANIELA PAZ NAVARRETE MONTALVO1, MARÍA SOLEDAD BÁEZ POBLETE1, DANIELA OLIVA INOSTROZA1, MARCELA VIVIANA DÍAZ CANEPA1, CATALINA TOBAR BUSTOS1
Lugar de Trabajo: 1 Hospital Dr. Gustavo Fricke Viña del Mar
P 27
MIOPERICARDITIS AGUDA SECUNDARIA A DEBUT DE ENFERMEDAD DE BASEDOW-GRAVES, REPORTE DE CASO
Autor y Coautores: PAOLA CÁRDENAS BAHAMONDE1, MARCELA MUÑOZ URRUTIA2, CONSUELO OLAVE BELTRÁN1, MANUEL CALLEJÓN DURÁN2, JESÚS VÉLIZ LÓPEZ1, NELSON WOHLLK GONZÁLEZ1, DANISA IVANOVIC-ZUVIC SEEGER1
Lugar de Trabajo: 1 Sección de Endocrinología, Hospital del Salvador Santiago, 2 Sección de Medicina Interna, Hospital del Salvador Santiago
P 28
MONOTERAPIA DE HIPOTIROIDISMO CON LIOTIRONINA EN UN CASO DE ANAFILAXIA GRAVE A LEVOTIROXINA
Autor y Coautores: ÓSCAR BRITO DONOSO1, FRANCO VICTORIANO POO1, PEDRO PINEDA BRAVO1
Lugar de Trabajo: 1 Sección Endocrinología Hospital Clínico Universidad de Chile
P 29
BOCIO MULTINODULAR PRE-TÓXICO EN ADULTO MAYOR. ¿EXISTE ALTERNATIVA MÉDICA?
Autor y Coautores: FERNANDO MUNIZAGA CASTILLO1, CLAUDIA MUNIZAGA MELLADO1
Lugar de Trabajo: 1 Hospital Clínico San Borja-Arriarán Santiago
P 30
AGRANULOCITOSIS, UNA REACCIÓN ADVERSA INFRECUENTE, PERO GRAVE DEL TIAMAZOL
Autor y Coautores: BLADIMIR PREZ RIVAS1-2, MARÍA MACÍAS FERNÁNDEZ1-2, CONSUELO VALLEJOS JAQUE1-2, MARTA MORALES DÍAZ1, GUILLERMO ANTONIO ORTIZ SOTO1 Lugar de Trabajo: 1 Clínica Dávila 2 Universidad Diego Portales
P 55 UN RARO SITIO DE METÁSTASIS DE CÁNCER DE TIROIDES A PARTIR DE DOS CASOS CLÍNICOS
Autor y Coautores: SEBASTIÁN OKSENBERG SHARIM1, JOSÉ DELGADO GARCÍA1, STEFANO MACCHIAVELLO THEODULOZ1, MATÍAS VERGARA HIDALGO1, MARIA ALEJANDRA CARTES LAGOS1, YOLANDA LAFFERTE ALBRECHT1, ROBERTO OLMOS BORZONE2, MARÍA JAVIERA PÉREZ ETCHEBERRY1 Lugar de Trabajo: 1 Complejo Asistencial Dr Sótero del Río, 2 Hospital DIPRECA
SÁBADO 19 DE OCTUBRE - PANTALLA 6
P 31
EL DILEMA DE LOS CICLOS REPRODUCTIVOS EN UNA MUJER PORTADORA DE COPROPORFIRIA HEREDITARIA
Autor y Coautores: CÉSAR ROBLES1, RAFAEL RÍOS1
Lugar de Trabajo: 1 Sección Endocrinología, Servicio Medicina, Hospital Clínico San Borja Arriarán
P 32
AMENORREA, PRIMARIA Y SECUNDARIA, 2 CASOS CLÍNICOS
Autor y Coautores: GUILLERMO ORTIZ SOTO1, CONSUELO VALLEJOS JAQUE1-2, MARÍA MACÍAS FERNÁNDEZ1-2, BLADIMIR PREZ RIVAS1-2, MARTA MORALES DÍAZ1
Lugar de Trabajo: 1 Clínica Dávila, 2 Universidad Diego Portales
P 33
PROGRAMA DE ACOMPAÑAMIENTO DE IDENTIDAD DE GÉNERO (PAIG): EXPERIENCIA A UN AÑO DE SU IMPLEMENTACIÓN Y EVALUACIÓN DE NECESIDADES DE TERAPIAS HORMONALES TRANSAFIRMATIVAS EN SUS USUARIOS/AS/ES
Autor y Coautores: ANTONIO ZAPATA PIZARRO1, SUSANA QUIROZ NILO1, CRISTINA MUENA BUGUEÑO1
Lugar de Trabajo: 1 Unidad Salud Transgénero Hospital Regional de Antofagasta P34
ESTUDIO DE LA CAPACIDAD EMPÁTICA EN POBLACIÓN TRANSEXUAL MASCULINA POR MEDIO DE LA APLICACIÓN DEL TEST DE CAMBRIGDE VERSUS POBLACIÓN CONTROL
Autor y Coautores: RAFAEL RÍOS SALAZAR1, PABLO GUZMÁN ALACONA2, ELSA MARIBEL SILVA3, GONZALO VERA ROCCO4
Lugar de Trabajo: 1 Hospital Clínico San Borja-Arriarán Santiago, Campus Centro Facultad de Medicina Universidad de Chile, 2 Hospital Clínico San Borja-Arriarán Santiago, 3 Psicóloga, Hospital Clínico San BorjaArriarán Santiago, 4 Estudiante Medicina ,Tercer Año Universidad Finis Terra
P 35
EFECTOS DEL ESTETROL SOBRE LA PROLIFERACIÓN Y VIABILIDAD EN LÍNEAS CELULARES DERIVADAS DE PATOLOGÍAS DEPENDIENTES DE ESTRÓGENOS
Autor y Coautores: GABRIEL ESTEBAN MALDONADO FLORES1
Lugar de Trabajo: 1 Departamento de Fisiología, Facultad de Ciencias Biológicas, Pontificia Universidad Católica de Chile
SÁBADO 19 DE OCTUBRE - PANTALLA 7
P 36
ASPECTOS DIAGNÓSTICOS Y TERAPÉUTICOS EN INSULINOMAS EN UN HOSPITAL PÚBLICO
Autor y Coautores: JUAN GUZMÁN JAQUEZ1, CARLOS GARCÍA2, CARLOS BENAVIDES2, SALVADOR MADRID1, KENYIN LOO3, CECILIA CASTILLO4, NÉSTOR SOTO3
Lugar de Trabajo: 1 Servicio de Medicina Interna, Hospital Clínico San Borja Arriarán, 2 Servicio de Cirugía Hospital San Borja Arriarán. 3 Sección de Endocrinología y Diabetes Hospital San Borja Arriarán. 4 Instituto Chileno Japonés de Enfermedades digestivas.
P 37
CARACTERIZACIÓN DE LA SALUD ÓSEA DE LA POBLACIÓN CON DIABETES MELLITUS TIPO 2 DE UN HOSPITAL UNIVERSITARIO
Autor y Coautores: FRANCO VICTORIANO POO1, DANIELA EUGENIN CASTILLO1, ÓSCAR BRITO DONOSO1, FRANCISCO GUTIÉRREZ REYES1, MARIA YUMBA LAIZ2, PEDRO PINEDA BRAVO1, TERESA MASSARDO VEGA3, JOAQUÍN MUHLHAUSEN VIZCARRA2
Lugar de Trabajo: 1 Hospital Clínico Universidad de Chile, 2 Hospital Clínico Universidad de Chile, Medicina Interna, 3 Hospital Clínico Universidad de Chile, Medicina Nuclear
P 38
MEDICIÓN DEL GRADO DE CONOCIMIENTO DE OSTEOPOROSIS EN LA POBLACIÓN ADULTA MAYOR
Autor y Coautores: ISIDORA FERNÁNDEZ CONTRERAS1, HALDOR ROJAS HITSCHFELD1, CONSTANZA VON PLESSING PIERRY1, MARCO GRANDÓN SOLÍS1, CAROLINA FRÍAS LEIVA1, SAMUEL PARRA AGUILERA2, CARLOS CHANDÍA AGUILERA2, IVÁN QUEVEDO LANGENEGGER1
Lugar de Trabajo: 1 Facultad de Medicina, Universidad de Concepción, 2 Hospital Traumatológico de Concepción
P 39
FALLA RENAL POST PARATIROIDECTOMÍA POR HIPERPARATIROIDISMO PRIMARIO. REPORTE DE DOS DE CASOS
Autor y Coautores: NATALIA CARRASCO ZELAYA1, JOCELYN CORTÉS RIVERA2, VICTORIA NOVIK ASSAEL1, MARÍA SOLEDAD BÁEZ POBLETE2, DANIELA PAZ NAVARRETE MONTALVO2, DANIELA OLIVA INOSTROZA2, MARCELA VIVIANA DÍAZ CANEPA2
Lugar de Trabajo: 1 Universidad de Valparaíso, 2 Hospital Dr. Gustavo Fricke.
PROGRAMA PRESENTACIÓN POSTERS
SÁBADO 19 DE OCTUBRE - PANTALLA 8
P 41
INCIDENCIA DE PUBERTAD PRECOZ CENTRAL PRE Y POST PANDEMIA COVID-19 EN UN HOSPITAL PÚBLICO
Autor y Coautores: CAMILA GARCIA REINGARDT1, FRANCO GIRAUDO ABARCA1, ROSSANA PATRICIA ROMÁN REYES2, XIMENA GAETE VÁSQUEZ1, FERNANDO CASSORLA GOLUBOFF1, MARÍA VERÓNICA MERICQ GUILÁ1, ETHEL CODNER DUJOVNE1
Lugar de Trabajo: 1 Instituto de Investigaciones Materno Infantil Universidad de Chile, 2 Hospital Clínico San Borja-Arriarán Santiago
P 42
ADENOMAS PRODUCTORES DE HORMONA DE CRECIMIENTO EN PACIENTES PEDIÁTRICOS: 31 AÑOS DE EXPERIENCIA EN UN CENTRO DE REFERENCIA
Autor y Coautores: VALENTINA IBÁÑEZ HERNÁNDEZ1, CONSUELO OLAVE BELTRÁN2, PAOLA CÁRDENAS BAHAMONDE2, CONSTANZA ROBLES GUTIÉRREZ1, LUIS CASTAÑO GONZÁLEZ3, IDOIA MARTÍNEZ DE LA PISCINA3, NELSON WOHLLK GONZÁLEZ2, DAVID ROJAS SALAZAR4, MARÍA ISABEL HERNÁNDEZ CÁRDENAS5
Lugar de Trabajo: 1 Facultad de Medicina. Universidad de Chile, 2 Hospital del Salvador Santiago, Providencia, 3 Hospital Universitario Cruces, UPV/EHU, Biocruces Bizkaia, CIBERER-CIBERDEM, Endo-ERN, 4 Instituto de Neurocirugía Asenjo, 5 Departamento de Ciencias Neurológicas, Facultad de Medicina Universidad de Chile; Instituto de Neurocirugía Asenjo
P 43
ADOLESCENTE CON BOCIO SEVERO Y ENFERMEDAD DE GRAVES REFRACTARIA A TRATAMIENTO MÉDICO TRATADA CON TIROIDECTOMÍA EXITOSA
Autor y Coautores: ANDRÉS DE TEZANOS PINTO DE LA FUENTE1, MARITZA VIVANCO JURY1, PATRICIO ROMERO MATUS1, PILAR ACUÑA VALLEJOS1, JOSÉ MANUEL CAMPOS VARAS1, BRUNO CATOIA FONSECA1 Lugar de Trabajo: 1 Hospital Clínico de Niños Dr Roberto del Río Santiago
P 44
TALLA BAJA GENÉTICA, SINDREM SILVER - RUSSELL, A PROPOSITO DE UN CASO CLÍNICO
Autor y Coautores: CONSUELO VALLEJOS JAQUE1, BLADIMIR PREZ RIVAS1, MARÍA MACÍAS FERNÁNDEZ1, MARTA MORALES DÍAZ1-2, GUILLERMO ANTONIO ORTIZ SOTO1 Lugar de Trabajo: 1 Clínica Dávila, 2 Universidad Diego Portales.
P 45
TALLA BAJA CON MACROCEFALIA RELATIVA Y DISMORFIAS FACIALES PROVOCADA POR VARIANTE PATOGÉNICA EN EL GEN ACAN
Autor y Coautores: CAMILA GARCÍA REINGARDT1, GUILLERMO LAY-SON RODRÍGUEZ2
Lugar de Trabajo: 1. Sección de Endocrinología Infantil, Servicio de Pediatría, Hospital Franco Ravera Zunino (ex Hospital Regional Rancagua), 2 Sección de Genética, División de Pediatría, Facultad de Medicina, Pontificia Universidad Católica de Chile
P 46
INSUFICIENCIA CORTICOSUPRARENAL PRIMARIA UNA PRESENTACIÓN ATÍPICA
Autor y Coautores: MARÍA MACÍAS FERNÁNDEZ1, BLADIMIR PREZ RIVAS1, CONSUELO VALLEJOS JAQUE1, MARTA MORALES DÍAZ1, GUILLERMO ANTONIO ORTIZ SOTO2
Lugar de Trabajo: 1 Clínica Dávila - Universidad Diego Portales, 2 Clínica Dávila
P 47
DESARROLLO DE DIAGNÓSTICO MOLECULAR DEL SÍNDROME DE DI GEORGE, EN UN HOSPITAL PÚBLICO
Autor y Coautores: ALEX MUÑOZ GALLARDO1, SOLEDAD HENRÍQUEZ BARRERA1, PATRICIA LÓPEZ CUEVAS12, MARÍA CECILIA JOHNSON PENA1, MARÍA DE LOS ÁNGELES ALFARO VERGARA3, TRINIDAD KAHLER QUEZADA3, AMANDA BURGUEÑO RAFFO3, FERNANDO RODRÍGUEZ1
Lugar de Trabajo: 1 IDIMI, Facultad de Medicina, Universidad de Chile, 2 Hospital Clínico San Borja Arriarán, 3 Facultad de Medicina, Universidad de Chile
PROGRAMA PRESENTACIÓN POSTERS
SÁBADO 19 DE OCTUBRE - PANTALLA 9
P 48
NEUTROPHIL GELATINASE-ASSOCIATED LIPOCALIN (NGAL) EN NIÑOS Y ADOLESCENTES CON DIABETES MELLITUS TIPO 1 AL DEBUT
Autor y Coautores: VIVIAN GALLARDO TAMPIER1-2, MARÍA FRANCISCA UGARTE PALACIOS1-2, CARLOS IRRARRÁZABAL MUÑOZ7, ANAHÍ YIZMEYIÁN MAESO1-4, CAROLINA SEPÚLVEDA RUBIO1-3, MARÍA SOLEDAD VILLANUEVA TORAL1, SOLEDAD SANTIBAÑEZ1, CINTHYA URQUIDI BELLOTA5, MAURICIO LOZANO VERGARA6, LUIS OSORIO ROJAS6, CONSUELO PASTEN RAMOS6
Lugar de Trabajo: 1Hospital Dr. Exequiel González Cortés, 2Clínica Universidad de Los Andes, 3Clínica Alemana, 4Universidad de Chile, 5Departamento de Epidemiología, Facultad de Medicina, Universidad de los Andes, 6Laboratorio de Fisiología Integrativa y Molecular, Centro de Investigaciones Biomédicas, Universidad de los Andes
P 49
EFECTOS DE LA OBESIDAD Y LA DIABETES SOBRE LA SALUD, TIPO Y FUNCIÓN DEL PIE EN POBLACIÓN CHILENA
Autor y Coautores: FELIPE H PALMA1, ANNIE V STAPPUNG1, MATÍAS ABOITZ VON SCHULTZENDORFF 1, DANIEL A ARAYA1
Lugar de Trabajo: 1 Laboratorio Integrativo de Biomecánica y Fisiología del Esfuerzo (LIBFE), Escuela de Kinesiología, Universidad de los Andes
P 50 CARACTERIZCIÓN DE CETOACIDOSIS DIABÉTICA EN UNIDAD PACIENTE CRÍTICO EN 6 MESES
Autor y Coautores: FADY HANANÍAS RAMOS1
Lugar de Trabajo: 1 Sección Diabetes, Hospital Guillermo Grant Benavente y Universidad de Concepción
P 51
EFECTO DE LA DIETA MEDITERRÁNEA SOBRE LOS NIVELES DE GLICEMIA, INSULINA Y HOMA EN PACIENTES CHILENOS CON SÍNDROME METABÓLICO
Autor y Coautores: ALESSANDRA JARUFE3, ROSARIO WILLATT3, LONI BERKOWITZ FIEBICH4, MARIANA CALZADA4, BÁRBARA SAMITH4, VICTORIA PINTO3, XIMENA MARTÍNEZ3, DANIELA SARA3, ANDREA VON SCHULTZENDORF4, MATILDE OLIVOS3, NURIA PEDRALS4, MARCELA BITRAN3, GUADALUPE ECHEVERRÍA ERRÁZURIZ 4, CHIARA RUINI1, CAROL RYFF2, DRUSO PÉREZ3, ATTILIO RIGOTTI RIVERA4 Lugar de Trabajo: 1 Department for Life Quality Studies, Universidad of Bolonia, Rimini, Italia, 2 Institute on Aging y Department of Psychology, University of Wisconsin, Madison, WI, EE.UU, 3 Centro de Nutrición Molecular y Enfermedades Crónicas, Escuela de Medicina, Universidad Católica de Chile, 4 Centro de Nutrición Molecular y Enfermedades Crónicas y Departamento de Nutrición, Diabetes y Metabolismo, Escuela de Medicina, Universidad Católica de Chile
P 52
EMBARAZO CON DIABETES GENÉTICA PREEXISTENTE: REPORTE DE CASO
Autor y Coautores: NATALIA REYES CAMP1, JOSEFINA CASTRO PENNA2
Lugar de Trabajo: 1 Servicio de Diabetes Adulto Complejo asistencial Dr Sótero del Rio, 2 Servicio de medicina interna. Complejo asistencial Dr. Sótero del Rio
P 53
CUIDADOS DE TRANSICIÓN EN PACIENTE ADOLESCENTE CON DIABETES MELLITUS TIPO 1: ALTERNATIVAS TERAPÉUTICAS
Autor y Coautores: JOSEFINA CASTRO PENNA1, NATALIA REYES CAMP2 Lugar de Trabajo: 1 Servicio de medicina interna. Complejo asistencial Dr. Sotero del Rio, 2 Servicio de Diabetes Adulto. Complejo asistencial Dr. Sotero del Rio
P 54
VARIACIONES AGUDAS DEL LACTATO SANGUÍNEO Y RECUPERACIÓN DE FRECUENCIA CARDÍACA TRAS UNA PRUEBA FÍSICA INCREMENTAL Y SU RELACIÓN CON MARCADORES CIRCULANTES DE FUNCIÓN METABÓLICA EN PERSONAS FÍSICAMENTE INACTIVAS
Lugar de Trabajo: 1 Universidad San Sebastián, Sede Valdivia, 2 Universidad Austral de Chile
PROGRAMA PRESENTACIÓN
SÁBADO 19 DE OCTUBRE - PANTALLA 10
P 56
CÁNCER PAPILAR DE TIROIDES DE RIESGO INTERMEDIO: NO TODOS NECESITAN YODO RADIOACTIVO
Autor y Coautores: IGNACIO FUENTES MINETTO1, MARLIN SOLÓRZANO RODRÍGUEZ1, JOEL FALCÓN ACEVEDO2, CATALINA RUIZ RADEMACHER2, JOAQUÍN VIÑAMBRES GIAVIO2, RODOLFO CABELLO TORRES2, PABLO MONTERO MIRANDA3, HERNÁN GONZÁLEZ DÍAZ3, ANTONIETA SOLAR GONZÁLEZ4, RODRIGO
JAIMOVICH FERNÁNDEZ5, JUAN CARLOS QUINTANA FRESNO5, ALEJANDRA TAPIA CASTILLO1, FRANCISCO CRUZ OLIVOS6, LORENA MOSSO GÓMEZ1, NICOLE LUSTIG FRANCO1, JOSÉ MIGUEL DOMÍNGUEZ RUIZTAGLE1
Lugar de Trabajo: 1 Departamento de Endocrinología, Pontificia Universidad Católica de Chile, 2 Escuela de Medicina, Pontificia Universidad Católica de Chile, 3 Departamento de Cirugía de Cabeza y Cuello, Pontificia Universidad Católica de Chile, 4 Departamento de Anatomía Patológica, Pontificia Universidad Católica de Chile, 5 Departamento de Medicina Nuclear, Pontificia Universidad Católica de Chile, 6 Departamento de Radiología, Pontificia Universidad Católica de Chile Pontificia Universidad Católica de Chile
P 57
HIPERTIROIDISMO EN CÁNCER DE TIROIDES: PREVALENCIA Y RIESGO DE RECIDIVA
Autor y Coautores: ERIKA DÍAZ VARGAS1, VJEROCKA INOSTROZA SKARIC1, PAMELA INVERNIZZI BENAVENTE1, CECILIA PEREIRA RICO1, CAROLINA GUZMÁN NAVEAS1
Lugar de Trabajo: 1 Unidad de Endocrinología, Hospital San Juan de Dios Santiago
P 59
CARCINOMA MEDULAR DE TIROIDES: UN CASO DE RESPUESTA AL USO DE ANÁLOGOS DE SOMATOSTATINA
Autor y Coautores: MARCELA MUÑOZ URRUTIA1, PAOLA CÁRDENAS BAHAMONDE2, CONSUELO OLAVE BELTRÁN2, MANUEL CALLEJÓN DURÁN1, JESÚS VÉLIZ LÓPEZ2, NELSON WOHLLK GONZÁLEZ2, DANISA IVANOVIC-ZUVIC SEEGER2
Lugar de Trabajo: 1 Medicina Interna, Hospital del Salvador Santiago, 2 Sección de Endocrinología, Hospital del Salvador Santiago
VESÍCULAS EXTRACELULARES CIRCULANTES DE SUJETOS CON HIPERALDOSTERONISMO PRIMARIO PARTICIPAN EN LA INDUCCIÓN DE ESTRÉS CELULAR Y PROMUEVEN LA EXPRESIÓN DE MARCADORES DE DISFUNCIÓN ENDOTELIAL
Autor y Coautores: JORGE A. PÉREZ LÓPEZ1, ALEJANDRA TAPIA CASTILLO1, ALEJANDRA MARTÍNEZ GARCÍA1, PABLO CARRIÓN VALDÉS1, MARÍA PAZ HERNÁNDEZ MEJÍAS1, RENATA PINILLA QUINTEROS1, CARLOS FARDELLA BELLO2 , CRISTIÁN CARVAJAL MALDONADO2
Lugar de Trabajo: 1 Laboratorio de Endocrinología, Escuela de Medicina, Pontificia Universidad Católica de Chile 2 Pontificia Universidad Católica de Chile
Introducción: El hiperaldosteronismo primario (HAP) es la causa más común de hipertensión arterial secundaria (HTA), con una prevalencia del 6-10%. Los pacientes con HAP presentan daño cardiovascular como disfunción endotelial y rigidez arterial mediado por aldosterona. Además, la aldosterona puede promover la liberación de vesículas extracelulares (EVs) in vitro. Las EVs participan en la comunicación intercelular y pueden transmitir inductores de estrés en diversas patologías. Sin embargo, no se ha descrito si las EVs circulantes juegan un rol en la inducción del daño vascular observado en pacientes con HAP.
Objetivo: Caracterizar el cargo proteico de EVs circulantes de sujetos con HAP y evaluar su rol en la expresión de marcadores de disfunción endotelial in vitro
Metodología: Estudio de corte transversal y experimental en 30 adultos de similar edad e IMC, clasificados como hipertensos esenciales (HE) y sujetos con HAP (aldosterona >9 ng/dL y ARP <1 ng/mL*h o ARR >25) de ambos sexos. Se aislaron EVs circulantes de todos los sujetos mediante ultracentrifugación y se caracterizó su contenido mediante análisis proteómico por LC-MS/MS. De forma complementaria, se incubó células endoteliales humanas EAhy926 con EVs circulantes de ambos grupos de estudio durante 24 horas, y se estimuló con aldosterona 100 nM durante las últimas 6 horas de incubación. Se evaluó la expresión génica de los marcadores de disfunción endotelial ICAM-1 y NOS3 mediante RT-qPCR. Los resultados de expresión génica se expresaron como veces de cambio (FC) y desviación estándar (±DE). Análisis estadístico realizado mediante Mann-Whitney con GraphPad Prism v10.
Resultados: El análisis proteómico detectó 387 proteínas presentes en las EVs circulantes. De estas proteínas, 9 mostraron un aumento mayor a 1,5 veces en el grupo HAP y 3 mostraron una disminución menor a 1,5 veces respecto al grupo HE de manera estadísticamente significativa. Las EVs de sujetos con HAP estuvieron enriquecidas de las proteínas ATP5A1 (p<0,01), CAT (p=0,01) y CASP14 (p=0,04), las cuales están implicadas en la respuesta celular al estrés (p<0,01) y regulación de la migración de células endoteliales (p<0,01). Por otro lado, se observó un aumento en la expresión de ICAM-1 (FC=10,7±1,5; p<0,01) y una disminución en la expresión de NOS3 (FC=0,42±0,18; p=0,02) solo cuando se estimuló células endoteliales con EVs circulantes de sujetos con HAP en presencia de aldosterona.
Conclusión: El análisis proteómico de las EVs circulantes de sujetos con HAP demostró un enriquecimiento de las proteínas ATP5A1, CAT y CASP14, que participan en respuestas adaptativas al estrés celular. Además, las EVs de sujetos HAP son capaces de modificar la expresión de los marcadores de disfunción endotelial ICAM-1 y NOS3 in vitro
Estos hallazgos sugieren que las EVs circulantes de sujetos con HAP tienen un rol complementario en el daño endotelial inducido por aldosterona en la fisiopatología del HAP
Financiamiento: FONDECYT 1212006; CENTRO TRASLACIONAL DE ENDOCRINOLOGÍA UC (CETREN-UC)
VESÍCULAS EXTRACELULARES DE CÉLULAS ADRENALES AUMENTAN LA EXPRESIÓN DE MARCADORES ENDOTELIALES EN UN MODELO IN VITRO
Autor y Coautores: PABLO CARRIÓN VALDÉS1, MARÍA PAZ HERNÁNDEZ MEJÍAS1, JORGE A. PÉREZ LÓPEZ1 , ALEJANDRA TAPIA CASTILLO1, RENATA PINILLA QUINTEROS1, ALEJANDRA MARTÍNEZ GARCÍA1, CARLOS FARDELLA BELLO1, CRISTIÁN CARVAJAL MALDONADO1
Lugar de Trabajo: 1 Departamento de Endocrinología, Facultad de Medicina, Pontifica Universidad Católica de Chile
Introducción: El hiperaldosteronismo primario (HAP) es una patología endocrina caracterizada por una secreción excesiva de aldosterona. Pacientes con HAP presentan mayor inflamación y fibrosis que pacientes hipertensos esenciales, además de otro tipo de comorbilidades asociadas como la disfunción endotelial. Por otro lado, las vesículas extracelulares (EVs) son nanopartículas liberadas por todos los tipos celulares que participan en la comunicación celular. Creciente evidencia sugieren que poseen un rol en el desarrollo de disfunción endotelial durante el HAP. Hemos establecido un modelo in vitro para obtener EVs desde células adrenales y evaluar una posible comunicación entre suprarrenal y endotelio mediada por EVs.
Objetivo: Evaluar el efecto de las EVs de células adrenales en la expresión génica de marcadores de disfunción endotelial e inflamación en un modelo in vitro
Metodología: Mediante ultracentrifugación se aislaron EVs provenientes del medio de células adrenales humanas de la línea HAC50 tratadas con o sin Ang II 100 nM (AII) por 24 horas (EVsHAC vs EVsHAC-AII). Las EVs obtenidas fueron caracterizadas de acuerdo con la guía MISEV2023 a través de análisis de seguimiento de nanopartículas, microscopía electrónica de transmisión y Western Blot. Por otro lado, las células endoteliales EAhy926 fueron estimuladas con 1000 EVs/célula por 24 horas, con o sin aldosterona 100 nM las últimas 6 horas. La expresión de marcadores de disfunción endotelial (eNOS e ICAM-1) y de inflamación (IL-6) fue evaluada mediante RT-qPCR. Para el análisis de expresión relativa se utilizó el método de 2-ΔΔCT, expresando la variación en unidades relativas (UR) al gen endógeno 18S. Las comparaciones fueron realizadas por Kruskal-Wallis en Prism V10.0.
Resultados: Las EVs aisladas de HAC50 presentan morfología tipo dona y expresan los marcadores de EVs CD9 y TSG101. No se observaron diferencias en el tamaño (EVsHAC: 124.7 ± 17.2 nm vs EVsHAC-AII: 122.2 ± 14.1, p=0.9) ni en la concentración de estas (EVsHAC50: 7.6x 10¹⁰ ± 3.0x10¹⁰ partículas/mL vs EVsHAC-AII: 9.4x10¹⁰ ± 9.6x10⁹, p=0.99). Con respecto a la expresión génica de las células EAhy926, Aldosterona 100 nM aumentó la expresión de ICAM-1 (1.4±0.2 UR.; p<0.01), EVsHAC aumentaron la expresión de IL-6 (1.7±0.2 UR.; p=0.02) y las EVsHAC-AII aumentaron la expresión de eNOS (1.6±0.3; p=0.02), ICAM-1 (1.9±0.3 UR.; p<0.01) e IL-6 (1.9±0.3 UR.; p<0.01). Por otro lado, el cotratamiento de Aldo con EVsHAC no varió la expresión de ningún marcador, mientras que con EVsHAC-AII todos aumentaron (eNOS; 1.8±0.1, p<0.01, ICAM-1; 1.5±0.4 UR., p<0.01, IL-6; 1.8±0.2 UR., p<0.01).
Conclusiones: Este es el primer estudio que aísla EVs desde células adrenales. El tratamiento de células endoteliales con EVsHAC50-AII aumenta la expresión de eNOS, ICAM-1 e IL-6. Esto sugiere una nueva vía de comunicación entre adrenal y endotelio mediada por EVs.
Financiamiento: ANID-FONDECYT 1212006; CENTRO TRASLACIONAL DE ENDOCRINOLOGÍA (CETREN)
PERFIL DE ESTEROIDES EN SUJETOS CON EXCESO APARENTE DE MINERALOCORTICOIDES NO CLÁSICO
DIFERENCIADOS POR SEXO
Autor y Coautores: ALEJANDRA TAPIA CASTILLO1, JORGE A. PÉREZ LÓPEZ1, PABLO CARRIÓN VALDÉS1, MARÍA PAZ
Lugar de Trabajo: 1 Departamento de Endocrinología, Facultad de Medicina, Pontifica Universidad Católica de Chile
Introducción: El exceso aparente de mineralocorticoides no clásico (NCAME) ha sido descrito como una condición endocrina prevalente (7% población). El NCAME se caracteriza por una baja actividad de la enzima 11bHSD2, que afecta no solo el equilibrio cortisol (F) a cortisona (E), sino que también otras reacciones de oxido-reducción (11-OH >11-Keto), que podrían ser relevantes en la etiología o progresión del NCAME. Identificación de esteroides endógenos y exógenos de origen adrenal y extra-adrenal podrían revelar otros aspectos de la condición NCAME, incluyendo su perfil sexo-específico.
Objetivo: Identificar un perfil de esteroides en sujetos con NCAME diferenciados por sexo
Sujetos: Se realizó un estudio transversal en una cohorte de 41 sujetos clasificados en NCAME (F/E > 4,1 ug/dl; E <2,1 ug/dl) y controles. Se determinaron variables clínicas (presión arterial (PA), IMC, % de grasa, edad) y bioquímicas (actividad de renina (ARP), excreción de sodio (Na) y potasio (K), albumina urinaria y NGAL). Se excluyeron mujeres con uso de anticonceptivos orales. Se dicotomizó la cohorte por sexo.
Métodos: se realizó un análisis de 21 esteroides mediante espectroscopía de masa (UPLC-Q-TOF/MS). Se realizaron análisis estadístico mediante la prueba T de Mann-Whitney, utilizando Prism v9.
Resultados: Se identificaron 21 sujetos con NCAME, de los cuales 14 fueron mujeres y 7 hombres. No se observaron diferencia en edad y porcentaje de grasa en los distintos grupos. En mujeres con NCAME observamos una menor ARP (1,4 ± 0,7 vs 1,7 ± 0,4 ng/ml/h; p<0,05), razón Na/K urinario (2,6 ± 1,2 vs 3 ±0,9; p<0,05) y mayor albumina urinaria (12,6 ± 6,7 vs 6,0 ± 4,6 mg/24h; p=0,02) y excreción de potasio (52 ±19 vs 32 ± 12 mEq/24h; p=0,02) que las mujeres controles. Su perfil esteroidal mostró menores niveles de cortisona (1,6 ± 0,4 vs 2,5 ± 0,4 ug/dl;p<0,0001), aumento de 11-hidroxiandrosterona (2,2 ± 0,2 vs 1,9 ± 0,2; p =0,003), disminución de 17-hidroxipregnenolona sulfato (15,5 ± 7,3 vs 25,7 ± 6,0; p = 0,002) y 11-oxo-androsterona glucoronide (7,6 ± 2,0 vs 10,5 ± 3,5; p=0,04) que los controles. En hombres con NCAME observamos mayores niveles de NGAL (145,8 ±64 vs 86,6 ±31 ng/ml; p=0,03) y su perfil esteroidal mostró mayores niveles de cortisol (14,7 ± 4,4 vs 11,1 ± 4,9 ug/dl; p<0,05), razón F/E (7,3 ± 2,7 vs 4,4 ± 1,3; p=0,01), y disminución de 6b-hidroxicortisol (4,6 ± 1,7 vs 11,0 ± 4,2; p=0,01).
Conclusión: Detectamos diferencias en el perfil bioquímico y esteroidómico de sujetos con la condición NCAME diferenciados por sexo. Destacamos el aumento del esteroide 11-hidroxiandrosterona en mujeres NCAME, el cual es un potencial inhibidor endógeno de la enzima 11bHSD2, que conllevaría a una baja actividad de ésta enzima en mujeres. Estos resultados sugieren que el NCAME puede involucrar la acción de otros metabolitos asociados al sexo del sujeto, que podrían estar participando en la etiología del NCAME, y servir como nuevos biomarcadores de esta condición.
Financiamiento: ANID-FONDECYT 1212006
ROL DEL MIRNA LET-7I EN MARCADORES DE INFLAMACIÓN Y FIBROSIS EN EL CONTEXTO DE HIPERALDOSTERONISMO PRIMARIO EN UN MODELO CELULAR ENDOTELIAL HUMANO
Autor y Coautores: RENATA PINILLA QUINTEROS1, ALEJANDRA TAPIA CASTILLO1, JORGE A. PÉREZ LÓPEZ1, PABLO CARRIÓN VALDÉS1, MARÍA PAZ HERNÁNDEZ MEJÍAS1, CARLOS FARDELLA BELLO1, CRISTIÁN CARVAJAL MALDONADO1
Lugar de Trabajo: 1 Departamento de Endocrinología, Escuela de Medicina, Pontificia Universidad Católica de Chile
Introducción: El hiperaldosteronismo primario (HAP) se caracteriza por una producción de aldosterona independiente de sus reguladores fisiológicos. El exceso de aldosterona promueve la expresión de mediadores de inflamación y fibrosis en el microambiente celular del tejido cardíaco y endotelial. Reportes previos han descrito que el miRNA Let-7i juega un rol clave en la regulación de la expresión de IL-1B, IL-6 y COL1A1 en el tejido cardíaco. Por otro lado, se ha reportado una disminución de los niveles de Let-7i en sujetos con HAP. En este sentido, a la fecha no se ha descrito si Let-7i pudiera jugar un rol protector del endotelio en la fisiopatología del HAP.
Objetivo: Determinar el efecto del miRNA let-7i en la expresión de genes relacionados a inflamación (IL-1β, IL-6), y fibrosis (COL1A1) en un modelo in vitro de células endoteliales humanas.
Metodología: Se transfectaron las células EAhy.926 con miRNA let-7i, y se estimularon con TNFα (10 ng/mL) 42 horas post transfección como inductor de inflamación. A las 6 horas post tratamiento, se aisló el RNA de las células, y se evaluó la expresión de IL-6, IL-1β y COL1A1 mediante RT-qPCR. La expresión de los marcadores es normalizada con 18S y se expresan como unidades relativas (UR) según el método 2-ΔΔCt. Se utilizaron los test estadísticos de MannWhitney y Kruskall-Wallis. Los datos son expresados como mediana [Q1-Q3].
Resultados: Se logró transfectar eficientemente el mimic de let-7i observando 40 veces mayor expresión en las células transfectadas vs control (40.3 [18.5 – 77.0] vs 1.4 [0.5 – 2.0]; p=0.002). El estímulo con TNFα aumentó la expresión de IL-6 (4 [0,7 – 7,7] vs 0,9 [0,8 – 2,0]; p=0,01), IL-1β (8,4 [6,2 – 17,6] vs 0,9 [0,7 – 1,4]; p=0,006) y COL1A1 (2,4 [1 – 4] vs 1,1 [0,5 – 1,8]; p NS) en células EAhy.926 comparado con el vehículo. La transfección con let-7i y TNFα aumentó la expresión de IL-6 (5,2 [1,2 – 14] vs 0,9[0,8 – 1,2] UR; p= 0,01) e IL-1β (14,4 [10 – 20,4] vs 0,9 [0,7 – 1,4] UR; p=0,0005), y disminuye COL1A1 (1,1 [0,6 – 1,3] vs 2,4 [1 – 4]; p NS) en comparación a las células estimuladas con TNFα
Conclusión: Nuestros resultados muestran que let-7i genera un aumento en la expresión de marcadores IL-6 e IL-1β, y a su vez, una disminución a niveles basales de COL1A1 en células endoteliales en un contexto inflamatorio. Se sugiere que el principal rol de let-7i está asociado a la regulación de procesos de fibrosis, además de un rol proinflamatorio en contexto de pacientes HAP.
Financiamiento: ANID-FONDECYT 1212006
MEJORÍA DE PARÁMETROS DE FIBRINOLISIS EN PACIENTES CON HIPERCORTISOLISMO ENDÓGENO
POSTERIOR A CIRUGÍA: ESTUDIO PILOTO
Autor y Coautores: ANNETTE MADISON ROSTAGNO1, DAVID RODRÍGUEZ CABEZAS2, THOMAS USLAR NAWRATH1-3 , RENÉ BAUDRAND BIGGS1-3, FLAVIA NILO CONCHA1-3-4, PABLO VILLANUEVA GARIN4, FRANCISCO GUARDA VEGA1-3-4 Lugar de Trabajo: 1Departamento de Endocrinología, Escuela de Medicina. Pontificia Universidad Católica de Chile, 2Departamento de Laboratorio Clínico, Escuela de Medicina. Pontificia Universidad Católica de Chile. Laboratorio de Trombosis y Hemostasia. Servicio de Laboratorios Clínicos. Red de Salud UC-CHRISTUS, 3Centro Traslacional de Endocrinología Clínica (CETREN). Escuela de Medicina. Pontificia Universidad Católica de Chile , 4Programa de Tumores Hipofisarios y Endoscopía Endonasal de Base de Cráneo, Red de Salud UC-CHRISTUS Departamento de Neurocirugía. Escuela de Medicina. Pontificia Universidad Católica de Chile
Objetivos: El hipercortisolismo se asocia a un estado de hipercoagulabilidad multifactorial, incluyendo una disminución de la fibrinolisis. Existe escasa información respecto al efecto de la reversión del hipercortisolismo post cirugía hipofisaria o suprarrenal sobre los parámetros de coagulación. El objetivo de este estudio es evaluar los cambios en la fibrinolisis pre y post quirúrgicos a través del test de lisis de coágulo (TLC50%), un test evaluación global de la capacidad de formación y degradación de fibrina y degradación de fibrina.
Diseño experimental: Estudio de cohorte prospectivo
Materiales y Métodos: Se incluyeron pacientes con hipercortisolismo tanto ACTH dependiente como independiente evaluados en policlínicos especializados en patología hipofisaria y suprarrenal. Se planificó la medición de TLC50% en plasma libre de plaquetas (VN 467-1478 segundos) en el periodo preoperatorio, el primer día post operatorio y 6 a 12 meses post cirugía. Se realizó el análisis mediante GraphPad Prism 10.2.3, aplicando, previa verificación de normalidad T de Student pareada (preoperatorio y primer día).
Resultados: Se evaluaron 14 pacientes, 10 mujeres (71%), con una mediana de edad de 51 años. En cuanto a la etiología del hipercortisolismo, 11 eran ACTH dependientes (10 Enfermedad de Cushing (EC) y 1 ectópico) y 3 eran ACTH independientes (1 adenoma, 1 hiperplasia macronodular y 1 carcinoma suprarrenal). Se obtuvo TLC50% basal y del primer día post operatorio en todos los pacientes y 6-12 meses posterior a la cirugía en 6 pacientes, de los cuales todos tenían enfermedad de Cushing. Previo a la cirugía, el 50% de los pacientes tenía TLC50% sobre el valor de referencia. Los cambios en TLC50% pre y post operatorios se presentan en la tabla 1. Solo se logró realizar comparación entre basal y post-operatorio 1er día debido a n pequeño de grupo de 6-12 meses post operatorio.
TLC 50% (segundos)
(VN 467-1478)
Mediana (IC 95%)
Media (IC 95%)
Basal 1 día post operatorio p (vs basal) 6-12 meses p (vs basal)
1578 (1018-2009) 1238 (763-1555) 0.0403
1581 (1248-1914) 1204 (922-1485)
809 (535-1400) No evaluable
854 (517-11929
Conclusiones: En esta cohorte prospectiva, la mitad de los pacientes con hipercortisolismo presentaron prolongación basal del TLC50% preoperatorio, lo que implica una alteración de la fibrinolisis. Se evidenció una reducción significativa de este parámetro a las 24 hrs de la cirugía, lo cual podría implicar una mejoría en la hipercoagulabilidad asociada. El análisis a largo plazo permitirá analizar la utilidad de este parámetro para determinar el riesgo trombótico en estos pacientes, como también su asociación con desenlaces clínicos, tales como eventos trombóticos o persistencia/recurrencia/remisión de la enfermedad.
Financiamiento: Proyecto Semilla CETREN UC
EL NUEVO KIT AUTOMATIZADO IDYLLA™-THYROIDPRINT® PREDICE HISTOLOGÍA BENIGNA EN NÓDULOS TIROÍDEOS INDETERMINADOS CON ALTA EXACTITUD DIAGNÓSTICA: ENSAYO DE VALIDACIÓN CLÍNICA INTERNACIONAL MULTICÉNTRICO
Autor y Coautores: HERNÁN GONZÁLEZ DÍAZ1, MARK ZAFAREO2, PABLO VADERRABANO3, RALPH TUFANO4, LUIZ KOWALSKI 5, RICARD SIMO6, SEUMI MARUTI7, LENARA GOLBERT8, JOSÉ MIGUEL DOMÍNGUEZ RUIZ-TAGLE9
Lugar de Trabajo: 1 Dpto. Cirugía Oncológica, Pontificia Universidad Católica de Chile, 2 Dpt. Head and Neck SurgeryMD Anderson Cancer Center, Houston Tx, USA, 3 Dpto. Endocrinologia-Unidad de Tiroides, Hospital Universitario Ramón y Cajal, Madrid, España, 4 Head and Neck Endocrine Surgery, Florida State University College of Medicine, USA, 5 Dpto. Cirugía Cabeza y Cuello, Hospital A C Camargo, Sao Paulo, Brazil, 6 Dpt. Head and Neck Surgery, Guy's and St Thomas' NHS Foundation Trust, London, United Kingdom, 7 Unidad de Tiroides, Universidad de Sao Paulo, Brazil, 8 Unidad de Tiroides, Universidade Federal de Ciências da Saúde de Porto Alegre, Brazil, 9 Departamento de Endocrinología, Pontificia Universidad Católica de Chile
Introducción: Dado el limitado acceso a pruebas moleculares, en la mayor parte del mundo, la cirugía diagnóstica sigue siendo la opción más frecuente para el manejo de los nódulos tiroideos citológicamente indeterminados (NTI, Bethesda III o IV). ThyroidPrint® es un clasificador genético que, mediante el análisis de 10 genes por qPCR, predice nódulos benignos con un valor predictivo negativo del 95%. Para aumentar el acceso a pruebas moleculares, ThyroidPrint® ha sido exitosamente migrado a un formato kit en cartucho automatizado Idylla™, que se puede realizar en 3 menos de horas. El objetivo de este estudio fue validar clínicamente el desempeño diagnóstico del nuevo cartucho Idylla™-ThyroidPrint®
Métodos: Se realizó un ensayo prospectivo, multicéntrico-internacional, doble-ciego en que se recolectaron muestras de punción con aguja fina (PAF) de pacientes con NTI programados para cirugía de 8 instituciones en 5 países. En el análisis final sólo se incluyeron casos con el resultado de ThyroidPrint® válido y su respectiva correlación histológica (gold-estándar). Para calcular el desempaño diagnóstico, los tumores benignos y neoplasias de bajo riesgo (clasificación WHO 2022) se agruparon como tumores no quirúrgicos y las neoplasias malignas se consideraron como tumores de tratamiento quirúrgico.
Resultados: De 177 muestras, 5 casos (2,8%) tuvieron un resultado inválido. En el análisis final se incluyeron 172 NTI (tamaño medio 19 mm, rango 10 – 48 mm) de muestras obtenidas de 172 pacientes (79 % mujeres, edad media 48 años). La citología fue Bethesda III en 74 casos (43%) y Bethesda IV en 98 casos (57%). La prevalencia de malignidad fue de 28% (49 de 172 NTI). El clasificador identificó correctamente a 45 de 49 de casos quirúrgicos y 102 de 123 casos no quirúrgicos, mostrando una sensibilidad del 92 % ([IC] del 95 %: 80–97); y especificidad de 83 % (IC 95 %: 75–89), respectivamente. La prueba alcanzó un valor predictivo negativo del 97% (IC 95% 91-99) y un valor predictivo positivo del 68% (IC 95% 59-76). La exactitud diagnóstica global fue del 85%. Los casos falsos negativos incluyeron un carcinoma de tiroides oncocítico mínimamente invasivo, un carcinoma papilar de tiroides (CPT) variante folicular encapsulado y dos CPT de variante convencional. El ensayo identificó correctamente 2/2 (100%) carcinomas medulares de tiroides; 8/9 (89%) carcinomas oncocíticos; y 15/18 (83%) adenomas oncocíticos.
Conclusiones: El desempeño diagnóstico de ThyroidPrint® realizado en el nuevo formato de cartucho automatizado Idylla™ es comparable a la primera versión del test no automatizado. El test podría potencialmente evitar 2 de cada 3 cirugías con una tasa de falsos negativos del 3%. Los datos también sugieren un alto desempeño de ThyroidPrint® en neoplasias oncocíticas y en el cáncer medular de tiroides.
Financiamiento: Sin financiamiento
CARCINOMA DIFERENCIADO DE TIROIDES DE ALTO GRADO: ANÁLISIS CLÍNICO PATOLÓGICO DE UNA NUEVA ENTIDAD
Autor y Coautores: MARLÍN SOLÓRZANO RODRÍGUEZ4, IGNACIO FUENTES MINETTO4, JOSÉ MIGUEL GONZÁLEZ TORRES2, JOEL FALCON ACEVEDO1, CATALINA RUIZ RADEMACHER1, JOAQUÍN VIÑAMBRES GIAVIO1, RODOLFO CABELLO TORRES1, PABLO MONTERO MIRANDA4, HERNÁN GONZÁLEZ DÍAZ4, ANTONIETA SOLAR GONZÁLEZ2 , RODRIGO JAIMOVICH FERNÁNDEZ3, JUAN CARLOS QUINTANA FRESNO3, ALEJANDRA TAPIA CASTILLO1, FRANCISCO CRUZ OLIVOS1, LORENA MOSSO GÓMEZ4, NICOLE LUSTIG FRANCO5, JOSÉ MIGUEL DOMÍNGUEZ RUIZ-TAGLE4
Lugar de Trabajo: 1Facultad de Medicina. Pontificia Universidad Católica de Chile, 2Departamento de Anatomía Patológica. Pontificia Universidad Católica de Chile., 3Medicina Nuclear. Pontificia Universidad Católica de Chile, 4Departamento de Endocrinología. Pontificia Universidad Católica de Chile
Introducción: El carcinoma diferenciado de tiroides de alto grado (CDTAG) es poco frecuente y tiene un comportamiento intermedio entre el CDT bien diferenciado y el CDT anaplásico. En 2022, la OMS definió CDTAG en presencia de ≥5 mitosis por 2 mm2 y/o de necrosis tumoral en tumores que retienen las características morfológicas e inmunohistoquímicas de CDT derivados de células foliculares.
Objetivos: reportar las características clínico-patológicas y los resultados de pacientes con CDTAG tratados en un centro nacional.
Diseño: estudio retrospectivo observacional.
Métodos: De 1103 pacientes con CDT, 32 (2,9%) tenían CDTAG. La extensión de la cirugía se definió según la punción tiroidea (PAF) e imágenes preoperatorias, y la necesidad de terapias adicionales según histología, imágenes y tiroglobulina (Tg) post operatoria. Se registraron variables clínico-patológicas y el seguimiento cada 6 meses con ecografía cervical, Tg y anticuerpos anti Tg (AcTg).
Resultados: De 32 pacientes, 27 (84,4%) eran mujeres, 39,8±15,6 años y mediana tumoral 2,0 cm (rango 0,5-6,0). La ecografía fue ACR-TIRADS 3, 4 y 5 en 3 (9%), 8 (26%) y 20 (65%) pacientes, y la PAF resultó Bethesda III-IV y VVI en 8 (26%) y 23 (74%) casos, respectivamente. Once (34,4%) pacientes se trataron con tiroidectomía total (TT), 11 (34,4%) con TT y disección ganglionar, y 10 (31,3%) con lobectomía; de éstos, 5 (50%) se totalizaron al conocer la histología. Veintisiete (84%) tenía cáncer papilar (CPT) y 5 (15,6%) carcinoma folicular (CFT). Entre los CPT, 10 (37%), 5 (18,5%), 4 (14,8%), 3 (11,2%) y 5 (18,5%) fueron subtipo células altas, sólido, clásico, folicular y otros, respectivamente. Veintitrés (72%) tenían solo ≥5 mitosis, 6 (18,6%) tenían solo necrosis y 3 (9,4%) tenían ambos (mediana de mitosis 6,5; rango 5-11). Se indicó radioyodo en 27 (84%) pacientes, de los cuales 25 (77,7%) han recibido una mediana de 50 mCi (rango 30-200). Según AJCC 8, 28 (87,6%), 2 (6,2%) y 2 (6,2%) eran estadio I, II y IVb, respectivamente. En análisis univariado se asociaron a metástasis a distancia sexo masculino, edad y diámetro tumoral. Veintidós (69%) fueron seguidos por más de un año (mediana 1,7 años; rango 1,0-6,05). Al final de seguimiento estaban todos vivos, 14 (64%) tenían respuesta excelente, 4 (18%) indeterminada bioquímica, 3 (14%) incompleta bioquímica y 1 (4%) incompleta estructural por metástasis pulmonares.
Conclusiones: El CDTAG es una entidad rara, pero es probable que su frecuencia aumente tras la publicación de la OMS. En nuestra serie, la mayoría corresponde a CPT, con una mayor frecuencia de subtipos agresivos que lo reportado en CPT. Solo 2 pacientes se presentaron con metástasis a distancia. Tras una mediana de seguimiento de 1,7 años no hubo fallecidos y solo un paciente tuvo respuesta incompleta estructural. Se requieren estudios de mayor tamaño y seguimiento para conocer el comportamiento de esta enfermedad y poder personalizar su manejo.
Financiamiento: Sin financiamiento
CÁNCER DE TIROIDES: CARACTERIZACIÓN DE PACIENTES Y SU RIESGO EN UN
CENTRO DE REFERENCIA
Autor y Coautores: ERIKA DÍAZ VARGAS1, PAOLA HERNÁNDEZ GONZÁLEZ1, MARCELO MARDONES PARGA1, JAIME
Lugar de Trabajo: 1 Unidad de Endocrinología, Hospital San Juan de Dios (Santiago, Santiago), 2 Servicio de Cirugía, Hospital San Juan de Dios Santiago, 3 Servicio de Radiología, Hospital San Juan de Dios Santiago, 4 Servicio de Anatomía Patológica, Hospital San Juan de Dios Santiago
Introducción: El cáncer de tiroides (CT) es la neoplasia endocrinológica más frecuente, Chile no es la excepción. A continuación, se describen las características de pacientes tratados por CT, riesgo pre quirúrgico según estadificación (RPQ), riesgo de recidiva (RR) y la correspondencia de estas dos últimas variables.
Sujetos y Método: Los casos se obtuvieron a partir de la base de datos del comité oncológico de tiroides de un centro de referencia de esta patología donde son manejados por equipo multidisciplinario, presentados entre julio del 2020 y junio del 2024. Recolección de datos: ficha clínica, ecografía de estadificación, otras imágenes (TC de Cuello y/o tórax, PET-CT en casos de mayor riesgo), protocolo operatorio, biopsia quirúrgica, TSH, Tiroglobulina 1ª ó 2ª generación, anticuerpos anti tiroglobulina, Calcitonina. Se evaluó número de cirugías realizadas, sexo, edad, motivo de intervención quirúrgica, histologia, RPQ, RR (según protocolos del centro, basados en norma técnica GES de CT) y analisis de correspondencia entre estas últimas. Los datos fueron analizados utilizando Stata 18.
Resultados: De 850 cirugías por CT en un periodo de 4 años, se analizaron 813, el resto, no contaba con información completa y fueron excluidos. 87% fueron mujeres. La edad promedio y mediana fue de 48 años (rango 11 a 90). El 78% se operó por nódulo tiroideo con PAAF (+) CT (Bethesda V, VI), 16,5% sospecha (Bethesda I- III- IV), 6,6% enfermedad persistente o recidiva, 3,3 % nódulo tiroideo mayor de 4 cm (Bethesda II), 0,6% hipertiroidismo, 0,6% hiperparatiroidismo, 0,4% bocio gigante y 0,2 % otro. Al evaluar la biopsia quirúrgica un 95,4% presentaba CT: carcinoma papilar 95,5%, folicular 6%, oncocítico 1,5%, anaplásico 0,1% y medular 2,3%. El 3,7% correspondió a tumor de potencial maligno incierto (o semejante: TPMI) y el 0,9% a biopsias benignas. De los casos con PAAF (+) para CT (583) se asignó RPQ: muy bajo (MB), bajo (B), intermedio (I) y alto (A) al 12,2%, 31,4%, 39,9%, 16,5% respectivamente. El RR se estableció en 758 casos (se excluyó CT medular, TPMI y benignos) siendo: muy bajo, bajo, intermedio y alto en el 18,1%, 33,5%, 36,5%, 11,9%. Se realizó un análisis de correspondencia entre RPQ y RR de 553 casos (tabla).
Conclusión: Las características de los pacientes operados de CT se asemejan a lo descrito en la literatura. Destacamos que el 48,4% presentó un riesgo de recidiva intermedio y alto justificando ampliamente su cirugía. Existe una correspondencia aceptable, de 58,7% del protocolo utilizado para asignar el RPQ y el RR de pacientes operados por cáncer de tiroides, siendo mejor entre los muy bajo y bajo riesgo, con algo de mayor dispersión para el riesgo intermedio y alto.
Riesgo pre quirúrgico (RPQ) Riesgo de recidiva post quirúrgico (RR)
Muy Bajo (MB) (Bajo) B (Intermedio) I (Alto) A Total Muy
TRASTORNO AUTOINMUNE ENDOCRINOLÓGICO EN RELACIÓN AL TRATAMIENTO CON INHIBIDORES DEL CHECK POINT INMUNE. UN ESTUDIO RETROSPECTIVO
Autor y Coautores: JOAQUÍN MULHAUSEN VIZCARRA1, ALEJANDRO SAMUEL RODRÍGUEZ MANQUEO1, FRANCO VICTORIANO POO1, OLGA BARAJAS BARAJAS1, ALEJANDRA LANAS MONTECINOS1 , FRANCISCO CORDERO ANFOSSI1
Lugar de Trabajo: 1 Hospital Clínico Universidad de Chile
Introducción: Los inhibidores del checkpoint inmune (ICI) son tratamientos contra neoplasias que estimulan la respuesta inmune contra células malignas. La incidencia de efectos adversos endocrinológicos debido a ICI ha aumentado con su uso creciente.
Método: Estudio retrospectivo. Se evalúan las características clínicas de pacientes con endocrinopatía autoinmune tratados con ICI evaluados en un servicio de endocrinología entre los años 2017 y 2023.
Resultados: En este periodo se evaluaron 23 pacientes tratados con inmunoterapia que presentaron endocrinopatía. El 68.2% eran hombres, con una edad promedio de 59 años. Los tratamientos más frecuentemente administrados incluyen Pembrolizumab (47.8%) y Nivolumab (39.1%). Los tipos de cáncer a tratar fueron cáncer gástrico (21.7 %), melanoma (17.3%), pulmonar (13.0%), renal (13.0%), mama (8.7%) y vejiga (8.7%). El tiempo promedio de aparición de la endocrinopatía fue 4,7 meses desde el inicio del tratamiento. La complicación más frecuente fue la tiroiditis que se presentó en el 47.8% de los casos, seguida de hipofisitis en 26.0%. La combinación de tiroiditis e hipofisitis se observó en 17.4%, adrenalitis en 4.35% y tiroiditis más diabetes en 4.35%. De los pacientes con Hipofisitis un 100% presentaba insuficiencia adrenal. El déficit hormonal fue permanente en todos los pacientes. Las características se detallan en la Tabla
Caracterización de pacientes tratados con inmunoterapia
Categoría
Inhibidor del Checkpoint Inmune Utilizado
Nivolumab 8 34,7%
Pembrolizumab 7 30,4%
Pembrolizumab + Lenvatinib 4 17,3%
Ipilimumab + Nivolumab 1 4,3%
Relatimab + Nivolumab 1 4.3%
Bintrafusp 1 4,3%
Pembrolizumab: Solo o en combinación 11 47.83%
Nivolumab: Solo o en combinación 9 39.1%
Gástrico 5 21.7%
Diagnóstico que justifica tratamiento
Complicación Endocrinológica
Severidad de complicación oncológica según
del NCI
Conclusiones: Las características de nuestros pacientes son similares con las descritas en la literatura, observándose una mayor frecuencia en hombres. La incidencia fue mayor en el tratamiento de cáncer renal, pulmonar, melanoma y gástrico. Los fármacos más frecuentemente implicados fueron Pembrolizumab y Nivolumab, ambos inhibidores del receptor de muerte programada (PD-1). Las complicaciones endocrinológicas más comunes fueron la hipofisitis y la tiroiditis, y en todos los casos el déficit hormonal fue permanente. Financiamiento: Sin financiamiento
NEUROPATÍA ÓPTICA COMPRESIVA COMO COMPLICACIÓN DE ORBITOPATÍA DISTIROÍDEA: COHORTE RETROSPECTIVA
Autor y Coautores: ALEJANDRO SAMUEL RODRÍGUEZ MANQUEO1, MARÍA CECILIA YUBINI LAGOS1, JAVIERA ARAYA COHEN1, NEIL SALDÍAS VALENZUELA1, MARÍA BEATRIZ URRUTIA RAMÍREZ1, FRANCISCO CORDERO ANFOSSI1 , PEDRO PINEDA BRAVO1, ALEJANDRA LANAS MONTECINOS1
Lugar de Trabajo: 1 Hospital Clínico Universidad de Chile
Introducción: La neuropatía óptica compresiva (NOC) es una complicación inhabitual en pacientes con orbitopatía distiroidea (ODT), que amenaza la visión con riesgo de secuela funcional severa e irrecuperable de no identificarse y tratarse de manera oportuna.
Objetivo: Describir la frecuencia y características de pacientes con NOC secundaria a ODT en un centro universitario.
Método: Estudio retrospectivo de pacientes con ODT controlados en un centro universitario entre 2012-2024. Para el cálculo de incidencia, se definen como casos nuevos de NOC a aquellos pacientes que presentan el evento entre el 2012- 2024. Para el cálculo de prevalencia se incluyen tanto los casos incidentes como aquellos con NOC preexistente y que continuaron en controles en nuestro centro.
Se identifican factores de riesgo para NOC. En los casos incidentes se analizan las características clínicas, factores de riesgo, tratamiento recibido y desenlaces.
Resultados: Se evaluaron 762 casos con ODT y de ellos 672 contaban con diagnóstico confirmado y seguimiento suficiente. De estos, 29% presentaron ODT activa y 45 presentaron NOC en algún momento de su evolución (prevalencia 6,7%). El promedio de edad de aquellos con NOC fue 50,9 años (DS 13,5) vs 43,5 (DS 14,1) en los sin NOC (p<0.05). El 50,9% de los que presentaron NOC fueron hombres vs 43% en los que no la presentaron (OR=3,5 (1,79-6,9). No se encontró asociación con otros factores. Los casos incidentes de NOC fueron 24 (incidencia 3,6%). Estos también presentan un predominio de sexo masculino (62,5%), con un promedio de edad 53,3 años (rango 29-71 años). El 35% eran fumadores activos, 20,8% con HTA; 16,7% con diabetes y 48% con obesidad. Respecto a la enfermedad tiroidea, 21 pacientes tenían hipertiroidismo: 13 en tratamiento farmacológico, 5 habían recibido radioyodo y 3 tiroidectomía previa. Dos pacientes estaban eutiroideos de forma espontánea (uno se mantuvo eutiroideo y otro desarrolló hipertiroidismo al año siguiente) y uno presentaba un hipotiroidismo subclínico suplementado con levotiroxina. La mediana del CAS al inicio fue de 4 y título promedio de TRAB 11,9 UI/L (VN<1,75 UI/L). Respecto al tratamiento, 82,6% recibieron metilprednisolona (3 dosis de 1 gr diario) y de estos el 73% presentaron buena respuesta, permitiendo evitar una cirugía descompresiva de urgencia. A pesar de esto, el 78,3% de los pacientes requirió cirugía descompresiva ya sea como tratamiento de la NOC o para el tratamiento de la proptosis durante el seguimiento.
Discusión: Nuestros datos confirman lo reportado previamente respecto a la frecuencia y factores de riesgo de NOC. Este estudio cuenta con un número importante de pacientes que fueron tratados en un solo centro. El tratamiento con metilprednisolona permitió en la mayoría de los casos evitar una cirugía descompresiva de urgencia.
Financiamiento: Sin financiamiento
ESTEROIDES SUPRARRENALES 11-OXIGENADOS C19 DURANTE LA ADRENARQUIA BIOQUÍMICA PREMATURA. ASOCIACIÓN CON CONCENTRACIONES
DE PROLACTINA
Autor y Coautores: GERMÁN F. IÑIGUEZ VILA4, ESTEBAN BARNAFI KRAUSE1, ENZO LALLI2, ANA PEREIRA
SCALABRINO3, MARÍA VERÓNICA MERICQ GUILÁ4
Lugar de Trabajo: 1 BK Lab. Santiago, 2 Institut de Pharmacologie Moléculaire et Cellulaire CNRS UMR 7275, 06560 Valbonne, France, 3 INTA, Universidad de Chile, 4 IDIMI, Facultad de Medicina, Universidad de Chile
Introducción: La adrenarquia es el proceso de maduración progresivo de la zona reticular suprarrenal que da como resultado un aumento de la secreción de los precursores de andrógenos suprarrenales DHEA y DHEAS. La adrenarquia prematura (AP) se define bioquímicamente por concentraciones de DHEAS por encima del nivel prepuberal ( 40 ug/dl, RIA) antes de los 8 años en niñas. En estas niñas se han reportado niveles elevados de andrógenos 11-oxigenados. En un estudio previo mediante GWAS, identificamos que el receptor de prolactina (PRLR) está asociado a AP. Además, mujeres con hiperprolactinemia tienen DHEAS elevadas.
Objetivo: Estudiar si existe asociación entre DHEAS y 11-oxiandrógenos con concentraciones de prolactina en niñas prepúberes.
Sujetos y métodos: En 244 niñas prepúberes sanas (6,7±0,1años) de la Cohorte Chilena de Alimentación y Medio Ambiente (FECHIC), se determinaron las concentraciones de Prolactina (IRMA, ng/ml), DHEAS (ng/ml), 11oxiandrógenos (11-Ketoandrostendiona, 11-OHandrostendiona, 11-Ketotestosterona, 11-OHtestosterona, todos en ng/ml) mediante HPLC MS/MS. Estratificamos el grupo según las concentraciones de DHEAS: DHEAS normal (ND, < P75) o DHEAS alta (HD, ≥ P75 para la población).
Los resultados se expresan como media ±SE. Establecimos un valor de DHEAS de > 25 µg/dl (equivalente a 40 por RIA) como > p75. Las niñas con HD eran mas altas ( 0,6 ±1,0 vs 0,0± 0,9,p<0,001) y con mayor BMI (1,3 ±1,2 vs 0,9± 1,1,p<0,01) que las con ND. Todas las concentraciones de oxiandrógenos fueron mayores en niñas HD (p<0,05) en comparación con niñas ND: 11KA (0,141±0,06 vs 0,122±0,003), 11-OHA (0,063±0,003 vs 0,044±0,001), 11-KT (0,212 ±0,012 vs 0,157±0,05) y 11-OHT (0,039±0,03 vs 0,030±0,02). También observamos un nivel de prolactina más alto aunque no significativo, en las niñas HD frente a las ND (8,0 ± 0,6 vs 7,5 ± 0,3 ng/ml). Adicionalmente encontramos una correlación positiva entre prolactina con 11KA (r= 0,204, p=0,001) y 11OHA (r=0,128, p=0,046) aun ajustado por covariables.
Conclusión: Las niñas con HD tienen 11- oxiandrógenos más altos y algunos de estos andrógenos se correlacionan con las concentraciones de prolactina. Las glándulas suprarrenales contienen receptores de PRL; estos nuevos hallazgos, más nuestros hallazgos anteriores de GWAS, sugieren que la prolactina desempeña un papel funcional en la modulación reticular de la secreción de andrógenos 11-oxigenados en la edad de la adrenarquia. Las condiciones o medicamentos que aumentan las concentraciones de prolactina durante la niñez pueden tener un role en la adrenarquia prematura.
Financiamiento: Sin financiamiento
IMPACTO DEL HIPERANDROGENISMO EN EL DESARROLLO CEREBRAL, SOCIOEMOCIONAL Y FUNCIONAL DE HIJAS DE PACIENTES
CON SÍNDROME DE OVARIO POLIQUÍSTICO
Autor y Coautores: JUAN PABLO DEL RÍO VIGIL1, VALESKA TAPIA ESPINOZA3 , AMANDA LADRÓN DE GUEVARA HERNÁNDEZ2, MANUEL MALIQUEO YEVILAO3, BÁRBARA ECHIBURU LÓPEZ3, PABLO GASPAR RAMOS4, FRANCISCO ZAMORANO MEDIETA5, GONZALO ROJAS COSTA6, NICOLÁS CRISOSTO KING7 Lugar de Trabajo: 1 Departamento de Psiquiatría y Salud Mental de la Infancia y la Adolescencia; Facultad de Medicina, Universidad de Chille, 2Hospital San Juan de Dios Santiago, 3Laboratorio Endocrinología y Metabolismo, Facultad de Medicina, Universidad de Chile, 4 Laboratorio de Psiquiatría Traslacional (Psiquislab), Clínica Psiquiátrica Universitaria, Universidad de Chile, 5Dirección de Actividad Física y Salud, Facultad de Ciencias para el Cuidado de la Salud, Universidad San Sebastián/Unidad de Imágenes Cuantitativas Avanzadas, Departamento de Imágenes Clínica Alemana de Santiago, 6Escuela de Medicina, Facultad de Medicina, Universidad Finis Terrae, 7Universidad de Chile
Introducción: El Síndrome de Ovario Poliquístico (SOP) se caracteriza por un exceso de andrógenos que puede afectar el desarrollo cerebral (DC), especialmente en periodos de alta plasticidad (intrauterino (IU) y adolescencia). Sus efectos durante ambos periodos no han sido lo suficientemente descritos.
Objetivo: Caracterizar las consecuencias del hiperandrogenismo sobre el DC, socioemocional (DSE) y funcional en hijas de pacientes son SOP (hSOP).
Sujetos y métodos: Se reclutaron 46 mujeres (21 casos y 25 controles) entre 12 y 25 años, hSOP y controles pareados por Tanner y Edad. Se caracterizaron marcadores de hiperandrogenismo clínicos y bioquímicos. El DC, DSE y funcional se estimó con medición de estados afectivos (PANAS), cualidades y dificultades (SDQ), autovaloración empática (EQ/SQ), reconocimiento emocional (RMET, CAM), registro de movimientos oculares con Eye-Tracking y resonancia magnética funcional (RNMf).
Resultados: La mediana de edad fue 17 años en ambos grupos. Las hSOP mostraron mayor puntaje de Ferriman (13,2 vs 3,5; p<0,001), índice de andrógenos libres (10,1 vs 4,7; p=0,005) y distancia anogenital (cm) (9,5 vs 8,0; p=0,022). Esto sugiere exposición a hiperandrogenismo durante el período IU y la adolescencia. En relación al DSE, las hSOP presentaron más afectos negativos (7,458 vs 3,250; p=0,034) y problemas del comportamiento (5,1 vs 4,3; p=0,044) y menores puntajes de empatía (-3,7 vs 0,3; p=0,036) y reconocimiento emocional (16,7 vs 20,0; p=0,012). Se observó una correlación directa entre los afectos negativos y el puntaje de Ferriman (r=0,4; p=0,013) e inversa con el índice 2D:4D (ratio 2º dedo/ 4º dedo de la mano; la mayor longitud del 4º dedo refleja > exposición a andrógenos IU; r=-0,5; p=0,047). Durante el reconocimiento emocional, las hSOP fijaron más su mirada en áreas que entregan menos información emocional (boca) (7,1s vs 4,5s; p=0,027). En la RNMf, las hSOP presentaron menor volumen (cm3) de sustancia blanca total (408 vs 432; p=0,035) y amígdala izquierda (0,88 vs 0,96; p=0,014) junto con una conectividad funcional adicional que no está presente en las controles, entre la amígdala izquierda y la corteza cingulada anterior (ACC)( F test= 6,7 ; p=0.005).
Conclusiones: Las hSOP mostraron más problemas emocionales y conductuales, correlacionados con la exposición actual a andrógenos (puntaje de Ferriman) y durante el periodo intrauterino (2D:4D). También presentaron menor empatía y reconocimiento emocional, lo que podría explicarse por alteraciones en el desarrollo de la sustancia blanca y la amígdala, conducentes a conexiones anómalas entre la amígdala y otras áreas de la corteza. Esto sugiere que el SOP tiene efectos más allá del eje metabólico-reproductivo, impactando significativamente el desarrollo cerebral
Financiamiento: FONDECYT N1210261
ESTUDIO DE COSTOS DE LA IMPLEMENTACIÓN DE UN POLICLÍNICO DE ATENCIÓN DE TERAPIA HORMONAL EN PERSONAS TRANSGÉNEROS ADULTOS EN CHILE
Autor y Coautores: ANTONIO ZAPATA PIZARRO1, CRISTINA MUENA BUGUEÑO1, SUSANA QUIROZ NILO1
Lugar de Trabajo: 1 Unidad Salud Transgénero. Hospital Regional de Antofagasta
Introducción: La población transgénero está visibilizándose en el mundo, con necesidades de salud propias, como la terapia hormonal transafirmativa. En Chile, no se han definido canastas de prestaciones en la atención de salud pública para estas necesidades, ni se ha realizado un estudio de costeo de su implementación, aun cuando están dentro de las estrategias a desarrollar por el Ministerio de Salud durante el actual gobierno.
Objetivos: Evalúa el costo de los tratamientos hormonales transafirmativos en adultos si se aplicaran como política sanitaria a nivel nacional.
Metodología: Se evaluó el coste de exámenes de control, fármacos y atenciones profesionales de una unidad de salud transgénero de referencia a nivel nacional, que guía sus prestaciones de terapias hormonales transafirmativas por recomendaciones clínicas internacionales (Endocrine Society y WPATH). Se realizó la consulta de los valores de estas prestaciones a FONASA vía MAI (modalidad atención institucional), estimando los costos al primer año de atención, y los costos al segundo año (control crónico) por persona. Solo se incluyeron dentro de los tratamientos terapias transafirmativas con tratamiento hormonal femenizante y masculinizante, se excluyeron tratamientos con análogos de GnRH y terapias quirúrgicas.
Resultados: Se consideró que una persona utilizará anualmente 3 atenciones médicas (9.960 pesos por atención (ppa)), 3 atenciones de matrona/enfermera (1.550 ppa), 4 atenciones de psicólogo (13.240 pesos por atención) y 3 atenciones de trabajador social (2.800 ppa), con un costo anual de atenciones profesionales de 98.690 pesos por paciente ($104,25 US)(*), a lo que se suma costos anuales por fármacos para tratamiento hormonal transafirmativo de 305.455 pesos ($322,65 US) para transmasculinos (TM) y 555.120 ($586,4 US) para transfemeninas (TF), más exámenes de laboratorio y radiológicos de 512.267 ($541,1 US) para TM y 479.021 ($505,9 US) para TF durante el primer año. En suma, el coste anual por persona corresponde a 916.412 ($ 968 US) en TM y 1.132.831 ($1.196,6 US) en TF en el 1° año de tratamiento.
Para el 2° año de tratamiento, las atenciones profesionales se reducen a 1 atención médica, 2 por matrona y 4 por psicóloga anual, más un solo control de exámenes (89.690 pesos o $94,7 US), con un coste total anual de 446.375 ($471,5 US) para TM y 696.040 ($735,2 US) para TF. (*) Relación Peso Chileno a Dólar al 23 de Julio del 2024.
Conclusión: Dentro de las políticas públicas de salud actuales se encuentran la implementación de tratamientos hormonales transafirmativos para personas transgéneros, estas intervenciones deben ser multidisciplinarias y se debe tener en cuenta los costos asociados. Se deben analizar guías internacionales, pero considerando adaptarlas a la realidad sanitaria y económica nacional, para que estas políticas sanitarias puedan mantenerse a largo plazo y beneficiar a la mayor cantidad de personas.
Financiamiento: Sin financiamiento
EFECTO DIFERENCIAL DE LOS METABOLITOS DEL ESTRADIOL SOBRE MEDIADORES DE LA RUPTURA FOLICULAR: REGULACIÓN DE LA EXPRESIÓN DEL RECEPTOR DE PROGESTERONA Y LA ENZIMA MMP3/10 EN CÉLULAS
DE LA GRANULOSA HUMANA
Autor y Coautores: SOLEDAD HENRÍQUEZ BARRERA1, ALEX MUÑOZ GALLARDO1, ANA GODOY RENCORET1 , CLAUDIO VILLARROEL QUINTANA1
Lugar de Trabajo: 1 Universidad de Chile, Facultad de Medicina, IDIMI
Introducción: La ruptura folicular es clave para la ovulación y depende de la expresión del receptor de progesterona (RP) y metaloproteasas de matriz extracelular como MMP3/10 en las células de la granulosa humana (CG) de folículos pre-ovulatorios. Este proceso está mediado por las gonadotrofinas ováricas, a través de diversas vías de señalización entre las que destaca la vía ERK. Se ha estudiado que los metabolitos de estradiol (ME), 2-hidroxiestradiol (2-OHE2) y 2-metoxiestradiol (2-ME2), tienen acciones fisiológicas relevantes durante el ciclo ovárico y están en altas concentraciones en folículos pre-ovulatorios, lo que sugiere que podrían participar durante la ovulación. Interesantemente, se ha observado en otros tipos celulares, que estos ME podrían regular de forma diferencial la fosforilación de la vía de señalización ERK 1/2, que es importante para la expresión de RP dependiente de gonadotrofinas.
El objetivo de este estudio determinar si los metabolitos de estradiol, 2-metoxiestradiol y 2-hidroxiestradiol, regulan diferencialmente la expresión del receptor de progesterona y la enzima MMP3/10, mediante la vía de señalización intracelular ERK-1/2, dependiente de hCG, en células de la granulosa humana. Se obtuvieron CG de mujeres sanas que participan del programa de IVF, por infertilidad por factor masculino. Las células fueron mantenidas en cultivo y luego incubadas con hCG (10 UI/mL) y los metabolitos 2-OHE2 (0,5 µM) y 2-ME2 (0,5 µM) durante, tiempos cortos 5, 15, 30 min, 12 y 24 hrs, para luego evaluar mediante inmunofluorescencia la expresión del RP y por WB los niveles de ERK1/2 (total y fosforilado) y MMP3/10. Los resultados muestran que hCG aumenta la expresión de RP en las CG en comparación a la condición basal (P<0.05). Las CG estimuladas con hCG y 2-OHE2 mostraron un aumento de la expresión del RP a las 12 hrs de estímulo comparada con la condición basal y el estímulo solo con hCG (P<0.05), mientras que 2-ME2 redujo la expresión del RP aumentada por hCG en CG (P<0.05). Resultados similares fueron obtenidos para los niveles de MMP3/10 a las 24 hrs de estímulo. Los ME regularon la fosforilación de ERK-1/2, 2-ME2 redujo la fosforilación de ERK regulada por hCG mientras que 2-OHE2 la aumentó. Finalmente, nuestros resultados muestran que 2-OHE2 y 2-ME2 regulan la expresión del RP dependiente de hCG, vía ERK1/2, y con esto regulan la expresión de MMP3/10 dependiente de RP, sugiriendo su participación en el proceso ovulatorio.
CARACTERIZACIÓN DE UNA COHORTE DE MUJERES CON INSUFICIENCIA OVÁRICA PREMATURA, MENOPAUSIA TEMPRANA Y MENOPAUSIA FISIOLÓGICA EN LA CONSULTA ENDOCRINOLÓGICA DE UN CENTRO UNIVERSITARIO
Autor y Coautores: Óscar Brito, Franco Victoriano1, María Pía Cid1, Alejandra Lanas1 Lugar de Trabajo: 1 Hospital Clínico Universidad de Chile
Introducción: La menopausia es la pérdida de la función ovárica y marca el cese de la edad reproductiva de la mujer, determinando un estado de hipoestrogenismo crónico que afecta su salud física y mental si no hay un diagnóstico oportuno y manejo adecuado. El hipoestrogenismo desarrolla de perfil de mayor riesgo cardiovascular (CV), mayor riesgo de osteoporosis (OP), alteraciones neurocognitivas, entre otros. La insuficiencia ovárica prematura (IOP), menopausia temprana (MT) y menopausia fisiológica (MF) difieren en su edad de inicio, causas y consecuencias a corto y largo plazo en la salud de la mujer. La IOP se presenta antes de los 40 años, con prevalencia de 1%, de etiología multifactorial incluyendo causas genéticas, autoinmunes, metabólicas, ambientales y iatrogénicas. La MT ocurre entre los 40 y 45 años y datos disponibles sugieren mayor morbilidad que en mujeres con MF si no son tratadas adecuadamente.
Objetivo: Comparar de forma exploratoria las comorbilidades, el uso de terapia hormonal (TH), salud CV y salud ósea en grupos de mujeres con diferentes edades de inicio de menopausia.
Métodos: Se realizó un estudio de cohorte retrospectivo observacional en una población femenina atendida en consulta endocrinológica de un Hospital Universitario entre Enero 2022 y Diciembre 2023. Las participantes se dividieron en tres grupos: IOP (menores de 40 años), MT (40-45 años) y MF (mayores de 45 años). Se compararon datos demográficos, factores de riesgo CV, uso de TH, comorbilidades, resultados de densitometría ósea y presencia de enfermedad CV entre los grupos. El análisis estadístico se realizó con el software SPSS, versión 29.0. Para el cálculo de variables, se emplearon pruebas t de Student para comparaciones de medias, pruebas de chi cuadrado para asociación entre variables categóricas y pruebas exactas de Fisher cuando fue necesario por el tamaño reducido de algunas subcategorías.
Resultados: Se evaluaron un total de157 mujeres. La edad promedio del grupo 1 fue de 33+/-6 años, el grupo 2 de 42+/- 1.5 años y del grupo 3 de 50+/-1.5 años. Se encontraron diferencias significativas en la causa de menopausia quirúrgica (Grupo 1: 13%, grupo 2: 21%, grupo 3: 4.9%. p:0.004), uso de quimioterapia o radioterapia (Grupo 1: 9.1%, grupo 2: 0%, grupo 3: 0%. p:0.002). uso de TH (Grupo 1:59%, grupo 2: 39%, grupo 3: 22%. p:0.001), comorbilidades como HTA (Grupo 1: 27.3%, grupo 2: 33%, grupo 3: 54.9%. p:0.015). No se encontraron diferencias significativas en el resto de las variables analizadas (Tabla 1).
Conclusión: Aunque nuestra muestra es pequeña, logramos identificar de manera preliminar diferencias en términos de comorbilidades y uso de TH. Se necesita una mayor cantidad de pacientes para determinar si existen diferencias significativas entre los distintos grupos en relación con enfermedad CV y salud ósea. Como en todo estudio observacional, existen debilidades y sesgos inherentes a este tipo de investigación.
Financiamiento: Sin financiamiento
DIETA ALTA EN FRUCTOSA Y SU EFECTO EN LA EXPRESIÓN DEL INFLAMASOMA NLRP3 EN MÚSCULO ESQUELÉTICO E HÍGADO
EN UN MODELO MURINO
Autor y Coautores: JAVIERA GONZÁLEZ CONTRERAS1, IGNACIO NÚÑEZ OYARZÚN1, MÓNICA SILVA MONASTERIO1 , NEVENKA JURETIC DÍAZ1, GLADYS TAPIA OPAZO1
Lugar de Trabajo: 1 ICBM, Facultad de Medicina, Universidad de Chile
Introducción: Una dieta alta en fructosa (F) es un factor de riesgo en el desarrollo de resistencia a la insulina (RI), diabetes, enfermedades cardiovasculares, esteatosis hepática, entre otras alteraciones metabólicas. La F de la dieta ingresa y es metabolizada mayoritariamente en el hígado a triosas fosfatos para luego ser convertida en ácidos grasos y triacilglicéridos, los que son exportados en VLDL al torrente sanguíneo, cuyo aumento puede afectar otros tejidos como músculos, cerebro y páncreas. El músculo esquelético es el órgano más importante para la homeostasis de la glucosa post ingesta, responsable de aproximadamente el 80% de la captación de la glucosa estimulada por insulina. La metabolización de elevadas concentraciones de F puede inducir RI periférica, que podría afectar la sensibilidad del músculo a la insulina, acompañado de un estado proinflamatorio sistémico. Estudios previos sobre esteatosis hepática, muestran un estado proinflamatorio, con mayor expresión del inflamasoma NLRP3. Este complejo proteico media la respuesta inmune del hospedero, activando la caspasa-1 e interleuquina (IL)-1β. No obstante, el estudio de los efectos del consumo excesivo de F en la expresión de NLRP3 en músculo ha sido poco explorado y no ha sido asociado con efectos en hígado.
Objetivo: Este estudio evaluó el efecto de la suplementación dietaria de fructosa (30% p/v) sobre la expresión del inflamasoma NLRP3 en músculo e hígado en un modelo murino.
Diseño experimental y Metodología: Ratones machos de 6 semanas de vida (C57BL/6) fueron divididos aleatoriamente en dos grupos y alimentados durante 20 semanas con: dieta control (DC; 10% grasa, 20% proteína, 70% carbohidratos) y 2) DC+F (30% p/v en el bebedero). Se evaluaron los parámetros generales (peso corporal, grasa visceral, peso del hígado, curva de tolerancia a la glucosa, insulinemia, HOMA-IR), la histología del hígado, y la expresión (qPCR) de componentes y blancos del inflamasoma en hígado (n=5/grupo) y músculo tibial anterior (n=5/grupo). Para las diferencias significativas (p< 0,05) los datos se presentan como promedio +/- error estándar de la media analizados por t de Student, en datos paramétricos.
Resultados: El grupo DC+F mostró: aumentos en el área bajo la curva (insensibilidad a la insulina), y en el peso del tejido adiposo visceral y del hígado, sin cambios en el peso corporal final, respecto al grupo DC. La insulinemia y el HOMA-IR no mostraron diferencias (p > 0,05). El hígado disminuyó (p<0,05) los niveles de ARNm de NLRP3, sin cambios en IL-1β y ASC y músculo tibial anterior aumentó (p<0,05) los niveles de ARNm de ASC, sin cambios en NLRP3, IL-1β y caspasa-1.
Conclusiones: Para comprender mejor el efecto de la suplementación con F, es necesario estudiar la expresión proteica, tanto en músculo como en hígado, del NLRP3 y sus blancos IL-1β y caspasa-1, ya que los cambios en la expresión del ARNm no muestran el aumento esperado. Financiamiento: Sin financiamiento
EL CONSUMO DE UNA DIETA ALTA EN GRASAS ALTERA LA INTEGRIDAD Y FUNCIONALIDAD DEL SISTEMA AUDITIVO EN RATONES C57BL/6J
Autor y Coautores: AMANDA D´ESPESAILLES TAPIA2, MANUEL SOTO DONOSO1, MATÍAS MAGDALENA PORMA1 , GONZALO TERREROS HERNÁNDEZ2
Lugar de Trabajo: 1 Escuela de Salud, Universidad de O'Higgins, 2 Instituto de Ciencias de la Salud, Universidad de O'Higgins
Introducción:Estudios epidemiológicos han observado que la obesidad (descrita como IMC sobre 25 kg/m2) y las alteraciones metabólicas asociadas, como Diabetes Mellitus Tipo 2 y dislipidemias, corresponden a un factor de riesgo para la generación de pérdida auditiva, tanto en población adulta como en población infantojuvenil. En este contexto, existe escasa investigación respecto a los mecanismos involucrados que puedan explicar esta relación.
Objetivos: El objetivo de este trabajo fue evaluar el efecto del consumo de una dieta alta en grasas (DAG) sobre la funcionalidad, integridad y marcadores inflamatorios del sistema auditivo. Diseño experimental: Se utilizaron ratones macho C57BL/6J de 7 semanas de edad (n=40), alimentados con una dieta control (DC, 10 % de grasa, 20 % de proteína y 70 % de carbohidratos) o una DAG (60 % de grasa, 20 % de proteína y 20% de carbohidratos como fuente energética) durante 12 y 16 semanas. Materiales y Métodos: Luego del tratamiento, se evaluaron parámetros metabólicos (peso corporal, peso de tejido adiposo visceral (TAV), tolerancia a la glucosa, tamaño de los adipocitos e infiltración de lípidos en el hígado (histología)) y parámetros auditivos (umbral auditivo por emisiones otoacústicas de productos de distorsión (DPOAE), integridad de las células auditivas (conteo y sobrevida de células ciliares internas y externas de la cóclea por inmunofluorescencia) y marcadores inflamatorios (citoquinas inflamatorias IL-6, IL-1β (qPCR) y el inflamasoma NLRP3 (qPCR, inmunofluorescencia). Los resultados fueron analizados con la prueba t-Student o correlación de Pearson según corresponda, utilizando el programa GraphPad Prism ® Resultados: Los animales alimentados con DAG aumentaron significativamente (p<0,05) el peso corporal (56% a las 12 semanas, y 84% a las 16 semanas), desarrollaron esteatosis hepática, hiperplasia del TAV e intolerancia a la glucosa en comparación con la DC. Además, el consumo de DAG aumentó el umbral auditivo evaluado por DPOAE en 13,75 dB (p<0,05) después de 16 semanas en comparación con la CD, junto con una disminución del número de células ciliadas externas de la cóclea (12%, p<0.05). No se observaron cambios en los niveles de expresión de los marcadores inflamatorios a las 12 semanas de tratamiento. Interesantemente, encontramos una correlación inversa (r=-0.56, p<0.05) entre el contenido de TAV y los niveles auditivos a las 12 semanas de tratamiento, mientras que a las 16 semanas existe una relación directa entre peso corporal (r=0.56, p<0.05) y peso de TAV (r=0.74, p<0.05) con el daño auditivo.
Conclusiones: Estos datos sugieren que el consumo de una dieta alta en grasas afecta la percepción y la integridad del sistema auditivo, y que estas alteraciones podrían relacionarse con la cantidad y funcionalidad del TAV.
Financiamiento: FONDECYT Postdoctoral 3220300
DISFUNCIÓN PROGRESIVA DE 11-β−HIDROXIESTEROIDE DESHIDROGENASA TIPO 2 A MEDIDA QUE DISMINUYE LA FUNCIÓN RENAL
Autor y Coautores: THOMAS USLAR NAWRATH5, ANDREW J. NEWMAN2, ALEJANDRA TAPIA CASTILLO5, CRISTIÁN CARVAJAL MALDONADO5, CARLOS FARDELLA BELLO5, FIDEL ALLENDE SANZANA1, SANDRA SOLARI GAJARDO1 , LAURA C. TSAI2, JULIA MILKS2, MICHAEL CHERNEY3, DAVID STOUFFER3, RICHARD AUCHUS3, JENIFER M. BROWN4 , ANAND VAIDYA2, RENÉ BAUDRAND BIGGS5
Lugar de Trabajo: 1Departamento de Laboratorio Clínico, CETREN-UC, Red Salud UC-CHRISTUS, Pontificia Universidad Católica de Chile, 2División de Endocrinología, Diabetes e Hipertensión, Hospital Brigham and Women's, Facultad de Medicina de Harvard, Boston MA, EE.UU., 3División de Endocrinología, Facultad de Medicina de la Universidad de Michigan, Ann Arbor, Michigan, EE. UU., 4División de Medicina Cardiovascular, Hospital Brigham and Women's, Facultad de Medicina de Harvard, Boston MA, EE.UU., 5Departamento de Endocrinología, CETREN-UC, Red Salud UC-CHRISTUS, Pontificia Universidad Católica de Chile
Introducción: La disfunción de la enzima 11-b hidroxiesteroide deshidrogenasa tipo 2 (11bHSD2) produce una activación del receptor de mineralocorticoides (MR) mediado por cortisol que se asocia a hipertensión y mayor riesgo cardiovascular. La deficiencia congénita grave de 11bHSD2 es la forma más estudiada e infrecuente, sin embargo, recientemente se han descrito presentaciones tardías y más leves diagnosticadas usando la relación cortisol y cortisona (F/E) sérica. Planteamos la hipótesis de que el deterioro de la función renal, incluso en rangos aparentemente normales, genera una insuficiencia relativa de 11bHSD2 y consecuente activación del MR por cortisol.
Objetivo: Evaluar la relación entre 11βHSD2 y función renal en dos cohortes independientes.
Diseño experimental: Estudio transversal y prospectivo multicéntrico.
Sujetos y Métodos: Se reclutaron participantes adultos en dos centros académicos. En una cohorte exploratoria (n=500) se incluyeron sujetos con tasa estimada de filtración glomerular (eGFR) normal hasta ERC etapa V, donde se evaluó la actividad de 11bHSD2 mediante F/E sérica. Una cohorte de validación (n = 101) incluyó solo a individuos con función renal normal (eGFR≥ 60 mL/min/1,73 m2), donde se midió F/E y la razón 11-hidroxi/11-ketoandrógenos (11OH/K), también modulada por 11bHSD2, posterior a múltiples maniobras para controlar la producción de cortisol y aldosterona: test de supresión oral de sodio, supresión de dexametasona (TSD) y estimulación con ACTH (stimACTH). Se utilizaron regresiones lineales para evaluar las relaciones entre los marcadores de actividad 11βHSD2 y los cuartil de eGFR.
Resultados: En la cohorte exploratoria, una menor eGFR se asoció a mayor F/E (β= -1.101, p-trend <0,001). Asimismo, en la cohorte de validación con eGFR normal se observó una asociación inversa entre la eGFR y las razones F/E y 11OH/K (β =-0.45 y β =-0.25; p-trend <0,01), que persistió después de TSD (β = -0.65 y β = -0.39, p-trend <0,001) y stimACTH (β =-0.65 y β =-0.33, p-trend <0,05). La fracción excretada de potasio, un marcador de actividad de MR, fue mayor a más F/E (p-trend <0,01) y a menor eGFR (p-trend <0,0001). Realizamos un análisis de sensibilidad para evaluar el fenotipo de renina baja (< 10 uUl/mL), donde la relación entre F/E y eGFR sólo se mantuvo en el grupo con renina baja (β =-0.46, P-trend <0.05) pero no con renina normal (β = -0.32, p-trend =0.23).
Conclusiones: En dos cohortes independientes observamos una disminución de la actividad de 11bHSD2 a medida que disminuye la función renal, incluso en rangos aparentemente normales. Además, la cohorte de validación demostró mayor activación de MR a menor actividad de 11bHSD2. Esto sugiere que una disfunción del metabolismo del cortisol juega un rol en la fisiopatología de la hipertensión y la enfermedad cardiovascular en la enfermedad renal crónica, y explicaría el éxito clínico de los antagonistas del MR en evitar su progresión.
RESULTADOS QUIRÚRGICOS EN EL TRATAMIENTO DE PROLACTINOMAS: ANÁLISIS DE UNA SERIE DE CASOS ATENDIDOS EN UN HOSPITAL DE ALTA COMPLEJIDAD
Autor y Coautores: DANISA IVANOVIC-ZUVIC SEEGER1, PAOLA CÁRDENAS BAHAMONDE1, CONSUELO OLAVE BELTRÁN1, MANUEL CALLEJÓN DURÁN2, MARCELA MUÑOZ URRUTIA2, JESÚS VÉLIZ LÓPEZ1, DAVID ROJAS ZALAZAR3 , NELSON WOHLLK GONZÁLEZ1
Lugar de Trabajo: 1 Sección de Endocrinología, Hospital del Salvador Santiago, 2 Servicio Medicina Interna, Hospital del Salvador Santiago, 3 Instituto de Neurocirugía Dr. Alfonso Asenjo. Santiago
Introducción: El tratamiento médico es altamente efectivo en prolactinomas. Sin embargo, un 10-18% no responden satisfactoriamente y requieren cirugía. Se ha descrito que el sexo masculino, menor edad, mayor tamaño e invasión de senos cavernosos se asociarían a mayor resistencia a terapia médica. Existen escasos reportes sobre la experiencia de cirugía en prolactinomas en Latinoamérica.
Objetivo: Caracterizar la presentación clínica e indicación quirúrgica en pacientes con prolactinoma en un hospital de alta complejidad.
Metodología: Se analizaron los registros de pacientes con prolactinoma operados entre los años 2010 al 2023. Se incluyó variables demográficas, características clínicas, laboratorio, imágenes, evaluación neurooftalmológica, cirugía y terapias complementarias.
Resultados: Se incluyeron 30 pacientes (50% mujeres; media de edad al diagnóstico 37 años). Las mujeres presentaron una menor edad al diagnóstico (32 vs. 41 años; p=0.21). Las indicaciones quirúrgicas se detallan en la Tabla 1. La mediana de prolactina al diagnóstico fue de 1023 μg/L (rango:104-4760), sin diferencias por sexo (p=0.92). La mediana de tamaño tumoral al diagnóstico fue de 33 mm; mayor en hombres (45 mm; 18-58) que mujeres (26 mm; 9-40) (p=0.004). El 96% (n=29/30) debutó con macroadenoma y un 68% (n=19/28) con invasión a senos cavernosos, todos con extensión supraselar. Clínicamente, un 23% (n=7/30) presentó apoplejía, 73% (n=11/15) de las mujeres alteraciones menstruales y un 79% (n=23/29) compromiso del campo visual, siendo lo más frecuente la hemianopsia bitemporal (70%, n=16/23). Un 70% (n=21/30) recibió tratamiento médico previo a la cirugía (dosis media de cabergolina 2mg/semana; rango:0.5-5), con una mediana de tratamiento de 12 meses (rango:1-85). La mediana de prolactina en pacientes que recibieron terapia médica al diagnóstico, preoperatorio y postoperatorio fue de 970 μg/L, 377 μg/L y 43 μg/L, respectivamente. El 90% (n=27/30) fue operado mediante resección transesfenoidal. Un 13% (n=4/30) requirió 2 cirugías y un 17% (n=5/30) radioterapia. La mediana de prolactina de los que requirieron una segunda cirugía fue significativamente mayor respecto a quienes requirieron una sola cirugía (3133 μg/L vs. 844 μg/L; p=0.027). Un 78% (n=22/28) mantuvo el tratamiento médico posterior a la cirugía. La radioterapia no se asoció a la suspensión del tratamiento médico.
Conclusiones: La principal indicación quirúrgica del prolactinoma fue la resistencia bioquímica o estructural de la terapia médica, asociado a compromiso del campo visual. Los prolactinomas de manejo quirúrgico fueron de menor tamaño en mujeres y a mayor edad en hombres. La complejidad de la indicación quirúrgica y la mantención de la terapia médica posterior a la cirugía sugieren la necesidad de un manejo multidisciplinario en estos pacientes.
Financiamiento: Sin financiamiento
ALTA FRECUENCIA DE HIPOCORTISOLISMO EN NIÑOS Y ADOLESCENTES CON TRAUMATISMO ENCÉFALO CRANEANO EN UN HOSPITAL NEUROQUIRÚRGICO
Autor y Coautores: ISABEL GÁRATE MAUDIER1 , JOSÉ PABLO FERNÁNDEZ VERGARA2, MARÍA ISABEL HERNÁNDEZ CÁRDENAS2
Lugar de Trabajo: 1 Pontificia Universidad Católica de Chile, 2 Departamento de ciencias neurológicas, Facultad de Medicina Universidad de Chile. Instituto de Neurocirugía Asenjo.
Introducción: El trauma encéfalo craneano (TEC) es una causa común de morbimortalidad y discapacidad. Las alteraciones endocrinológicas han sido ampliamente estudiadas en adultos, pero los estudios en población pediátrica son escasos.
Objetivo: Describir la frecuencia de alteraciones endocrinológicas en los ejes corticotropo y tirotropo en pacientes pediátricos con TEC complicado
Metodología: Se realizó un estudio, descriptivo, de los pacientes <18 años hospitalizados en un centro neuroquirúrgico con TEC complicado, entre abril de 2022 y julio de 2024. Se clasificaron según la escala de coma de Glasgow en leve, moderado y severo. Dentro de su hospitalización se midieron los niveles de cortisol basal (RIA) y eje tirotropo (TSH, T4L). Se consideró déficit de cortisol, si el cortisol basal en el periodo agudo o de estrés era ≤ 10 ug/dl. Se consideró hipotiroidismo central valores de TSH normal o baja y T4 libre - 2 ds para sexo y edad y eutiroideo enfermo valores de TSH baja y t4 libre normal . Se evaluó si los pacientes habían recibido dexametasona previo al estudio.
Resultados: El estudio incluyó a 18 pacientes, 5 (27%) de sexo femenino y 13 (73%) de sexo masculino, edad media de 8.5 años (DS +-5.08) (5 meses - 16 años). Nueve (50%) fueron TEC graves, 3 (17%) moderados y 6 (33%) leves. Las principales causas de TEC correspondieron a caída de altura 7 pacientes (39%),caída andando en bicicleta 2 (11%), atropello vehicular 2 (11%) e impacto de bala 2(11%).La mayoría de los pacientes requirió algún tipo de procedimiento neuroquirúrgico (89%). Del total de niños evaluados 12 (67%) no recibieron corticoides previo a la toma de muestra, de ellos 5 (42%) presentaron cortisol basal ≤ a 3 ug/dl,1 (8 %) entre 3 y 5 ug/dl ,4 (33%) entre 5 y 10 ug/dl y 2 (17%) sobre 15 ug/dl. De los 6 pacientes que recibieron dexametasona al ingreso 4 (67%) de ellos presentaron cortisol sobre 10 ug/dl y 2(33%) bajo 3 ug/d. Del total de pacientes que no recibieron dexametasona se confirmaron 9 casos (75%) de déficit de cortisol , 2 casos (17%) de hipotiroidismo central y 2 casos (17%) de eutiroideo enfermo. Solo 1(8%) paciente presentó tanto déficit del eje corticotropo como del eje tirotropo.
Conclusión: Los resultados sugieren una alta frecuencia de alteraciones endocrinológicas agudas en el eje corticotropo, no así en el eje tirotropo en pacientes con TEC complicado. La detección precoz de deficiencias de cortisol y hormona tiroidea en el período postraumático temprano, permitirá suplementación hormonal cuando sea necesario, lo que favorecería la evolución. El seguimiento de estos pacientes es fundamental para determinar si las alteraciones encontradas persisten en el tiempo y para pesquisar precozmente posibles déficits en otros ejes neuroendocrinos.
Financiamiento: Sin financiamiento
ANÁLISIS RETROSPECTIVO DE CRANEOFARINGIOMA PEDIÁTRICO EN UN CENTRO DE REFERENCIA
NACIONAL: 37 AÑOS
DE EXPERIENCIA. CARACTERÍSTICAS CLÍNICAS Y RESULTADOS TERAPÉUTICOS
Autor y Coautores: CONSUELO IBEAS ARMSTRONG1, MARISOL GÓMEZ SÁNCHEZ1, JOSÉ PABLO FERNÁNDEZ
VERGARA4, DINA GUTIÉRREZ BRIONES2, VERÓNICA FERNÁNDEZ SALGADO2, SAMUEL VALENZUELA CÓRDOVA3 ,
CECILIA OKUMA PONCE4, MARÍA ISABEL HERNÁNDEZ CÁRDENAS4
Lugar de Trabajo: 1Interna de Medicina, Escuela de Medicina, Universidad de Chile, 2Departamento de neurooftalmología, Instituto de Neurocirugía Asenjo, 3Instituto de Neurocirugía Asenjo, Universidad de Chile, 4Departamento de ciencias neurológicas, Facultad de Medicina. Universidad de Chile. Instituto de Neurocirugía Asenjo
Introducción: El craneofaringioma (CF), clasificado como un tumor benigno del sistema nervioso central por la OMS, es infrecuente y altamente recurrente. No se cuenta con datos nacionales sobre esta patología.
Objetivos: Caracterizar pacientes pediátricos con CF tratados en un centro de referencia nacional, y determinar si existe asociación entre marcadores en resonancia magnética (RM) y la ocurrencia de recidivas.
Diseño experimental: Estudio de cohorte retrospectivo.
Material y métodos: Se revisaron registros clínicos de pacientes pediátricos (≤ 18 años) diagnosticados con CF y se analizó la presentación clínica, laboratorio, RM al diagnóstico, tratamiento quirúrgico y evolución. Se realizó un análisis descriptivo y se evaluaron factores asociados a recidiva con prueba de Fisher.
Resultados: Entre 1986-2022 se admitieron 65 casos de CF pediátricos, fueron seguidos en promedio 11 años (137). La edad promedio al diagnostico fue de 9 ± 5 años (1-18) y 37 (57%) fueron de sexo femenino. El IMC promedio fue +1,06 (–1,96 - +4.28) DE al debut, y +2,30 (–0,99 - +4,81) DE. En el seguimiento 8 (12%) sujetos fallecieron por la patología y 46 (71%) tuvieron al menos una recurrencia, en promedio 30 meses (2-151) post diagnóstico. Se realizó biopsia a 58 casos, predominando el tipo adamantinomatoso (97%). Los síntomas al debut fueron cefalea (80%), alteraciones visuales (57%), vómito (22%) y polidipsia (15%). Treinta y cuatro (52%) presentaron déficit hormonal: 32% somatotropo, 25% tirotropo, 22% corticotropo, 17% gonadotropo y 8% arginina-vasopresina (AVP)
Se realizó RM preoperatoria en 46 casos, con una media de tamaño tumoral 25 ± 4,9 cm3. Respecto a la clasificación según la Escala de Paris (EP), 4 presentaron EP=0, 11 EP=1 y 32 EP=2. Casi la totalidad presentó calcificaciones (98%), y 39% hidrocefalia. No hubo diferencias significativas entre el compromiso selar, del tercer ventrículo, ni hipotalámico (EP=2) con la ocurrencia o no de recidivas, así como edad al diagnóstico con número de recidivas. La modalidad de tratamiento fue descompresión y fenestración en 23%, y exéresis tumoral en 53%, predominando el abordaje transcraneal en 71% por sobre el transesfenoidal en 29%. Se implantó catéter Ommaya en 29 (45%) y 25 (39%) recibió radioterapia adyuvante. Dentro de los 7 días del postoperatorio, 48% tuvo déficit de AVP. Al seguimiento a largo plazo, 55% presentó déficit tirotropo, 49% corticotropo, 34% gonadal, 31% somatotropo y 35% déficit persistente de AVP.
Conclusiones: Este es el primer estudio que caracteriza pacientes pediátricos con CF en nuestro país. Nuestros resultados son similares a los reportados a nivel internacional. El CF presenta alto riesgo de secuelas neuroendocrinas. El manejo de estos pacientes requiere de un abordaje multidisciplinario, que considere tanto la progresión como las complicaciones más frecuentes.
Financiamiento: Sin financiamiento
TERAPIA DE SALIDA DE DENOSUMAB CON ÁCIDO ZOLEDRÓNICO EN OSTEOPOROSIS POST MENOPÁUSICA:
EXPERIENCIA INICIAL EN UN CENTRO DE REFERENCIA
Autor y Coautores: ANNETTE MADISON ROSTAGNO1, PABLO FLORENZANO VALDÉS2, GILBERTO GONZÁLEZ VICENTE1
Lugar de Trabajo: 1 Hospital Clínico Universidad Católica, 2 Pontificia Universidad Católica de Chile
Introducción: La suspensión de denosumab (Dmab) en el tratamiento de la osteoporosis post menopáusica (OP), se asocia a pérdida de masa ósea y aumento del riesgo de fractura, especialmente vertebral. Se ha propuesto el uso de bisfosfonatos (BFF) para prevenir este efecto adverso, pero no existe experiencia local amplia. El objetivo de este trabajo fue evaluar la eficacia de ácido zoledrónico 4 mg ev (Zol) en la prevención de la pérdida de densidad mineral ósea (DMO), posterior a la suspensión de Dmab en OP.
Pacientes y Métodos: Se incluyeron pacientes con OP consultantes en policlínico de endrocrino-osteología desde 2021 que habían recibido al menos 3 años de Dmab y que al momento de decidir la suspensión de éste, recibieron Zol. Todas las pacientes tenían DMO pre Zol y al año posterior.
Resultados: Siete paciente cumplieron criterios de inclusión, con una mediana de edad de 76 años e IMC de 21,9 kg/m2; 3 de ellas utilizaron BFF orales previo a inicio de Dmab y ninguna paciente había tenido fractura vertebral. Las pacientes recibieron una mediana de 8 dosis (48 meses) de Dmab y posteriormente Zol con una mediana de 6 meses posterior a la última dosis de Dmab. Una paciente recibió una segunda dosis de Zol 7 meses luego de la primera dado que presentaba CTX elevado. Ninguna paciente presentó fractura vertebral posterior a la suspensión del tratamiento. Los cambios de DMO (expresados como mediana) pre y post tratamiento se detallan en la tabla 1.
Sitio
Columna Lumbar
Cuello femoral medio
DMO Pre Dmab (g/cm2)
DMO fin Dmab (g/cm2)
0,834 (T -2,9) 0,950 (T-1,9)
0,757 (T -2,0) 0,803 (T-1,7)
% cambio DMO pre y post Dmab
DMO 12 meses post Zol (g/cm2) % cambio vs. Fin Dmab % cambio vs. Pre DMab
(T -2,2) -5,9 5,8
0,777 (T -1,9) -4,8 0,26
Conclusiones En esta serie inicial de pacientes con OP, el uso de Zol en dosis de 4 mg e/v como terapia de salida post Dmab, se asoció a pérdida significativa de DMO en columna lumbar y caderas. La incorporación de la medición de CTX durante los primeros 3-6 meses post Zol, podría ser una buena estrategia para identificar a los pacientes con recambio óseo aumentado que requieren una segunda dosis de Zol para prevenir pérdida significativa de DMO. Nuestros datos refuerzan la importancia de selección y vigilancia cuidadosa de pacientes post suspensión de Dmab en OP. Financiamiento: Sin financiamiento
DIABETES MELLITUS COMO FACTOR DE RIESGO PARA FRACTURAS OSTEOPORÓTICAS DE CADERA A MENOR EDAD EN ADULTOS MAYORES DE UN HOSPITAL DE ALTA COMPLEJIDAD
Autor y Coautores: HALDOR ROJAS HITSCHFELD1, ISIDORA FERNÁNDEZ CONTRERAS1, MARCO GRANDÓN SOLÍS1 , CONSTANZA VON PLESSING PIERRY1, CAROLINA FRÍAS LEIVA1, SAMUEL PARRA AGUILERA2, CARLOS CHANDÍA AGUILERA2, IVÁN QUEVEDO LANGENEGGER1
Lugar de Trabajo: 1 Facultad de Medicina, Universidad de Concepción, 2 Hospital Traumatológico de Concepción
Objetivos: Estudiar las diferencias clínicas y de sobrevida de pacientes adultos mayores con fracturas osteoporóticas de cadera según presencia de diabetes mellitus tipo 2.
Diseño experimental: Se realizó un estudio observacional, descriptivo y transversal. La información se obtuvo de datos recopilados de ficha clínica, y certificados de defunción disponibles en el servicio de registro civil e identificación. Material y métodos: Se revisaron 215 fichas clínicas de pacientes de 60 años o más atendidos durante el año 2017. Se incluyen aquellos con diagnóstico de fractura osteoporótica de cadera. Se excluyen aquellas fracturas secundarias a traumatismo de alta energía, oncológicas o estructurales. Se analizaron las variables sexo, edad, diagnóstico de diabetes mellitus, días de estadía hospitalaria, tipo de fractura, indicación de manejo quirúrgico, tiempo hasta resolución quirúrgica, condición de egreso y sobrevida a los 3 años. Se agruparon según presenten el diagnostico de diabetes. Se aplicaron pruebas de significancia estadística t de student y chi-cuadrado en el análisis de variables. Resultados: Se analizó un total de 215 pacientes, de los cuales 155 no tienen diabetes y 60 tienen diabetes. La edad media del grupo sin diabetes fue 82,7 [81,3 – 84,1] y con diabetes fue 78,4 [75,8 – 81,0], presentando una diferencia estadísticamente significativa (p=0,003). La distribución según sexo del grupo sin diabetes fue 20,6% hombres y 79,4% mujeres, y con diabetes fue 16,7% hombres y 83,3% mujeres (p=0,509).
Se realizó manejo quirúrgico en el 80,6% del grupo sin diabetes y en el 91,7% del grupo con diabetes (p=0,050).
La media de días de estadía hospitalaria del grupo sin diabetes fue 10,92 [9,9 – 11,9] días y con diabetes fue 12,03 [10,1 – 14,0] días (p=0,272). La media de días de espera a cirugía del grupo sin diabetes fue 6,41 [5,6 – 7,2] días y con diabetes fue 6,89 [5,7 – 8,1] días (p=0,504).
El tipo de fractura según localización anatómica ya sea pertrocantérea, subtrocantérea o cuello de fémur, del grupo sin diabetes fue 33,5%, 2,6% y 63,9% respectivamente, y con diabetes fue 31,7%, 0% y 69,3% respectivamente (p=0,422).
La condición de egreso hospitalario del grupo sin diabetes fue 2,6% fallecidos y 97,4% vivos, y con diabetes fue 1,7% fallecidos y 98,3% vivos (p=0,690).
A los 3 años han fallecido 93 pacientes, del grupo sin diabetes el 55,5% está vivo y el 44,5% ha fallecido, y con diabetes el 60% está vivo y el 40% ha fallecido (p=0,549). De los fallecidos, la sobrevida media del grupo sin diabetes fue 765,2 [639,2 – 891,3] días y con diabetes fue 985,2 [718,7 – 1197,7] días (p=0,124).
Conclusiones: La diabetes mellitus mostró ser un factor asociado a un significativo aumento de fracturas osteoporóticas de cadera a menor edad. Financiamiento: Sin financiamiento
DESARROLLO Y DESEMPEÑO ANALÍTICO DE NUEVO KIT AUTOMATIZADO IDYLLA™-THYROIDPRINT® PARA PREDECIR BENIGNIDAD EN NÓDULOS TIROIDEOS CON CITOLOGÍA INDETERMINADA
Autor y Coautores: HERNÁN GONZÁLEZ DÍAZ1, MILAGROS BRACAMONTE NOLE3, ROSSIO GAJARDO JORQUERA3 , DANIXA TAPIA SANDOVAL3, MATÍAS SEPÚLVEDA NAVARRO3, CATALINA LORCA VYHMEISTER3, ANTONIETA SOLAR2 , JUAN CARLOS ROA2, NATALIA MENA3, SERGIO VARGAS SALAS3
Lugar de Trabajo: 1Dpto. Cirugía Oncológica, Pontificia Universidad Católica de Chile, 2Departamento de Anatomía Patológica, Pontificia Universidad Católica de Chile, 3GeneproDx
Introducción: ThyroidPrint® es una prueba para nódulos tiroideos indeterminados (NTI) basada en qPCR y aprendizaje automático que, realizado como una de prueba en un laboratorio centralizado, predice nódulos benignos con un valor predictivo negativo del 95 %. Presentamos el desarrollo y desempeño analítico de ThyroidPrint® en un nuevo formato de cartucho automatizado Idylla™ que se realiza en laboratorios descentralizados en 3 horas, permitiendo identificar pacientes con NTI que pueden evitar la cirugía diagnóstica.
Métodos: El cartucho Idylla™ de ThyroidPrint® realiza en forma automatizada la extracción de ARN seguida de qPCR múltiplex por microfluidos. En un estudio multicéntrico, prospectivo, doble-ciego, se recolectaron 130 muestras de punción por aguja fina (PAF) de NTI con su respectivo gold-estándar biopsia quirúrgica desde 4 centros de 4 países diferentes. La expresión génica se utilizó para desarrollar un clasificador genético mediante una estrategia de redes neuronales tipo perceptron multicapa. El desempeño analítico incluyó la evaluación de la sensibilidad analítica, sustancias interferentes, la precisión de un centro, precisión de lote a lote, estabilidad de la PAF y parámetros de amplificación y especificidad de la curva de cada gen individual.
Resultados: Se establecieron puntos de corte del clasificador para distinguir neoplasias tiroideas quirúrgicas (malignas) de las no quirúrgicas (benignas y neoplasias de bajo riesgo) según la Clasificación de la OMS de 2022, arrojando una sensibilidad del 97 %, especificidad del 83 % y exactitud diagnóstica de 87 %. Se clasificó correctamente la mayoría de las lesiones papilares, foliculares y oncocíticas, así como los carcinomas medulares y adenomas de paratiroides. Se logró una concordancia del 100% diluyendo la PAF hasta 32 veces, interferencia con 100.000 copias de ADN genómico, y tejido tiroideo perinodular normal o sangre completa hasta un 15% volumen/volumen. La precisión un centro mostró reproducibilidad del 100 % para muestras quirúrgicas y no quirúrgicas (30 de 30 repeticiones para cada una). La reproducibilidad y precisión del análisis, entre operadores, lotes de reactivos e instrumentos Idylla™ no mostraron diferencias estadísticas. La estabilidad de las muestras almacenadas a 2-8 °C durante hasta 30 días mostró una reproducibilidad del 100 % tanto para muestras quirúrgicas como no quirúrgicas. El análisis de 12 genes individuales con mezclas de gBlock (concentración final de 250 copias) mostró amplificación específica del gen objetivo deseado, con parámetros de curva válidos en todas las réplicas analizadas. Conclusiones: ThyroidPrint® en formato cartucho Idylla™ automatizado muestra una sensibilidad y especificidad similares en comparación con su versión original previamente clínicamente validada. Además, se ha demostrado desempeño analítico robusto de este nuevo formato automatizado. Financiamiento: Sin financiamiento
CORRELACIÓN
ECOGRÁFICA-HISTOLÓGICA
DE NÓDULOS TIROIDEOS EN UN CENTRO CHILENO
Autor y Coautores: LETICIA RINCÓN GARCÍA1, NICOLE LUSTIG FRANCO1, ANDREA VECCHIOLA CÁRDENAS1, NATALIA MUÑOZ BARREDA1, JOSÉ MIGUEL DOMÍNGUEZ RUIZ-TAGLE1, GABRIEL CAVADA CHACÓN2, LORENA MOSSO GÓMEZ1
Lugar de Trabajo: 1 Departamento de Endocrinología, Centro Traslacional de Enfermedades Endocrinas (CETREN), Pontificia Universidad Católica de Chile., 2 Departamento de Salud Pública, Facultad de Medicina, Universidad de Chile, Santiago, Chile.
Objetivo: Evaluar la correlación ecográfica-histológica en nódulos tiroideos a través de criterios ecográficos asociados a malignidad contenido en el ACR TIRADS y los resultados de biopsias por sistema de Bethesda. Diseño Experimental: Estudio observacional, descriptivo, prospectivo y transversal. Sujetos y Método: Se incluyeron pacientes mayores de 18 años con resultado de biopsias por punción (PAAF) realizadas entre junio 2023 y abril 2024. Estudio autorizado por comité de ética. Se excluyeron los resultados de biopsia sin diagnóstico o indeterminados (Bethesda I, III y IV). Se registraron características demográficas, ecográficas, antecedentes personales, puntaje según sistema ACR TIRADS y resultado de PAAF de nódulos tiroideos. Se calculó el valor predictivo negativo (VPN) y valor predictivo positivo (VPP) del ACR TIRADS y el Likelihood Ratio (LR (+)) de las variables ecográficas. Se consideró el puntaje ACR TIRADS y la recomendación entregada por el especialista para solicitar PAAF por tamaño. Para el análisis estadístico se utilizó GrapPad Prism 10.2.3., significancia, valor de p <0,05.
Resultados: Se incluyeron los resultados de 463 biopsias, 396 (84%) pacientes de género femenino. La edad promedio fue 51,4 ± 14 años con IMC promedio de 28,2 ± 5 kg/cm2. El 62% de los nódulos fueron Bethesda II y el 90.7 % fueron nódulos ≥ 1 cm.
Los nódulos ACR TIRADS 3 tuvieron un VPN de 81% para predecir biopsias Bethesda II. Los nódulos ACR TIRADS 4 y 5 tuvieron un VPP de 16% y 68% respectivamente, para predecir biopsias Bethesda V-VI. Los nódulos <1 cm ACR TIRADS 5 biopsiados fueron malignos en un 93,5% de los casos.
Se describió el LR (+) de las variables ecográficas de sospecha de malignidad el que fue 4,0 (p <0.0001) para bordes irregulares, 2,8 (p <0.0001) para microcalcificaciones y 1,3 (p <0.0004) para hipoecogénico mientras que las variables más alto que ancho alcanzó un LR de 5,1 (p <0.0001) y muy hipoecogénico LR de 9,8 (p <0.0001). Por otra parte, al agrupar las variables independientes, el 50% y 84% de los que reunieron 3 y 4 de éstas, resultaron concordantes con malignidad.
Discusión: Como se esperaba, destacan los buenos resultados de VPN y VPP acorde con lo descrito en la literatura internacional. Se sugiere que los nódulos tiroideos ACR TIRADS 3 independiente de su tamaño tienen un bajo riesgo de cáncer y que los ACR TIRADS 5 concentran los nódulos malignos, por lo tanto, debe evaluarse la indicación de biopsia caso a caso. En este estudio destacamos los valores de LR (+) de las características ecográficas que son más específicas en el reconocimiento de nódulos malignos. Proponemos que estos resultados pueden ser útiles a la hora de definir de forma más simple criterios para indicar biopsia tiroidea.
Financiamiento: Sin financiamiento
NEOPLASIA FOLICULAR TIROÍDEA NO INVASIVA CON CARACTERÍSTICAS NUCLEARES DE TIPO PAPILAR (NIFTP): ANÁLISIS
CLINICOPATOLÓGICO EN UN CENTRO NACIONAL
Autor y Coautores: IVÁN ANDRÉS MUÑOZ GATICA2, MARLIN SOLÓRZANO RODRÍGUEZ2, IGNACIO FUENTES MINETTO1, JOSÉ MIGUEL GONZÁLEZ TORRES2, JOEL FALCON ACEVEDO2, CATALINA RUIZ RADEMACHER2, JOAQUIN VIÑAMBRES GIAVIO2, RODOLFO CABELLO TORRES2, PABLO MONTERO MIRANDA2, HERNÁN GONZÁLEZ DÍAZ2 , ANTONIETA SOLAR GONZÁLEZ2, FRANCISCO CRUZ OLIVOS2, LORENA MOSSO GÓMEZ2, NICOLE LUSTIG FRANCO1 , JOSÉ MIGUEL DOMÍNGUEZ RUIZ-TAGLE2
Lugar de Trabajo: 1 Hospital Clínico Universidad Católica, 2 Pontificia Universidad Católica de Chile
Introducción: La neoplasia folicular tiroidea no invasiva con características nucleares de tipo papilar (NIFTP) se caracteriza por un comportamiento indolente y fue definida en 2016 con el fin de evitar el sobretratamiento en cáncer de tiroides (CDT).
Objetivos: Reportar las características clínico-patológicas y los resultados de pacientes con NIFTP tratados en un centro nacional.
Diseño: Estudio retrospectivo observacional. Métodos: Luego su definición en agosto de 2016, de 1103 pacientes con neoplasias tiroideas, 104 (9,42%) tenían NIFTP. Se registraron variables clínico-patológicas, incluyendo características ecográficas, resultados de punción tiroidea (PAF), test genético, tipo de cirugía, tamaño tumoral y resultados del seguimiento.
Resultados: De 104 pacientes, 85 (81,7%) eran mujeres, 44±14,2 años y mediana tumoral 1,7 cm (rango 0,1-7,1). Ochenta y seis (82,7%) tenían ecografía preoperatoria de etapificación disponible: 1 (1,2%), 39 (45,3%), 38 (44,2%), 8 (9,3%) fueron ACR-TIRADS 2, 3, 4 y 5 respectivamente. Dieciséis (15%) fueron incidentales, y fueron más pequeños que los no incidentales (mediana 0,4 cm (0,1-2,2) vs. 1,9 cm (0,6-7,1), p<0,001). De las 86 PAF disponibles, 2 (2,3%), 10 (11,6%), 20 (23,3%), 24 (27,9%), y 30 (34,9%) fueron Bethesda I, II, III, IV y V, respectivamente. Se realizó ThyroidPrint® en 12 pacientes con Bethesda III o IV, con resultado sospechoso en 11 (92%): de éstos, 8 (67%) se trataron con lobectomía (TP). Cuarenta y tres pacientes (41,3%) fueron tratados con TP, 58 (55,8%) con tiroidectomía total (TT) y solo 3 (2,9%) con TT y disección ganglionar. Se indicó cirugía en Bethesda II por crecimiento, observándose un mayor tamaño tumoral en estos casos (3,0±1,4 vs 1,8±1,02 cm, p=0,015). No hubo diferencias significativas entre TP y TT respecto a sexo, ACR-TIRADS, tamaño tumoral ni resultado de ThyroidPrint®. Doce (11,5%) fueron multifocales y 5 (4,8%) bilaterales. Cincuenta y dos pacientes (54%) se siguieron ≥ 1 año usando criterios de seguimiento y respuesta a tratamiento de CDT de riesgo bajo de recurrencia. Treinta y cuatro (65%) tuvieron respuesta excelente, 15 (28,8%) indeterminada (13 (25%) por criterios bioquímicos y 2 (3,8%) por ecografía), 3 (5,7%) incompleta bioquímica (2 (3,8%) por Tg y 1 (1,9%) por AcTg al alza) y ninguno con respuesta incompleta estructural. No hubo diferencias entre TP y TT±disección ganglionar respecto al tipo de respuesta. Al final del seguimiento, no hubo ninguna muerte y no fue necesario realizar nuevas intervenciones por recurrencia.
Conclusiones: En esta serie los NIFTP tuvieron un comportamiento indolente y excelente pronóstico. Ecográficamente, 90% se presentó con ACR-TIRADS 3 o 4 y menos de 10% con ACR-TIRADS 5. Respecto a las PAF, cerca de la mitad fueron Bethesda III o IV y un tercio Bethesda V. No hubo diferencias significativas en resultados clínicos entre TP y tiroidectomía total.
Financiamiento: Sin financiamiento
DIABETES MELLITUS TIPO 1 DE INICIO TARDIO EN UNA COHORTE DE PACIENTES DE UNA RED PÚBLICA CHILENA DE SALUD
Autor y Coautores: CÉSAR ROBLES2, LEANDRA GONZÁLEZ1, KATHERINE CONTRERAS1, PAMELA POBLETE1, PAULINA SILVA2, NÉSTOR SOTO2
Lugar de Trabajo: 1 Sección Diabetología, Servicio Medicina, Hospital El Carmen de Maipú, 2 Sección Diabetología, Servicio Medicina, Hospital Clínico San Borja Arriarán
Introducción:A nivel global la incidencia de Diabetes Mellitus tipo 1 ha ido en alza, en concomitancia con el envejecimiento poblacional. En este sentido también ha existido aumento de casos de debut sobre 45 años. El objetivo de este trabajo es comunicar casos demostrativos de esta estadística a nivel local y caracterizar su estudio, debut, edad de diagnóstico de diabetes tipo 1, enfermedades asociadas y complicaciones agudas y crónicas.
Diseño experimental: Es una serie de casos que muestran edad de debut, diagnóstico, estudio inmunológico y/o de secreción de péptido C, otras enfermedades autoinmunes y complicaciones presentes. Se incluyen sólo pacientes que debutaron con clínica de diabetes sobre los 45 años, con confirmación inmunológica o niveles péptido C bajo el corte 0.6 ng/dL en plasma.
Material (o Sujetos) y Métodos: Se recopilan antecedentes de historia clínica y laboratorio de 26 pacientes que consienten bajo documento escrito. Se incluyen datos señalados.
Resultados: Del total de 26 pacientes con una edad promedio de 63.8 años, 23 (88%) son mujeres, con debut de inicio tardío el que ocurre a una edad promedio de 51.7 (DS 6,6) años, con un diagnostico definitivo de Diabetes 1 de 58.4 (DS 8,8) años. De los 19 pacientes con estudio inmunológico positivo existió positividad de 2,4 anticuerpos de la batería inmunológica de Diabetes tipo 1 y sólo 8/9 con estudio positivo para hiposecreción con péptido C; sólo 2 pacientes presentaron ambos estudios positivos. Del estudio de otras enfermedades autoinmunes se ha detectado la presencia de hipertiroidismo en 4 pacientes, hipotiroidismo primario en 6, vitíligo en 4 casos y un caso con artritis reumatoide, enfermedad celíaca, insuficiencia suprarrenal y uno con esclerosis sistémica progresiva difusa. Sólo uno presentaba síndrome poliglandular autoinmune tipo II. De su forma de debut 10/26 debutan con clínica de síndrome diabético agudo y 4/26 cetoacidosis diabética (CAD), el resto evoluciona con alta variabilidad glicémica. De las complicaciones agudas 8 evolucionan con CAD y de las crónicas sólo 5 pacientes las presentan con 2 casos de nefropatía, 1 de neuropatía y 2 macrovasculares (1 infarto miocárdico y 1 accidente cerebrovascular).
Conclusiones: El estudio presentado muestra casos de debut tardío de diabetes tipo 1, en los que destaca un retraso en el diagnóstico de 6.7 años, en su mayoría con debut asociado a clínica de alta variabilidad glicémica o síndrome diabético agudo sin clara cetoacidosis diabética. En su mayoría se desconoce o existe ausencia de complicaciones, pero el tiempo de evolución es escaso.
Financiamiento: Sin financiamiento
MODELAMIENTO Y SIMULACIONES MOLECULARES REVELAN MECANISMOS DESENCADENANTES DE FIBRODISPLASIA OSIFICANTE PROGRESIVA
Autor y Coautores: DIEGO ORTIZ LÓPEZ 1, IVÁN QUEVEDO LANGENEGGER2, ALEXIS SALAS BURGOS1, HALDOR ROJAS HITSCHFELD2
Lugar de Trabajo: 1 Departamento de Farmacología, Universidad de Concepción, 2 Departamento de Medicina Interna, Universidad de Concepción
Introducción: La Fibrodisplasia Osificante Progresiva (FOP) es la formación heterotópica de hueso en tejido conectivo. A nivel molecular, su origen se asocia a distintas mutaciones en el dominio citoplasmático de la proteína ACVR1 (un receptor de la proteína morfogénica ósea BMP), provocando la activación constitutiva de la vía de señalización para formación de hueso mediante factores de transcripción SMAD. El objetivo de esta investigación es comprender los efectos moleculares de las mutaciones presentes en FOP sobre la vía de señalización celular para la formación de hueso, generando información para el diseño de fármacos específicos.
Diseño experimental: Mediante métodos computacionales se evalúa el efecto de las mutaciones sobre los complejos involucrados en la inhibición de la vía (ACVR1-FKBP12) y en su activación (ACVR1-SMAD1).
Métodos: Acoplamiento molecular, simulaciones de dinámica molecular y cálculos de energía libre. Como material inicial se utilizaron las estructuras cristalográficas de las proteínas ACVR1, SMAD1 y FPKB12. Como herramientas para el modelamiento molecular se utilizó el programa Modeller, mientras que simulaciones de dinámica molecular se utilizó el software AMBER.
Resultados: El modelo de interacción ACVR1-SMAD1 nos muestra que SMAD1 compite por similares superficies de interacción con el inhibidor. Respecto al complejo inhibidor los cálculos de energía libre muestran como la mutante ACVR1 ( R206H) es capaz de desestabilizar el complejo inhibidor con FKBP12 al disminuir la energía necesaria para disociar el complejo. En conclusión, la principal causa de la activación constitutiva de ACVR1 son las mutaciones involucradas en FOP, las cuales desestabilizan el complejo inhibidor con FKBP12 al debilitar la red de interacciones que lo sostienen, permitiendo la libre interacción con SMAD1 y en consecuencia la activación de la vía. El análisis de los mecanismos moleculares involucrados en FOP permitirá diseñar una estrategia farmacológica de manera racional. Financiamiento: Vicerrectoría de Investigación y Desarrollo, Universidad de Concepción. VRID.
RESÚMENES RESÚMENES CASOS CLÍNICOS CASOS CLÍNICOS
MENINGITIS ASÉPTICA
COMO MANIFESTACIÓN DE APOPLEJÍA HIPOFISARIA, A PROPÓSITO DE UN CASO CLÍNICO
Autor y Coautores: MANUEL CALLEJÓN DURÁN1, PAOLA CÁRDENAS BAHAMONDE1, MARCELA MUÑOZ URRUTIA1 ,
CONSUELO OLAVE BELTRÁN3, DANISA IVANOVIC-ZUVIC SEEGER3, DAVID ROJAS ZALAZAR2, JESÚS VÉLIZ LÓPEZ3 , NELSON WOHLLK GONZÁLEZ3
Lugar de Trabajo: 1 Sección de Medicina Interna, Hospital del Salvador Santiago, 2 Instituto de Neurocirugía Dr. Alfonso Asenjo. Santiago, Chile., 3Sección Endocrinología; Hospital del Salvador Santiago
Introducción: La apoplejía hipofisaria (AH) es un cuadro infrecuente, determinado por hemorragia, necrosis y edema hipofisario. Puede ser asintomático, subagudo o de inicio abrupto potencialmente mortal. Clínicamente se caracteriza por cefalea aguda, oftalmoplejia, disminución de la agudeza visual (AV) e hipopituitarismo. Se ha descrito meningitis secundaria a AH, sin embargo, es un cuadro clínico inhabitual y de difícil diagnóstico.
Caso clínico: Varón, 52 años, sin antecedentes. Inicia cuadro agudo de cefalea intensa, emésis, fotofobia, deterioro de conciencia y midriasis bilateral hiporrefléctica. Sin trauma craneal o infecciones recientes. Consulta en urgencia donde destaca bradicárdico, afebril, con disminución de AV a izquierda, sin diplopía ni otras alteraciones. TC de cerebro informa tumor selar y supraselar con características de macroadenoma, probable compresión del quiasma óptico e invasión a senos cavernosos. Evoluciona febril 38.8ºC, con Glasgow 11 puntos y signos meníngeos. Se realiza punción lumbar con líquido inflamatorio (Tabla 1). Inicia antibióticos y corticoides en dosis de estrés. Estudio de ejes (Tabla 2). Ante deterioro neuro oftalmológico (NOF) con compromiso de II,III,IV y VI par craneal izquierdo, se realiza exéresis transesfenoidal. Biopsia: Tejido extensamente necrótico con áreas de tejido de granulación e histiocitos, sinaptofisina (+) GH (-) ACTH (-). Evoluciona con mejoría de AV y requiriendo suplementación corticotropa, tirotropa y gonadotropa. Discusión: La presentación de AH con signología meníngea está descrita en series de casos con una frecuencia que oscila entre el 0.9 al 6%. La clínica meníngea se produce por salida de materia necro-hemorrágica por el diafragma selar, que puede causar inflamación meníngea y confundirse con hemorragia subaracnoidea, meningitis infecciosa o infiltración neoplásica. La RM de silla turca, permite identificar el tumor y sus características; la TC tiene una baja sensibilidad para hemorragia hipofisaria cercana al 46%. El LCR en AH puede ser xantocrómico con eritrocitos crenados e hiperproteinorraquia, pleocitosis y estudio microbiológico negativo, como el descrito. Se requiere evaluar ejes para definir déficit hormonal. La signología NOF es altamente sugerente de AH. El diagnóstico precoz permite la suplementación corticotropa en altas dosis y reanimación, fundamental para mejorar la sobrevida. Por último, en conjunto se debe definir la necesidad de cirugía,
Conclusión: La AH puede ser un desafío diagnóstico cuando las manifestaciones y estudio inicial simulan otros trastornos neurológicos más frecuentes. La signología meníngea y LCR compatible con meningitis aséptica son una manifestación inhabitual de AH.
Financiamiento: Sin financiamiento
HIPOGLICEMIA EN PACIENTE CON TUMOR FIBROSO SOLITARIO PLEURAL: SINDROME DE DOEGE-POTTER, A PROPÓSITO DE UN CASO CLÍNICO.
Autor y Coautores: MARCELA MUÑOZ URRUTIA1, PAOLA CÁRDENAS BAHAMONDE2, CONSUELO OLAVE BELTRÁN2 , MANUEL CALLEJÓN DURÁN1, JESÚS VÉLIZ LÓPEZ2, NELSON WOHLLK GONZÁLEZ2, DANISA IVANOVIC-ZUVIC SEEGER2
Lugar de Trabajo: 1 Medicina Interna, Hospital Del Salvador. Santiago, Chile., 2 Sección de Endocrinología, Hospital del Salvador Santiago
Introducción: El síndrome de Doege-Potter (SDP) corresponde a una presentación paraneoplásica inhabitual de los Tumores Fibrosos Solitarios (TFS). Se manifiesta como hipoglicemia persistente con insulina sérica suprimida, péptido C, Hormona del crecimiento e IGF-I sérico bajo y niveles de IGF-II normales o aumentados. Existen escasos reportes publicados en la literatura.
Caso clínico: Hombre, de 81 años, con antecedente de tumor fibroso solitario pleural diagnosticado en 2018, recidivado e irresecable. Evoluciona con cuadro de un mes de evolución de episodios de hipoglicemias sintomáticas persistentes. Los estudios de laboratorio evidenciaron niveles bajos de insulina: 0,9 mU/ml (VN 2,6 – 24,9), péptido C: 0.9 ng/ml (0,9 – 4,3) e IGF-I: 26 ng/ml (VN 31-208). Niveles de IGF-II no disponible. Se planteó cuadro sospechoso de síndrome de Doege Potter. Dado imposibilidad de resolución quirúrgica de tumor irresecable se decide corticoterapia crónica (prednisona 60 mg/día) logrando cifras de glicemias normales. Discusión: El SDP ocurre en un 5% de los TFS y se ha asociado principalmente a tumores fibrosos intratorácicos aunque también se reportado en tumores fibrosos extratorácicos.
Los TFS representan menos del 2% de los tumores de tejidos blandos. En más del 80% de los casos son de crecimiento lento y con bajo potencial maligno. Se ubican principalmente en la pleura. La hipoglicemia es secundaria principalmente a la secreción tumoral de IGF-II que estimula de forma permanente al receptor de insulina, inhibiendo la gluconeogénesis hepática y estimulando la captación periférica de glucosa, lo que produce hipoglicemias refractarias y sostenidas. Se acompaña de niveles suprimidos de insulina, péptido C e IGF-I.
La determinación de IGF-II confirma el diagnostico, que no está disponible habitualmente.
El tratamiento es la resección quirúrgica del tumor que lleva a la resolución de la hipoglicemia. En los casos irresecables se ha descrito el uso de quimioterapia sistémica o localizada, uso de glucagón o uso crónico de glucocorticoides.
Conclusión: El SDP en trastorno paraneoplásico infrecuente y se debe sospechar en casos de hipoglicemia refractarias y sostenidas. En caso de no poder resecar el tumor primario el uso de corticoides es una alternativa terapéutica. El conocimiento de esta entidad es relevante para pacientes en estudio de hipoglicemia.
Financiamiento: Sin financiamiento
TUMOR NEUROENDOCRINO DE UBICACIÓN VERTEBRAL EN SÍNDROME CARCINOIDE. PRESENTACIÓN INHABITUAL EN
UNA PATOLOGÍA POCO FRECUENTE
Autor y Coautores: PAOLA CÁRDENAS BAHAMONDE1, MARCELA MUÑOZ URRUTIA2, CONSUELO OLAVE BELTRÁN1 , MANUEL CALLEJÓN DURÁN2, DANISA IVANOVIC-ZUVIC SEEGER1, NELSON WOHLLK GONZÁLEZ1, JESÚS VÉLIZ LÓPEZ1
Lugar de Trabajo: 1 Sección de Endocrinología, Hospital del Salvador Santiago, 2 Sección de Medicina Interna, Hospital del Salvador Santiago
Introducción: Los tumores neuroendocrinos (TNE) son una patología poco frecuente (1-5 casos/100.000 habitantes) y se localizan principalmente en el tracto gastrointestinal, genitourinario y bronquial. Un 50% desarrollarán síndrome carcinoide (SC), y de éstos, hasta 40% manifestaciones cardiovasculares, incluido la cardiopatía carcinoide (CC). La secreción tumoral de serotonina estimula la fibrogénesis valvular, principalmente de válvulas derechas, ocasionando regurgitación. Clínicamente los pacientes presentan flushing, diarrea o broncoespasmo. Los pacientes con SC tienen menor sobrevida y calidad de vida. El sitio de origen primario no se puede identificar en hasta un 22%. La presencia de un tumor vertebral metastásico de gran tamaño, con un primario desconocido, es infrecuente y a nuestro conocimiento, no existen casos reportados.
Caso clínico: Mujer, 69 años, con antecedentes de diabetes mellitus, hipertensión arterial y cardiopatía coronaria. Evoluciona con síntomas de insuficiencia cardiaca. Ecocardiograma evidencia reflujo tricúspideo severo, velos engrosados y rígidos, por lo que se sospecha síndrome carcinoide. 5-HIAA 24 hrs en 94.8uM (VN <34uM), cromogranina A 154 ng/mL (VN <108 ng/ml). En búsqueda de tumor primario se realiza PET FAN, que muestra lesión vertebral de 5.5 cm con acentuada expresión de receptores de somatostatina, compromiso adenopático infradiafragmático, de aspecto secundario. La biopsia de lesión vertebral muestra células con cromatina en “sal y pimienta” cromogranina (+) CDX2 (+) mitosis=0 sugerente de TNE, Grado 1 o 2 OMS (no concluyente), eventual origen digestivo. Inicia octreótido LAR.
Discusión: El SC es la manifestación clínica secundaria a sustancias vasoactivas producidas por tumores carcinoides. La valvulopatía más frecuente es la insuficiencia tricuspídea. El compromiso valvular derecho ocurre ya que el pulmón filtra e inactiva productos tumorales antes de llegar a la aurícula. El diagnóstico incluye clínica clásica asociado a 5HIAA urinario elevado. El estudio imagenológico es fundamental en la búsqueda del tumor y metástasis. No hemos encontrado reportes de TNE con primario desconocido y metástasis vertebral, lo que evidencia la dificultad diagnóstica de esta entidad.
Los Análogos de somatostatina son péptidos sintéticos que se unen a receptores de somatostatina, inhibiendo la liberación de serotonina y reduciendo su secreción. Controla los síntomas hasta en 80%. El manejo de CC es sintomático y quirúrgico de la valvulopatía. Sin un enfoque adecuado, la insuficiencia cardíaca progresiva es inevitable. Conclusión: Los TNE de origen primario desconocido son una entidad clínica importante, de incidencia creciente. El debut de SC con una metástasis a nivel vertebral es a lo menos inhabitual, y con primario desconocido. Esto nos sugiere una dificultad diagnóstica y terapéutica de SC inhabituales.
Financiamiento: Sin financiamiento
TUMOR DE SERTOLI LEYDIG: DIAGNÓSTICOS A CONSIDERAR EN PACIENTES CON SIGNOS DE HIPERANDROGENISMO
Autor y Coautores: CAROLINA EDIAP CRUZ1, ANDRÉS DE TEZANOS-PINTO DE LA FUENTE1, MARITZA VIVANCO JURY1 , PILAR ACUÑA VALLEJOS1, PATRICIO ROMERO VALLEJOS1
Lugar de Trabajo: 1 Hospital Dr. Roberto del Rio
Introducción: Los tumores de Sertoli-leydig (SLCT) son tumores ováricos infrecuentes que se presentan mayormente en mujeres jóvenes. Pueden tener buen pronóstico y sobrevivida si se detectan en estadios tempranos de la enfermedad, por lo cual es fundamental un diagnóstico y tratamiento precoz.
Objetivos: Presentamos un caso clínico de una adolescente con masa anexial izquierda y signos de hiperandrogenismo, compatible con un tumor de SLCT.
Caso Clínico: Paciente con antecedentes de ectrodactilia/displasia ectodérmica, con ausencia de falange media de mano derecha, que consulta a los 13 años 9 meses por cuadro de dolor abdominal agudo, destacando al examen físico masa en fosa iliaca izquierda y signos de virilización, entre ellos hirsutismo, acné, amenorrea y clitoromegalia. Los exámenes mostraron niveles elevados de testosterona (4.93 ng/ml) y alfa-fetoproteína. Una tomografía computada de abdomen mostró una masa sólida pelviana de 110 x 88 x 64 mm de diámetro, que impresiona de origen anexial izquierdo. Se realizó una salpingooforectomía izquierda para extirpación tumoral y toma de biopsia, que informa tamaño tumoral de 10,5cm de moderada a poco diferenciado, con elementos heterólogos (epitelio mucinoso). Sin rotura de cápsula tumoral, sin infiltración de trompa. Se cataloga etapa lA. En seguimiento postoperatorio mostró una normalización en niveles de testosterona (0.43 ng/ml), disminución de hirsutismo y de clitorimegalia.
Discusión: Los SLCT representan una neoplasia ovárica infrecuente (0.2-0.5% de tumores ováricos), que afectan principalmente a mujeres jóvenes. Se caracterizan por ser en su mayoría unilaterales y están categorizados entre los tumores hormonalmente activos, causando signos de virilización en más del 50% de las pacientes al momento del diagnóstico.
La presentación clínica puede incluir signos de virilización, alteraciones menstruales, masa abdominal y cambios endocrinos. El diagnóstico se basa en la anamnesis, examen físico, pruebas de laboratorio e imágenes (ecografía, TAC, RM). El tratamiento principal es quirúrgico, con la posibilidad de preservar la fertilidad en etapas tempranas. El pronóstico depende del estadio y grado de diferenciación celular, siendo generalmente favorable en estadios iniciales y tumores bien diferenciados.
Conclusión: Pese a su baja incidencia, es de suma importancia considerar los SLCT dentro del diagnóstico diferencial en mujeres jóvenes con cuadros de masa abdominal/pélvica y signos de virilización. Destacamos la importancia del diagnóstico precoz para preservar la fertilidad. Existe escasa literatura sobre estos tumores en pediatría debido a su baja prevalencia.
Financiamiento: Sin financiamiento
SINDROME DE INSENSIBILIDAD A ANDRÓGENOS (CAIS): UN FENOTIPO INUSUAL CON RESTOS MULLERIANOS
Autor y Coautores: MAXIMILIANO ALCANTARA GODOY1, CLAUDIA LORETO GODOY CORTÉS2, MAURICIO CONTRERAS
GAMBRA3
Lugar de Trabajo: 1 Internado de medicina Universidad del Desarrollo, 2 Pontificia Universidad Católica de Chile, 3Servicio Radiología Clínica Santa María
Introducción: Niña de 12,5 años que consulta por obesidad. Lupus Tumidos cutáneo desde los 12 años en tratamiento con Hidroxicloroquina. Sin menarquia. Ex físico: IMC 34 p>99; mamas Tanner 3 - vello púbico tanner 3 - genitales femeninos con estrogenización inicial. Sin hirsutismo, sin acné.
A los 13,8 años persiste con obesidad y sin progresión de desarrollo puberal.
Ecografía pelviana: útero 3,8 cm de longitud - Ovarios 3,3 y 3,6 cc - sin línea endometrial.
RNM pelvis: vagina normal de forma y tamaño - gónadas normosituadas de 1,9 y 1,4 cc sin folículos en su interior.
Estructura mulleriana con características de útero de 2,2 cm de longitud.
Cariotipo 46,XY; estudio molecular ((+) variante patogénica del receptor de andrógenos asociada a Síndrome de Insensibilidad de andrógenos ligado al X. (c.928_929del (p.Ser310Profs*30) en hemicigosis. Variante no reportada antes en la literatura.
Discusión: CAIS tiene una prevalencia de 1:20.000 o 60.000 RN varones. Los pacientes que lo presentan tienen fenotipo femenino y cariotipo 46,XY. El defecto reside en el cromosoma X y afecta el gen responsable del receptor de andrógenos, haciéndolo insensible a testosterona (TT) o DHT por lo que no desarrollan genitales externos masculinos ni los provenientes de conductos de Wolff. Los genitales externos son femeninos, pero por la AMH producida por células de Sertoli, el sistema Mulleriano regresa; no tienen útero ni trompas de Falopio y la vagina es corta. El diagnóstico se sospecha en niñas prepúberes con masas inguinales (testes) o por amenorrea 1ria. Inician telarquia por aromatización de testosterona hacia estrógenos.
Este caso presenta restos Mullerianos (vagina normal y útero pequeño), hallazgos que se han descrito anecdóticamente en la literatura. Para explicar esto se ha sugerido una disminución en la producción de AMH, (no sucede en este caso) o disminución de sensibilidad de estructuras mullerianas a AMH por aumento de estrógenos en el periodo fetal (por conversión de TT), pero las causas no son claras aún.
Las pacientes con CAIS tienen 5% de incidencia de tumores gonadales, por lo que se sugiere gonadectomía, aunque no hay consenso de cuál es el mejor momento.
El riesgo descrito de tumores gonadales en estos pacientes es 5%, pero varía con la edad(< 30 años: 0,02%, y desde esa edad aumenta hasta 22%). Se recomienda la gonadectomía profiláctica no antes de completar el desarrollo puberal. Posterior a esto requieren terapia estrogénica.
Dado la complejidad de diagnóstico y manejo de CAIS, en los contextos físico, psicológico y ético, es una patología que debe evaluarse de forma multiprofesional, por equipos con experiencia y con seguimientos a largo plazo.
Financiamiento: Sin financiamiento
INADVERTIDO CASO DE DÉFICIT FAMILIAR DE GLUCOCORTICOIDES TIPO 1 EN PACIENTE ADULTA CON INSUFICIENCIA SUPRARRENAL PRIMARIA
Autor y Coautores: LETICIA RINCÓN GARCÍA1, GUILLERMO LAY-SON RODRÍGUEZ2, HERNÁN GARCÍA BRUCE1, RENÉ
BAUDRAND BIGGS1, THOMAS USLAR NAWARTH3
Lugar de Trabajo: 1 Pontificia Universidad Católica de Chile, 2Sección de Genética, División de Pediatría, Facultad de Medicina, Pontificia Universidad Católica de Chile, 3Departamento de Endocrinología, Centro Traslacional de Enfermedades Endocrinas (CETREN), Pontificia Universidad Católica de Chile
Introducción: La insuficiencia suprarrenal primaria (ISRP) es una condición rara y de potencial riesgo vital, caracterizada por inadecuada secreción de cortisol. La etiología más frecuente en adultos es la enfermedad autoinmune de Addison. Sin embargo, el estudio de otras formas menos frecuentes es necesario para definir un adecuado seguimiento y manejo de estos pacientes. Presentamos un caso que ilustra el diagnóstico tardío de una rara causa genética durante la adultez y su repercusión clínica.
Caso Clínico: Mujer de 35 años, hija de padres consanguíneos (primos), con antecedente de ISRP diagnosticada en el periodo neonatal por pigmentación progresiva al nacer e hipoglicemia a los 3 meses de edad, sin hipovolemia ni ambigüedad genital. Se manejó con hidrocortisona, prednisona durante su adolescencia, y luego hidrocortisona que recibe hasta la actualidad. Presentó desarrollo puberal y talla normal, con menarquia a los 12 años y con ciclos menstruales regulares. En una oportunidad que suspendió hidrocortisona, presentó una convulsión por hipoglicemia concomitante, con estudio EEG normal, que no se repitió.
Dentro de sus exámenes en su etapa neonatal presentó ACTH muy elevada con nula producción de cortisol y DHEAS, con 17- hidroxiprogesterona, renina y aldosterona normales. Se realizó estudio genético en ese entonces cuyo resultado no encontró una mutación demostrable.
Tras la transición a la edad adulta, acudió a endocrinología adulto para continuar sus controles con intención de programar embarazo. Se mantenía en buenas condiciones, al examen físico con leve hiperpigmentación sin hipotensión ortostática. El anticuerpo anti-21-hidroxilasa resultó negativo y se solicitó evaluación por genetista. Un nuevo estudio genético mostró una variante patogénica en el gen del receptor de melanocortina tipo 2 (MC2R) [c.676G>C (p. Gly226Arg)], en homocigosis, compatible con Déficit Familiar de Glucocorticoides Tipo 1. Finalmente se planteó estudio genético a su pareja y a sus padres para definir transmisibilidad de la variante a su descendencia y si la mutación es de novo.
Conclusión: El déficit familiar de glucocorticoides tipo 1, es un desorden autosómico recesivo infrecuente, producido por variantes bialélicas en el gen que codifica el receptor MC2R, generando pérdida de función, y caracterizado por déficit aislado de glucocorticoides con eje mineralocorticoide preservado. Los hallazgos que nos hicieron sospechar este diagnóstico fueron la hipoglicemia e hiperpigmentación durante su etapa neonatal con ausencia de compromiso mineralocorticoide, sumado al antecedente de consanguinidad. Repetir el estudio genético, tras actualización de técnicas y nuevas variantes de la mutación, fue importante para su diagnóstico molecular y darle a la paciente una respuesta no solo en cuánto a la causa de su enfermedad sino también para el asesoramiento genético para un futuro embarazo.
Financiamiento: Sin financiamiento
STRUMA OVARII INCIDENTAL COMO CAUSA DE TIROGLOBULINA ELEVADA PERSISTENTE EN PACIENTE CON CÁNCER PAPILAR DE TIROIDES
Autor y Coautores: NICOLE LUSTIG FRANCO1, LETICIA RINCÓN GARCÍA1, JUAN CARLOS QUINTANA FRESNO1 , VIRGINIA ITURRIETA GONZÁLEZ2, IGNACIO FUENTES MINETTO1, MARLIN SOLÓRZANO RODRÍGUEZ1, LORENA MOSSO GÓMEZ1, RODRIGO JAIMOVICH FERNÁNDEZ1, JOSÉ MIGUEL DOMÍNGUEZ RUIZ-TAGLE1
Lugar de Trabajo: 1 Pontificia Universidad Católica de Chile, 2Hospital Dr. Hernán Henríquez Aravena (Temuco)
Introducción: El struma ovarii es un teratoma ovárico con diferenciación tiroidea, que suele diagnosticarse como un tumor unilateral en mujeres entre 30 y 50 años. Cerca de 10% son malignos y hasta 8% produce tirotoxicosis. La coexistencia de struma ovarii y cáncer papilar de tiroides (CPT) está escasamente descrita en la literatura y su hallazgo es habitualmente incidental.
Caso clínico: Mujer de 37 años, consulta por nódulo tiroideo izquierdo de 1,9x1,3cm, eutiroidea. La punción aspirativa (PAF) fue sospechosa para CPT (Bethesda V) y la ecografía preoperatoria mostró un nódulo único, intratiroideo, sin adenopatías. Se realizó tiroidectomía total y la biopsia mostró CPT subtipo clásico, 1,8x1,4x1,2cm y CPT subtipo folicular infiltrativo incidental de 0.4cm, sin elementos de agresividad. Control 3 meses post cirugía tomando levotiroxina 125 mcg: TSH 2,5uUI/mL, tiroglobulina (Tg) 18,9ng/dL, anticuerpos antitiroglobulina (AcTg) negativos y ecografía cervical negativa. 18F-FDG PET-CT sin signos de enfermedad, pero destacaba lesión anexial izquierda de 1.5cm, hipometabólica.
Se trató con radioyodo (RAI) 30 mCi y la exploración sistémica SPECT/CT evidenció captación cervical en lecho y en anexo izquierdo, en relación a lesión ovárica. Ecografía transvaginal confirmó lesión sugerente de teratoma ovárico izquierdo de 1,3x1,3x1,1 cm, por lo que se realizó ooforectomía izquierda laparoscópica, cuya histología concluyó struma ovarii.
Discusión y Conclusiones: La persistencia de Tg elevada post tiroidectomía total se debe a enfermedad metastásica, persistencia de tejido tiroideo cervical o extracervical, o problemas técnicos de laboratorio. Asimismo, la captación de RAI en la región ovárica puede corresponder a struma ovarii benigno, metástasis ovárica de CPT, o CPT que debuta en un struma ovarii. La avidez del struma ovarii por el RAI se documenta excepcionalmente porque el diagnóstico generalmente se hace por la biopsia post cirugía por tumor ovárico.
La evaluación histopatológica es esencial para diferenciar entre metástasis ovárica de CPT y struma ovarii maligno, y este último caso se caracteriza por la coexistencia de un teratoma con tejido ectodérmico escamoso y CPT. En nuestro caso la masa ovárica con contenido tiroideo fue detectada en la exploración sistémica post RAI. La elevación de Tg pre ablación sugería la presencia de tejido tiroideo, sin poder confirmar que fuese de origen metastásico o normal. Post ooforectomía se espera una disminución significativa de Tg, que confirme que su fuente era el tumor ovárico.
Debemos considerar este extraño diagnóstico como una causa de elevación postoperatoria de Tg en pacientes con CPT sin imágenes sugerentes de metástasis o remanente tiroideo y buscar dirigidamente con estudios de imágenes. Financiamiento: sin financiamiento
TRANSFORMACIÓN ANAPLÁSICA TARDÍA DE CÁNCER PAPILAR DE TIROIDES TRATADO A PROPÓSITO DE UN CASO.
Autor y Coautores: ALEJANDRO SAMUEL RODRÍGUEZ MANQUEO1, MARÍA CECILIA YUBINI LAGOS1, MARIA PÍA CID RAMÍREZ1
Lugar de Trabajo: 1Hospital Clínico Universidad de Chile
Introducción: El cáncer de tiroides representa aproximadamente el 1% de los cánceres a nivel general, siendo el 85% cáncer papilar de tiroides (CPT), bien diferenciados y con buen pronóstico general. De manera aislada, se han reportado casos de transformación anaplásica (TA) de CPT, cambiando radicalmente el pronóstico de sobrevida. Caso: Mujer con antecedentes de CPT diagnosticado a los 49 años, inicialmente clasificado con riesgo intermedio (pT3bN1bM0) recibiendo manejo quirúrgico con tiroidectomía total, disección ganglionar central y bilateral, asociado a radioyodo 200 mCi, con exploración sistémica negativa. Buena evolución bioquímica (Tiroglobulina (Tg) indetectable, con anticuerpos antitiroglobulina negativos) y ecográfica los primeros 15 años de seguimiento. Luego de 16 años, presenta aumento de volumen supraclavicular derecho de crecimiento rápido con TC cervical que muestra masa de 5 cm de aspecto lobulado, cuya punción aspirativa con aguja final se informa compatible con CPT, inmunohistoquímica positivo para TTF 1 y negativo para Tg, Sin embargo, Tg en washout sobre 500 ng/dL. Posteriormente, por abscedación de dicha masa cervical, se realiza resección quirúrgica, cuya pieza operatoria indica carcinoma anaplásico de tiroides con focos de papilar clásico infiltrativo con Ki67 (+) 80%. Se complementa con PET CT 18 FDG que demuestra adenopatías cervicales bilaterales, axilares derechas, mediastínica e hiliares bilaterales, así como retroperitoneales y mesentéricas, hipercaptantes, de aspecto secundario, del mismo modo un nódulo pulmonar izquierdo, hipermetabólico también de aspecto secundario y engrosamiento parietal circunferencial en colon ascendente, hipercaptante, de aspecto sospechoso. Finalmente, presenta obstrucción intestinal asociada a perforación del yeyuno, con resección del segmento afectado, cuya biopsia informa infiltración por carcinoma anaplásico de tiroides, falleciendo a las semanas de hospitalización, 9 meses de desde la detección de la lesión
Discusión: El carcinoma anaplásico de tiroides, representa el 1% de los cáncer de tiroides, caracterizado por histología indiferenciada, refractariedad a radioyodo, presencia de metástasis linfáticas y distantes, y mal pronóstico a corto plazo. Si bien pueden presentarse de novo, la TA de CPT (extremadamente infrecuente) está descrita, consecuente a la acumulación de mutaciones en el promotor TERT u oncogenes BRAF, RAS y especialmente la pérdida de la función de la proteína P53 (P53) que favorece la indiferenciación. De acuerdo a la información publicada disponible, la TA puede presentarse tempranamente o tardar hasta 36 años en manifestarse, sin poder distinguir inicialmente qué pacientes van a evolucionar con TA. Financiamiento: Sin financiamiento
USO DE TEMOZOLOMIDA EN UN MACROADENOMA HIPOFISARIO AGRESIVO. REPORTE DE UN CASO
Autor y Coautores: MARÍA SOLEDAD BÁEZ POBLETE1, MIGUEL ALFARO ALFARO2, JOCELYN CORTÉS RIVERA1-2 , MARCELA VIVIANA DÍAZ CANEPA1-2, DANIELA NAVARRETE MONTALVO1-2, DANIELA OLIVA INOSTROZA1-2
Lugar de Trabajo: 1 Hospital Dr. Gustavo Fricke Viña del Mar,2 Universidad de Valparaíso
Introducción: Los macroadenomas hipofisarios irresecables son un desafío significativo debido a su tamaño e invasión de estructuras cercanas, limitando las opciones quirúrgicas. En los tumores agresivos, la quimioterapia con temozolomida ha surgido como opción viable luego de la radioterapia. Este agente ha mostrado eficacia en el control del crecimiento de estos adenomas, especialmente si hay alto índice proliferativo. Estudios recientes indican que combinar radioterapia y temozolomida mejora la respuesta y supervivencia en los pacientes. Se tiene poca experiencia a nivel nacional sobre el uso en este diagnóstico. A continuación, se presentará un caso que utiliza esta combinación de terapia de forma exitosa. Caso clínico: Varón, a los 34 años presentó hemianopsia temporal derecha, TC de cerebro mostró tumor hipofisario de 38 mm con invasión de seno cavernoso, sifón carotídeo, compresión de quiasmo óptico y región hipotalámica. Se realizó cirugía transesfenoidal, confirmándose un macroprolactinoma, se inició tratamiento con agonistas dopaminérgicos. En seguimiento presentó crecimiento tumoral progresivo y aumento de prolactina hasta 170630 ng/ml, a pesar de dosis altas de cabergolina hasta 7 mg/semana, se realizó resección transcraneal en 3 oportunidades, luego de lo cual quedó un remanente tumoral de 55 x 70 mm. La biopsia mostró actividad proliferativa alta (Ki 67 de 7- 9%). Se decidió radioterapia concomitante con temozolomida seguida temozolomida de consolidación por 6 ciclos. Presentó con buena tolerancia al tratamiento con efectos secundarios leves, episodios convulsivos y anemia leve. Al finalizar el tratamiento se objetivó una reducción tumoral del 50% y de prolactina a 37499 ng/ml, decidiéndose seguimiento clínico.
Discusión: La temozolomida es un agente alquilante utilizado en tumores del sistema nervioso central, como glioblastomas y adenomas hipofisarios recidivantes. En Chile existe poca experiencia en el uso para estos últimos, pese a que la Sociedad Europea de Endocrinología la estableció como primera línea y terapia de rescate en 2018. Los metanálisis muestran una respuesta radiológica en 41% y bioquímica en hasta 53% de los casos. Este caso logró reducciones tanto en tamaño como producción hormonal con efectos adversos que no obligaron a la interrupción del tratamiento.
Conclusión: El manejo de este macroadenoma hipofisario irresecable requirió un enfoque multimodal debido a su tamaño, recidiva e invasividad. La combinación de radioterapia y temozolomida fue eficaz para controlar el crecimiento tumoral y respuesta bioquímica que no se logró con la terapia habitual. Consideramos importante dar a conocer estos resultados para incorporar este fármaco en el tratamiento de tumores hipofisarios agresivos.
Financiamiento: Sin financiamiento
RESÚMENES
RESÚMENES POSTERS POSTERS
ENFERMEDAD DE CUSHING METASTÁSICA: ADENOMA DE CROOKE, ESTUDIO DE UN CASO COMPLEJO
Autor y Coautores: MANUEL CALLEJÓN DURÁN1, CONSUELO OLAVE BELTRÁN2, ADELQUI SANHUEZA MARDONES3 , Paola Cárdenas Bahamonde1, MARCELA MUÑOZ URRUTIA1, DANISA IVANOVIC-ZUVIC SEEGER2, DAVID ROJAS ZALAZAR4, JESÚS VÉLIZ LÓPEZ2, NELSON WOHLLK GONZÁLEZ2
Lugar de Trabajo: 1Sección de Medicina Interna, Hospital del Salvador. (Santiago, Providencia), 2 Sección Endocrinología, Hospital Del Salvador (Santiago, Providencia), 3Hospital Dr. Hernán Henríquez Aravena (Temuco), 4Instituto de Neurocirugía Dr. Alfonso Asenjo. Santiago, Chile.
Introducción: Los adenomas hipofisarios representan al 25% de los tumores intracraneales, entre ellos el adenoma de células de Crooke (ACC) corresponde a un adenoma corticotropo infrecuente (<1%) que generalmente se presenta como un macroadenoma invasor que puede producir adrenocorticotropina (ACTH) o permanecer clínicamente no funcional y se define histológicamente por la presencia de >50% de células tumorales con cambios hialinos de Crooke. Caso Clínico: Mujer de 53 años con antecedentes de hipertensión arterial e hipotiroidismo primario, diagnosticada con síndrome de Cushing ACTH dependiente en contexto de hipokalemia severa e hirsutismo. En sus exámenes iniciales destaca hipercortisolismo ACTH dependiente, se complementa estudio con Resonancia magnética (RM) silla turca evidenciando Macroadenoma hipofisario con invasión a seno cavernoso izquierdo. Evaluación neuroftalmológica (NOF) normal.
Se realizó resección transesfenoidal. Cortisol 48 horas post operatorio 2,4 ug/dL. Biopsia: adenoma corticotropo densamente granular. Al alta con suplementación con hidrocortisona. Dado remanente en seno cavernoso izquierdo recibe radioterapia adyuvante.
A los 6 años post cirugía presenta aumento de tamaño del remanente por lo que se realiza radiocirugía. A los 6 meses post radiocirugía se pesquisa nistagmus central en NOF. La RM de cerebro y silla turca de control muestran lesiones nodulares hipercaptantes leptomeníngeas supra e infratentoriales múltiples, de ubicación frontal mesial izquierda, vermis superior y amígdala cerebelosa izquierda, la mayor de 8 mm, sugerentes de implantes secundarios. Se realiza RM de columna, se observa lesión nodular hipercaptante en saco tecal posterolateral entre T12-L1 de 3mm. Se realiza biopsia estereotáxica lesión paravermiana izquierda compatible con adenoma de Crooke.
Evaluada en conjunto con oncología, inicia tratamiento con temozolamida 280mg/d por 5 días, actualmente en 8 de 12 ciclos.
Durante el seguimiento, el control imagenológico ha mostrado una discreta disminución de tamaño del remanente seno cavernoso izquierdo, así como en las metástasis infra y supratentoriales. Sin embargo, sus exámenes de laboratorio evidencian hipercortisolismo activo. Se solicita además PET FDG, sin evidenciar enfermedad neoplásica extra-craneal.
Conclusión: La clínica más frecuente de los ACC es la enfermedad de Cushing 65% de los casos. Suelen presentar un comportamiento más agresivo que los adenomas, dado su tendencia a invadir estructuras y recurrir tras la cirugía/radioterapia hasta en 60%. Las metástasis, si bien son poco frecuentes, se describen en el canal espinal, así como de forma sistémica. El tratamiento de elección es la resección con o sin radioterapia adyuvante o temozolomida en caso de recurrencia.
Financiamiento: Sin financiamiento
HIPERCORTISOLISMO SUBCLÍNICO: NO SÓLO ORIGEN SUPRARRENAL. A PROPÓSITO DE UN CASO
Autor y Coautores: MARÍA CECILIA YUBINI LAGOS1, ALEJANDRO SAMUEL RODRÍGUEZ MANQUEO1, ESTEFANIA GUERRINI1, MARÍA CONSUELO GUZMÁN SARMIENTO1, FRANCISCO CORDERO ANFOSSI1
Lugar de Trabajo: 1 Hospital Clínico Universidad de Chile
Introducción: El hipercortisolismo subclínico (HCS), o secreción autónoma subclínica de cortisol, se define como un cuadro en que existe un test de supresión positivo con cortisol libre urinario (CLU) normal. Muchos de estos pacientes no presentan clínica de hipercortisolismo o van desarrollando o agravando algunas comorbilidades como HTA, DM2 y osteoporosis.
Está descrito principalmente en adenomas suprarrenales, motivo por el cual el test de Nugent es de elección en la evaluación funcional de incidentalomas a este nivel. Se sabe también que la secreción de los tumores hipofisarios (pitNET) es un espectro continuo entre los no secretores a clínicamente funcionantes. Presentamos el caso de un paciente con incidentaloma SR y HCS, pero de origen hipofisario secundario a un macro pitNET.
Caso: Hombre de 67 años, antecedentes de HTA y litiasis renal a repetición. Por estudio de nefrolitiasis se realiza TC que evidencia un adenoma suprarrenal derecho de 2,9 cm, clínicamente sin estigmas de hipercortisolismo. Se realiza estudio bioquímico destacando
Cortisol post 1mg dexametasona en 4,2 ug/dl (VN <1,8), CLU 101 ug (VN <110), cortisol urinario corregido por creatininuria 72 ug/gr (VN hasta 106), Cortisol salival nocturno 0,13 y 0,18 (VN<0,10), cortisol basal de 10,2 y 12,2 ug/dl en días distintos. Se solicita ACTH que resulta en 72 pg/ml evidenciando un HCS dependiente de ACTH. RM silla turca evidencia macroadenoma lateralizado a izquierda de 15mm. Respecto a estudio de urolitiasis recurrente, destaca hipercalcemia leve de 10,7 mg/dl, fósforo 2,3 mg/dl, PTH 156 pg/ml, por lo que se confirma adicionalmente un hiperparatiroidismo primario.
Se realiza resección transesfenoidal de PitNET, cuya biopsia confirmó un tumor corticotropo con patrón de células de Crooke, ki67 2-3%. Evolución favorable, con cortisol postoperatorio 2,1 ug/dl, ACTH 33 pg/ml y test de Nugent 0.5 ug/dL. Paratiroidectomía en extrasistema, biopsia compatible con hiperplasia paratiroidea. Normocalcemia en todos los controles posteriores. Estudio genético para NEM 1 negativo.
Discusión: Presentamos un caso de macro pitNEt corticotropo con secreción subclínica. Es importante tener en cuenta que los tumores de hipófisis pueden tener secreción subclínica ya que, en base a las recomendaciones actuales, el estudio de pacientes con macro pitNET incluye únicamente la medición de cortisol basal para descartar la insuficiencia suprarrenal, mas no la evaluación sistemática del eje completo. En este caso el HCS se detectó gracias al estudio funcional habitual del incidentaloma suprarrenal, siendo la ACTH sobre los rangos de normalidad la clave diagnóstica del origen central. En macro pitNET la ACTH podría ser de utilidad para evaluar a qué pacientes realizar un test de supresión cuando el cortisol basal está dentro de rangos normales.
Financiamiento: Sin financiamiento
CORTICOTROPINOMA: DE SILENTE A EVIDENTE, PRESENTACIÓN DE UN CASO
Autor y Coautores: ALEJANDRO SAMUEL RODRÍGUEZ MANQUEO2 , MARÍA CECILIA YUBINI LAGOS2, CONSUELO OLAVE BELTRÁN1, NELSON WOHLLK GONZÁLEZ1, ESTEFANIA GUERRINI2, ALEJANDRA LANAS MONTECINOS2, FRANCISCO
CORDERO ANFOSSI2
Lugar de Trabajo: 1 Hospital Del Salvador (Santiago, Providencia), 2 Hospital Clínico Universidad de Chile
Introducción: Los tumores neuroendocrinos pituitarios (PITNET), representan el 15% de las neoplasias del sistema nervioso central. Estos tumores pueden ser funcionantes o silentes. Los PITNET corticotropos silentes se caracterizan por ausencia de clínica y bioquímica de hipercortisolismo. La transformación de un tumor silente a uno funcionante es poco frecuente.
Caso Clínico: Mujer de 66 años, con antecedente de macroPITNET no funcionante de 26mm desde el año 2019. Clínicamente sin evidencias de hipercortisolismo, normotensa, euglicemica, ELP normales. El estudio funcional destaca Cortisol 7.5 ug/dL, ACTH 16 pg/ml, FSH 10 UI/L, T4 libre 0.59 ng/dL, IGF1 normal. Se inicia sustitución con levotiroxina e hidrocortisona. Se indica cirugía y se deriva a su prestador de salud para resolución quirúrgica, la cual no se realiza.
Consulta nuevamente en nuestro centro el 2024 por cuadro de 48 horas de evolución de diplopía y compromiso completo del tercer par craneal de ojo derecho, resonancia magnética de silla turca: macroPITNET de 22x32x30mm con características quísticas y hemorrágicas, compresión del quiasma óptico e invasión a seno cavernoso derecho. Al examen físico destaca obesidad centrípeta, plétora facial, tungo y atrofia muscular. Dentro del estudio Cortisol basal > 63 ug/dL, ACTH 386 pg/mL, CLU >381 ug/24 horas. Se interpreta como apoplejía hipofisaria, se realiza resección tumoral vía transesfenoidal. Biopsia muestra extensa necrosis y hemorragia sugerente de apoplejía hipofisaria con IHQ (+) para sinaptofisina. La paciente evoluciona favorablemente con evidencias de insuficiencia suprarrenal post quirúrgica.
Discusión: Las características clínicas y bioquímicas de los PITNET son un continuo entre silentes a funcionantes. Los tumores silentes representan aproximadamente el 40% de todos los PITNET y de estos un 15% son corticotropos. Existen casos descritos de transformación desde un PITNET corticotropo silente a uno funcionante, lo que va acompañado de características clínicas y en algunos casos crecimiento tumoral. En nuestro caso, la paciente presentó crecimiento tumoral con apoplejía y evidencia clínica de hipercortisolismo. Presentamos este caso porque es importante tener presente que en tumores no funcionantes se debe re-evaluar el estudio de funcionalidad periódicamente, sobre todo ante cambios en tamaño o comportamiento tumoral.
Financiamiento: Sin financiamiento
SÍNDROME DE CUSHING CATASTRÓFICO. REPORTE DE UN CASO.
Autor y Coautores: MARITZA ATKINSON ALTAMIRANO1,2, ANDRES ROMERO SUAZO1,2, ALBERTH BURNIER CÁCERES 1-2
Lugar de Trabajo: 1Servicio Medicina Interna. Sección Endocrinología. Hospital Las Higueras (Talcahuano), 2Departamento Medicina Interna Universidad de Concepción
Introducción: El Síndrome de Cushing catastrófico (SCC) es una evolución poco frecuente del SC. Requiere diagnóstico precoz y tratamiento oportuno ya que sus complicaciones cardiovasculares, musculoesqueléticas, infecciosas, metabólicas y psiquiátricas contribuyen a su alta morbimortalidad. El manejo agudo con etomidato permitiría un rápido control del hipercortisolismo. Se presenta caso que luego del manejo médico y sin etiología clara evoluciona con remisión.
Caso clínico: Hombre 58 años. IAM 2019. DM tipo 2 e HTA desde hace 1 año. Último año baja de peso, debilidad muscular, dolor lumbar persistente y diarrea. Al ingreso: Peso: 57 kg, PA:136/96mmHg. Candidiasis oral, hiperpigmentación de piel, atrofia muscular. K: 2.4meq/L, T4L 0.66ng/dl, TSH <0.01 uUI/ml, LH 0.6mUI/ml, cortisol AM 53ug/d, testosterona 0.79ng/ml, CLU 5142 ug/24hrs (VN :4,3-176), ACTH 45,9 pg/ml (VN:9-65), glicemia 443mg/dl, Hba1c 11,8%. RM silla turca sin lesiones. TAC abdomen y pelvis: Hiperplasia suprarrenal difusa bilateral. RM columna: fracturas vertebrales de T4-T6 y T11-L1. Se sospecha SCC dependiente de ACTH. Inicia etomidato EV en espera de suprarenelectomia bilateral más espironolactona y rivaroxabán profiláctico. Normaliza cortisolemias a las 72 hrs. Se posterga cirugía, se mantiene etomidato 6 días. Día de cirugía presenta insuficiencia respiratoria y se constata neumonía. Se suspende cirugía. Inicia antibióticos. Evolución favorable. Mantiene glicemia, cortisolemias y kalemia normales. Recibe ácido zoledrónico EV. Inicia rehabilitación kinésica. Alta a los dos meses con espironolactona 25mg, amlodipino 5mg, rivaroxabán 15mg, atorvastatina 40 mg y calcio/vitamina D. Sin fármacos hipoglicemiantes. Cortisol AM 8,1ug/dl, CLU: 17,8ug/24hrs. Control al mes del alta: asintomático. Cortisol am 5,3 ug/dl, K 4,2 meq/L, glicemia 103mg/dl, Hba1c 6,4%. Ga68 PET/CT: Sin neoplasia y objetiva TEP subsegmentario. Se ajusta rivaroxabán. Retoma controles a los 6 meses, impresiona sin Cushing activo. Sin exámenes. Vuelve retomar controles luego de 2 años. Asintomático, buen aspecto general, sin clínica de Cushing. Mantiene medicamentos previos. Peso 67 kg, PA: 130/70 mmHg. Cortisol AM 10.5 mg/dl, CLU/24 hrs 49.9 ug/24hrs, TSH 1,9 uUI/ml, T4L 0.85ng/dl, LH 1,8 mUI/ml, testosterona total 2,83 ng/ml, TTGO: 112-149 mg/dl, Hba1c 6,4%, K 4,5meq/L. RM silla turca: sin lesiones. TAC de abdomen: sin alteraciones. Se inicia metformina, resto sin cambios. Se cita a control en 6 meses frente a probabilidad de estar frente a un SC cíclico.
Conclusiones: El SCC es una condición de alta letalidad. El manejo agudo y precoz con etomidato favorece un control rápido del hipercortisolismo. Lo anterior permite la preparación del paciente para un tratamiento definitivo. En este caso, frente a una remisión, sin una causa etiológica definitiva es necesario estar atentos a un posible SC cíclico.
Financiamiento: Sin financiamiento
DIFICULTADES DIAGNÓSTICAS Y TERAPÉUTICAS EN SINDROME DE CUSHING ECTÓPICO: ANÁLISIS EN BASE A 5 CASOS CLÍNICOS
Autor y Coautores: CONSUELO OLAVE BELTRÁN1, PAOLA CÁRDENAS BAHAMONDE1, DANISA IVANOVIC-ZUVIC
SEEGER1, MARCELA MUÑOZ URRUTIA1, MANUEL CALLEJÓN DURÁN1, NELSON WOHLLK GONZÁLEZ1, JESÚS VÉLIZ
LÓPEZ1, DAVID ROJAS ZALAZAR2
Lugar de Trabajo: 1 Hospital Del Salvador (Santiago, Providencia), 2 Instituto de Neurocirugía Dr. Alfonso Asenjo
Introducción: El síndrome de Cushing ectópico (ECS) es una causa infrecuente de hipercortisolismo. Es causado en un 50-80% por tumores neuroendocrinos (NET) intratorácicos, sin embargo, en un 8- 19% no se detecta el tumor. Se presenta frecuentemente en adultos > 50 años, sin diferencias por sexo. Se caracteriza por hipercortisolismo grave asociado a complicaciones tales como hipokalemia, infecciones oportunistas, síndrome metabólico, osteoporosis, enfermedades cardiovasculares y tromboembolismo. Una vez descartado el origen hipofisario de secreción de ACTH se busca el tumor productor a nivel intratorácico y sistémico. La tomografía computarizada e imágenes funcionales como PET 68Ga SSTR identifican el 64-100% de las veces el tumor, sin embargo, no siempre se logra identificar, siendo catalogado como ECS con tumor oculto. El tratamiento busca controlar rápidamente el hipercortisolismo para disminuir morbi- mortalidad, con terapia médica o quirúrgica.
Objetivos: Caracterizar la presentación clínica de pacientes con ECS. Diseño experimental: Estudio retrospectivo, descriptivo.
Sujetos y método: Se analizará los registros clínicos de 5 pacientes con ECS, diagnosticados entre 2006- 2024. Se considerarán características clínicas, bioquímicas, localización tumoral y complicaciones del hipercortisolismo. Resultados: Tres de cinco (60%) pacientes fueron mujeres, edad promedio 47 años (rango: 34–65). La media de tiempo entre síntomas de hipercortisolismo y diagnóstico fue de 10.2 meses (rango: 1-36). La comorbilidad más frecuente fue hipertensión (60%, n=3). Un 60% (n=3) presentó debilidad muscular, equimosis espontáneas y aumento de peso. Otras manifestaciones como hiperpigmentación, hirsutismo y baja de peso fueron menos frecuentes. En el análisis bioquímico destaca hipokalemia (60%, n=0), cortisol post 1 mg dexamentasona promedio de 40.7 ug/dL (rango 11.8 – 65) y la ACTH varió entre 64 – 119 pg/mL, con un promedio de 109 pg/mL, siendo el valor más bajo en el tumor oculto. La localización tumoral más frecuente fue pulmonar en un 60% (n=3). Un 40% (n=2) de los pacientes requirieron adrenalectomía bilateral como terapia definitiva.
Conclusiones: La presentación clínica del ECS en esta serie de casos es similar a lo reportado en la literatura internacional, incluido la ubicación tumoral intratorácica, con una distribución etaria mas joven que lo habitual. La presencia de hipercortisolismo severo y de rápida aparición asociado a hipokalemia deben hacer sospechar esta entidad.
Financiamiento: Sin financiamiento
CUSHING SUPRARRENAL DOS CASOS CLÍNICOS DE PRESENTACIÓN SUI GÉNERIS.
Autor y Coautores: MARCOS ENRÍQUEZ GESTEIRA1, ANABEL BATE FLIEGEL2, IRINA MARTÍNEZ GALÁN3, VICTORIA NOVIK ASSAEL4
Lugar de Trabajo: 1Interno Universidad Andres Bello Viña del Mar, 2Unidad de Endocrinología Servicio de Medicina Hospital Biprovincial Quillota Petorca, 3Servicio de Medicina Hospital Biprovincial Quillota Petorca, 4Universidad Valparaíso
Introducción: El síndrome de Cushing es un conjunto de síntomas y signos clínicos secundarios al exceso de glucocorticoides, puede ser exógeno, por un uso prolongado de glucocorticoides, que es la causa más común; o por producción endógena anómala. La causa endógena es poco frecuente, su incidencia es de 2 a 4 casos por millón de habitantes/año; siendo la enfermedad de Cushing ( de origen hipofisario) predominante 5 a 6 veces más frecuente que el origen suprarrenal. Considerando la población asignada al hospital biprovincial Quillota-Petorca se esperaría un caso cada 5 a 6 años por lo que llama la atención los 2 casos diagnosticados la misma semana con una presentación singular Caso 1: Paciente femenina de 23 años con antecedentes de obesidad, HTA e hipercolesterolemia, consulta por un cuadro de dolor costal izquierdo por lo que se realiza TAC tórax que mostró adenoma suprarrenal izquierdo de 31*29*24 mm.
Derivada a endocrinología para estudio de funcionalidad destacando al examen físico signos de cara de luna y cuello de búfalo además de estrías violáceas abdominales y mamarias. Los exámenes mostraron Test de supresión con Dexametasona además de Cortisol libre urinario compatible con Síndrome de Cushing con ACTH frenada, resto de funcionalidad suprarrenal negativa. En espera de cirugía consulta por dolor torácico izquierdo con sospecha de tromboembolismo pulmonar el que se descarta con TAC, el que a su vez detecta múltiples fracturas costales izquierdas agudas y subagudas que explican el motivo de consulta inicial de la paciente. Se realiza suprarrenalectomía izquierda laparoscópica con biopsia que indica: adenoma cortical suprarrenal.
Caso 2: Paciente masculino de 32 años con antecedentes de obesidad en chequeo general se detecta hipotiroidismo central por lo que es derivado a endocrinología.
Se obtiene historia adicional de hipogonadismo clínico y aumento de peso progresivo los últimos meses.
Al examen físico destaca cara de luna y estrías violáceas abdominales de más de 2cm.
Los exámenes que mostraron Test de supresión con Dexametasona además de Cortisol libre urinario compatible con Síndrome de Cushing con ACTH frenada con hipotiroidismo e hipogonadismo central. TAC de abdomen que mostró nódulo suprarrenal derecho de 29 mm con características indeterminadas.
Se complementa estudio de funcionalidad suprarrenal que fue negativa y se somete a suprarrenalectomía derecha sin complicaciones. Biopsia pendiente.
Discusión: El síndrome de Cushing endógeno es una patología muy poco frecuente en especial si su etiología es suprarrenal.
Se presentan estos 2 casos clínicos diagnosticados la misma semana, ambos por complicaciones descritas pero inhabituales como presentación única.
El primer caso por dolor torácico asociado a fracturas espontáneas costales secundaria a osteoporosis y el segundo caso por hipotiroidismo central ambos secundarios a Síndrome de Cushing.
Financiamiento: Sin financiamiento
HIPERPROLACTINEMIA Y MARCADORES ÓSEOS. PRIMER CASO DE UN ESTUDIO PILOTO
Autor y Coautores: ALEXANDRA FISCHMAN HAN1, ALEJANDRO SAMUEL RODRÍGUEZ MANQUEO1, MARÍA CECILIA
YUBINI LAGOS1 , ALEJANDRA LANAS MONTECINOS1, FRANCISCO CORDERO ANFOSSI1
Lugar de Trabajo: 1Hospital Clínico Universidad de Chile
Introducción: La prolactina (PRL) tiene un rol regulador en el recambio óseo. La hiperprolactinemia genera un descenso en la densidad mineral ósea (DMO) a consecuencia del hipogonadismo hipogonadotropo. Además, existe evidencia que sugiere que la hiperprolactinemia podría modificar el recambio óseo directamente, estimulando la resorción ósea e inhibiendo la formación ósea.
Método: Se realiza un estudio piloto en pacientes con prolactinoma con el objetivo de evaluar el efecto de la PRL sobre los marcadores óseos, con la medición de éstos de manera basal y luego de la normalización de la PRL, previo a la recuperación del eje gonadal. Presentamos los resultados del primer participante del estudio.
Caso Clínico: Paciente de sexo masculino de 20 años, con diagnóstico reciente de macroprolactinoma. En estudio basal destaca prolactina 18450ng/ml, FSH 0.3UI/L, LH 0.3UI/L, testosterona 43 ng/dl. TSH, T4L, IGF-1, cortisol y natremia normales. RNM selar informa pitNET invasor de 5.6cm. Densitometria ósea: Z score L1-L4: -2.6. Se inicia tratamiento con cabergolina en dosis crecientes. Los resultados del laboratorio basal y en el tiempo se detallan en la tabla 1. Tabla 1. Prolactina y marcadores óseos en el tiempo 10/2023 11/2023 03/2024 06/2024
Discusión: Se observa que a medida que disminuyen los niveles de PRL en respuesta a cabergolina, los marcadores de formación ósea (P1NP y osteocalcina) incrementan progresivamente, mientras que el marcador de resorción ósea (CTX) aumenta inicialmente hasta alcanzar un plateau. Todo esto sucede con niveles de testosterona bajo el rango normal, lo que sugiere que la variación de los marcadores óseos ocurre en respuesta al descenso de PRL. Estudios en modelos animales han demostrado un efecto inhibitorio directo de la hiperprolactinemia sobre la función osteoblástica, y que la PRL disminuiría la expresión de osteoprotegerina en los osteoblastos, mientras que aumentaría los niveles de RANKL y de moduladores de la osteoclastogénesis. Todo esto llevaría a una mayor tasa de recambio óseo.
Se requiere mayor estudio para comprender en mayor profundidad el efecto directo de la PRL sobre el recambio óseo y su repercusión clínica, especialmente en estados patológicos de hiperprolactinemia. Financiamiento: Sin financiamiento
MASTOCITOSIS SISTÉMICA,
A TENER EN CUENTA EN ESTUDIO DE OSTEOPOROSIS SECUNDARIA. CASO CLÍNICO
Autor y Coautores: PATRICIO SALMAN MARDONES1, SILVANA VÁSQUEZ PARRA2
Lugar de Trabajo: 1 Universidad de Concepción, 2 Servicio Hematología Hospital Regional de Concepción
Introducción: La Osteoporosis (OP) en el varón tiene en un 50% aprox. una causa secundaria. Una de ellas es la Mastocitosis Sistémica (MS), enfermedad infrecuente, pero que entre un 18-31% tendrá OP con una prevalencia de fracturas vertebrales radiológicas en un 20% en hombres y 14% en mujeres. Presentamos el caso de un varón que se pesquisa OP severa y MS a raíz de múltiples fracturas vertebrales osteoporóticas.
Caso Clínico: Paciente varón 51 años, antecedentes de 2 valvuloplastías cardiacas, fractura tibia-peroné y lumbar L2 traumáticas antiguas (caída moto) con vertebroplastía de L2, manga gástrica reoperada a bypass gástrico (por úlcera) e infarto mesentérico embólico con resección intestinal. Sin antecedentes familiares parentales de fracturas. Fumador activo, no consumidor de alcohol, sin uso de medicamentos crónicos. Consulta en servicio de urgencia por cuadro de dolor agudo dorsal después de una estornudo. TAC columna evidencia "fracturas por aplastamiento cuerpos vertebrales de T10 a L2, más acentuada en T12 y cambios post vertebroplastía L2 antigua" (foto 1). Evaluación por traumatólogo se inicia uso corset, kinesiterapia, terapia dolor y derivación a endocrinología para estudio. Al examen físico sin hallazgos relevantes, ni lesiones en piel. Exámenes solicitados revelan DMO en columna lumbar 0,796 g/cm2 T score -3,5; cuello femoral derecho 0,839 g/cm2 T -1,8 y cuello femoral izquierdo 0,811 g/cm2 T - 2,0; hemograma y VHS normales, glicemia normal, calcemia 8,9 mg/dL (VN 8,5-10,5), albúmina 4,4 gr/dL, fosfemia 2,9 mg/dL (VN 2,54,5), testosterona total 500,1 ng/dL, LH 3,59, TSH 1,0 mUI/mL (VN 0,4-4,2), T4 total 9,7 (VN 4-12), creatinina y función hepáticas normales, PTH 57,8 pg/mL (VN 15-65), 25OH vitD 26,5 ng/mL, anticuerpo antitransglutaminasa IgA 1,62 U/mL (VN <12), electroforesis proteínas plasma normal, CTx sérico 0,105 ng/mL (0,016-0,584) y Triptasa sérica 53,2 ug/L (VN < 11). Con este último resultado se deriva a hematología para confirmación de sospecha de MS, paralelamente inicia aporte calcio oral, vitamina D, Denosumab subcutáneo y polivitamínico + vit B12 por antecedente de cirugía digestiva. En hematología se realiza Biopsia Médula Ósea concluyendo "Médula ósea hematopoyética infiltrada por mastocitos de fenotipo patológico compatible con Mastocitosis Sistémica", se realiza además estudio genético de la mutación D816 del gen C-kit con resultado positivo para la mutación. Estudio imagenológico no evidencia otros órganos comprometidos por MS. Se discute en comité hemato-oncológico y se plantea uso de Midostaurina dado que a pesar de llevar 3 dosis de Denosumab y uso de calcio y vit D el paciente presentó nueva fractura por aplastamiento de T7.
Conclusión: La MS debe de considerarse en todo estudio de OP secundaria antes de catalogarla de idiopática. La Triptasa sérica es test screening de elección en MS y los antiresortivos los fármacos de elección en OP por esta causa. Financiamiento: Sin financiamiento
OSTEOMALACIA TUMORAL DE LARGA EVOLUCIÓN EN UNA PACIENTE CON UN TUMOR ESCAPULAR.
Autor y Coautores: FRANCISCO GUTIÉRREZ REYES1, FRANCO VICTORIANO POO1, DANIELA EUGENIN CASTILLO1 , LUIS TORO CABRERA2, CLAUDIA MORALES HUBER3, PATRICIO GONZÁLEZ ESPINOZA4, BENJAMÍN FERNÁNDEZ
MARAMBIO5, MARIANA MARQUÉS HENRIQUEZ6
Lugar de Trabajo: 1Sección de Endocrinología, Departamento de Medicina, Hospital Clínico Universidad de Chile, 2Sección de Nefrología, Departamento de Medicina, Hospital Clínico Universidad de Chile, 3Servicio de Anatomía Patológica, Hospital Clínico Universidad de Chile, 4 Servicio de Medicina Nuclear, Hospital Clínico Universidad de Chile, 5Servicio de Cirugía, Hospital Clínico Universidad de Chile, 6Servicio de Radiología, Hospital Clínico Universidad de Chile
Introducción: La osteomalacia tumoral (TIO) es un síndrome paraneoplásico raro, caracterizado por hipofosfatemia, niveles bajos de 1,25-dihidroxivitamina D y aumento de factor de crecimiento fibroblástico 23 (FGF-23). Los síntomas y signos de la enfermedad son inespecíficos, lo que dificulta el diagnóstico.
Caso Clínico: Mujer de 62 años con antecedente de osteoporosis en tratamiento con denosumab. Refería dolores óseos de diez años de evolución y múltiples fracturas. Ingresó al hospital tras caer de su silla de ruedas. La tomografía (TC) mostró fracturas vertebrales en atlas, en láminas de C5 y C6, y fractura no reciente en cuello humeral izquierdo. Además, mostró fracturas ya presentes en estudios previos en apófisis transversas de múltiples vertebras dorsales, cuerpos vertebrales de D6 a D9, ambas escápulas y en múltiples costillas, algunas con signos de refractura. Se hospitalizó para estudio y tratamiento.
A su ingreso destacaba calcemia 7.1 mg/dl, fósforo 1.1 mg/dl, fosfatasas alcalinas (FAL) 267 U/l, 25-hidroxivitamina D (25-OH-VD) 15 ng/ml, PTH 157 pg/ml y creatinina 0.62 mg/dl. Se recuperó estudio de metabolismo fosfocálcico realizado dos años antes: calcemia 9.4 mg/dl, fósforo 1.3 mg/dl, PTH 98.5 pg/ml, 25-OH-VD 36.2 ng/ml; densitometría ósea (DXA) con T-score -3.4 en L3-L4 y -4.5 en ambas caderas totales. Se aportó calcio y fósforo intravenosos y carga oral de vitamina D. La orina de 24 horas mostró hipocalciuria y una reabsorción tubular de fosfato de 77.7%.
Ante la sospecha de TIO se inició calcitriol y sales de fosfato. Se obtuvo FGF-23 60 pg/ml (valor normal <30). El PETCT con 18F-AlF-NOTA-Octreotide (FAN) indentificó un tumor sólido-quístico profundo al músculo infraespinoso derecho, con sobreexpresión de receptores de somatostatina (fig. 1). La biopsia excisional fue compatible con un tumor mesenquimático fosfatúrico. Tras la cirugía, la paciente evolucionó con disminución significativa de los dolores óseos, recuperación progresiva de la bipedestación y normalización de fosfatemia y calcemia (tabla 1). Discusión: Se presenta el caso de una paciente con TIO, en el que el PET-CT FAN permitió la identificación de un tumor fosfatúrico escapular, ubicación relativamente inhabitual. El tratamiento definitivo es la resección quirúrgica del tumor. Además de la normalización de la calcemia y fosfatemia, documentamos un alza significativa de los marcadores de remodelado óseo, que atribuimos en parte a la remisión de la enfermedad.
Tabla 1. Parámetros bioquímicos antes y después de la resección tumoral.
Parámetro Preoperatorio 1 mes postop. 2 meses postop. 4 meses postop.
24 h (mg)
-
-
24 h (mg) 1040 - 360 -
Financiamiento: Sin financiamiento
TRATAMIENTO QUIRÚRGICO DE LA OSTEOMALACIA INDUCIDA POR TUMOR: REPORTE DE CASOS
Autor y Coautores: MARÍA TRINIDAD GONZÁLEZ DE MIGUEL1 , RODOLFO ARJONA FERNÁNDEZ2, LUIS EMILIO MOYA CADIZ3, MATÍAS GÓMEZ GALARCE4, INGRID PLASS DEL CORRAL5, ARTURO MADRID MOYANO5, PAMELA TREJO PARAM6
Lugar de Trabajo: 1Residente de Cirugía General, U. del Desarrollo Santiago, 2Docente Morfología Facultad de Medicina, U. del Desarrollo Santiago, 3Servicio de Traumatología, Clínica Alemana de Santiago, 4Servicio de Otorrinolaringología, Clínica Alemana de Santiago, 5Servicio de Cirugía de Cabeza y Cuello, Clínica Alemana de Santiago, U del Desarrollo, 6Servicio de Endocrinología, Clínica Alemana de Santiago
Introducción: La osteomalacia inducida por tumor (OIT) es un síndrome metabólico paraneoplásico infrecuente que presenta tumores mesenquimáticos que producen factor de crecimiento de fibroblastos-23 (FGF-23). Esto provoca hipofosfatemia y disminución de la activación renal de vitamina D, llevando a una alteración de la mineralización ósea, y provocando dolor óseo, debilidad y fracturas.
Objetivo: Presentar una serie de pacientes diagnosticados y tratados por una OIT.
Materiales y métodos: Se presentan tres casos clínicos de pacientes OIT, detallando sus métodos diagnósticos, manejo quirúrgico, respuesta a tratamiento y seguimiento.
Resultados: Pacientes de 48, 57 y 68 años, en que se pesquisa una osteomalacia severa secundaria a hipofosfatemia de origen tumoral. En todos los casos se sospecha la OIT según su clínica y exámenes de laboratorio, y se realiza una confirmación imagenológica con PET-CT DOTATE. En dos de los casos se trata de tumores en localización subcutánea (muslo y brazo), y se logra una resección quirúrgica completa del tumor, lo cual resulta en una remisión total de la enfermedad. El caso restante, se trata de un tumor en senos paranasales, logrando sólo su resección parcial, dado su compromiso intracraneal, obteniendo una respuesta clínica y bioquímica pobre. Todos los casos se mantienen en seguimiento hasta la fecha.
Discusión: La OIT es una entidad poco frecuente, pero con importante sintomatología para quienes lo padecen, presentando múltiples fracturas y dolor, cómo en los casos presentados. Para su diagnóstico oportuno, es fundamental mantener una alta sospecha clínica y buscar una hipofosfatemia con elevación de fosfatasa alcalina (FA), FGF23 elevado y reabsorción tubular de fosfato disminuida. La confirmación diagnóstica se logra mediante un PET-CT DOTATATE. Su único tratamiento curativo es quirúrgico, con resección tumoral completa, lo cual se logró en dos de los tres pacientes presentados. El seguimiento se aconseja, con imágenes y laboratorio, aunque las recurrencias son poco frecuentes.
Conclusión: La OIT tiene una gran repercusión en la calidad de vida de los pacientes, por lo que es de vital importancia su diagnóstico precoz y tratamiento oportuno, dado que una resección tumoral completa logrará la remisión total de la enfermedad y su sintomatología.
Financiamiento: Sin financiamiento
OSTEOGÉNESIS IMPERFECTA Y FRACTURAS DURANTE LACTANCIA: ¿UNA COMPLICACIÓN
PREVENIBLE?
Autor y Coautores: BENJAMÍN
SANFUENTES DIEZ1, GILBERTO GONZÁLEZ VICENTE
1-2
Lugar de Trabajo: 1Departamento de Endocrinología, Escuela de Medicina, Pontificia Universidad Católica de Chile, 2Centro Traslacional de Endocrinología UC, Escuela de Medicina, Pontificia Universidad Católica de Chile.
Introducción: La osteogénesis imperfecta (OI) es grupo feno y genotípicamente heterogéneo de displasias óseas hereditarias con alto riesgo de fracturas. Su prevalencia estimada es de 2 a 4 cada 100.000 personas, sin datos reportados a nivel local. Por otro lado, las fracturas de fragilidad en el periodo periparto tienen una incidencia estimada de 0,4 cada 100.000 embarazos, lo que correspondería en Chile a 0,7 casos anuales. Comunicamos el caso de una paciente con OI que presentó fracturas vertebrales asociadas a lactancia, complicación muy poco frecuente que, sin embargo, es potencialmente prevenible en estos pacientes.
Caso clínico: Mujer de 36 años, OI tipo I diagnosticada a los 12 años por historia de 17 fracturas de huesos largos y confirmación genética a los 34 años: mutación patogénica autosómica dominante tipo missense en COL1A2 (c.569G>A(pGly190Glu)). Padre con OI confirmada genéticamente y hermana con cuadro fenotípico similar, sin diagnóstico genético. Recibió alendronato oral 70 mg semanales entre los 23 y 25 años. Última densitometría ósea (DXA), 7 años previo a consulta con densidad mineral ósea (DMO) disminuida en columna (Z -2,3) y normal en caderas. Consulta en el 5° mes post primer parto (hija clínicamente sana) manteniendo lactancia exclusiva y recibiendo suplemento de Ca/Vitamina D3 500 mg/800 UI dos veces por día, refiriendo diagnóstico de fracturas vertebrales múltiples un mes antes posterior a ejercicios con pesos de hasta 40 Kg. RM de columna demostró fracturas por aplastamiento vertebral de T1 y T5 a T7. Se completa estudio con nueva DXA que informa DMO baja en columna (Z2,9) y normal en caderas (Z -1,6, bilateral), con descenso de 16% y 11%, respectivamente, comparada con última DXA. Al discutir opciones terapéuticas con la paciente, considerando fracturas recientes y pérdida de DMO en DXA, se indicó destete progresivo hasta suspensión.
Discusión: Pese a que se ha catalogado a la OI como una patología fundamentalmente pediátrica, la esperanza de vida promedio en pacientes con OI es sólo 7 años menor a la población general, y avances en su estudio genético han facilitado el diagnóstico de OI en pacientes adultos con fenotipos leves, por lo que no es infrecuente encontrar complicaciones de OI en esta etapa. Este caso ilustra una de las potenciales complicaciones, enfatizando la importancia de la transición y mantención de cuidados en la adultez. En este contexto, el estudio más extenso y reciente de fracturas durante el periodo periparto en pacientes con OI (N = 50, Koumakis, et al., 2022) concluye que el principal factor de riesgo prevenible para fracturas en el postparto es la lactancia, por lo que prescindir de ella podría disminuir el riesgo de esta complicación. Financiamiento: Sin financiamiento
DEFICIT DE ADH ADIPSICO POR INFARTO HIPOTALÁMICO
Autor y Coautores: ALEXANDRA FISCHMAN HAN1, MARÍA CECILIA YUBINI LAGOS1, ALEJANDRO SAMUEL RODRÍGUEZ MANQUEO1, ALEJANDRA LANAS MONTECINOS2, FRANCISCO CORDERO ANFOSSI1
Lugar de Trabajo: 1Hospital Clínico de la Universidad de Chile
Introducción: El déficit de ADH (DADH) puede ser causado por diversos trastornos que afectan alguno de los sitios implicados en su síntesis y secreción: los osmoreceptores hipotalámicos, núcleos supraóptico o paraventricular, o la neurohipófisis. Clínicamente suele manifestarse con poliuria y polidipsia, sin embargo, en caso de lesión hipotalámica la polidpsia no se observa.
Se presenta un caso clínico previa obtención del consentimiento informado del paciente.
Caso Clínico: Paciente masculino de 30 años, sin antecedentes conocidos, consulta por cuadro de 5 días de cefalea ictal de intensidad 10/10 EVA asociado a náuseas y vómitos. Se realiza estudio destacando angiografía cerebral compatible con hemorragia subaracnoidea (HSA) Fisher I aneurismática de la arteria comunicante anterior, no susceptible a embolización. Se realiza cirugía de clipaje, presentando ruptura de aneurisma intraoperatorio, que se repara. En el postoperatorio evoluciona con poliuria e hipernatremia progresivas hasta 155 mEq/L, sin embargo, sin polidipsia. Se diagnostica diabetes insípida y se inicia manejo con desmopresina e hidratación. En TC de cerebro de control postquirúrgico se informan infartos subagudos consolidados en la rodilla del cuerpo calloso, cabeza núcleo caudado y en el lóbulo frontal derecho. Ante evolución favorable, se indica alta hospitalaria con plan de mantener tratamiento con desmopresina. En ambulatorio se realiza laboratorio de control destacando: Na 161 mEq/L, cortisol 12.9 ug/dL, IGF-1 289 ng/mL, TSH 4.2 mIU/L, testosterona 308 ng/dL, PRL 8 ng/ml. Paciente persiste adípsico. Se ajusta desmopresina y se realiza educación con respecto a manejo de reposición de agua. En siguiente control logra normalización de natremia.
Discusión: Se ilustra un caso de DADH adípsico de etiología vascular. En este caso, el DADH adípsico fue secundaria a la ruptura de la arteria comunicante anterior y su clipaje. Esto ha sido reportado anteriormente, aunque es una complicación infrecuente. Se debe a la falta de irrigación al órgano vascular de la lámina terminal del hipotálamo (OVLT), llevando al infarto de los osmorreceptores, que son los mismos que se encargan de enviar señales a los núcleos supraóptico y paraventricular para la liberación de ADH en respuesta a hiperosmolaridad.
Estos casos pueden representar un desafío diagnóstico y terapéutico al no presentarse con la polidipsia característica, lo que hace a los pacientes más vulnerables a presentar grandes fluctuaciones en la natremia. Financiamiento: Sin financiamiento
MASTITIS GRANULOMATOSA EN PACIENTES CON PROLACTINOMA
Autor y Coautores: MARÍA CECILIA YUBINI LAGOS1, ALEJANDRO SAMUEL RODRÍGUEZ MANQUEO1, ESTEFANIA GUERRINI1, CARLA BASTÍAS OÑATE1, ALEJANDRA LANAS MONTECINOS1, FRANCISCO CORDERO ANFOSSI1
Lugar de Trabajo: 1 Hospital Clínico Universidad de Chile
Introducción: La mastitis granulomatosa (MG) es un cuadro inflamatorio crónico idiopático de la mama, que cursa con episodios supurativos similares a una mastitis bacteriana y lesiones fibrosas o nodulares que en algunos casos hacen sospechar malignidad. Sin embargo, se trata de una enfermedad benigna que responde a inmunosupresores. Se ha descrito su asociación a hiperprolactinemia, presentándose con mayor frecuencia en situaciones donde la prolactina se encuentra elevada como lo son: embarazo/lactancia, uso de neurolépticos y prolactinomas.
Caso 1: Mujer con microprolactinoma desde los 27 años, recibió cabergolina (CAB) inicialmente y luego pierde controles. A los 31 años presentó mastitis derecha que se trató inicialmente con antibióticos y cirugía (por sospecha inicial de absceso mamario); posterior al diagnóstico histológico confirma MG y recibe corticoides con buena respuesta. A los 34 años de edad, presenta segundo episodio de mastalgia, con un foco ecográfico de mastitis de 4 cm en mama izquierda, cuyo estudio histológico informa MG. Destaca en su historia una adherencia intermitente a la CAB, sin lograr normalización de los niveles de prolactina. Recibe tratamiento inmunosupresor con corticoides y azatioprina, con lo que logra remisión de la MG.
Caso 2: Mujer con diagnóstico de macroprolactinoma a los 32 años en contexto de amenorrea, tomando CAB 0.5 mg/semana, luego pierde controles. A los 35 años derivada por múltiples episodios de MG en tratamiento con prednisona y metotrexato, con prolactina 3477 ng/ml, sin alteración de otros ejes y RM con macroadenoma hipofisario de 2.2 cm, sin compromiso neuro-oftalmológico. Se aumenta dosis de CAB progresivamente hasta 1.5 mg/semana, que luego de 4 años se suspende por embarazo, ya con remisión tumoral y aracnoidocele selar en RM.
Caso 3: Mujer de 36 años con historia de 3 años de amenorrea y MG bilateral recidivante confirmada con ecografía y biopsia. Estudio bioquímico demuestra prolactina 103 ng/ml con función tiroidea normal y sin compromiso de otros ejes. RM selar evidencia adenoma de 5mm. Recupera ciclo menstrual y normaliza PRL en los primeros 2 meses de CBG 1 mg/semana. No ha tenido nueva recurrencia de MG.
Discusión: el receptor de PRL se expresa en diversas células y tejidos del sistema inmune, estimulando la respuesta inmune a distintos niveles. Se ha reportado que la hiperprolactinemia se ha asociado a la aparición de mesenquimopatías y otras enfermedades autoinmunes. En este contexto, la hiperprolactinemia por adenomas pituitarios se ha reportado en pacientes con MG, así como también se ha asociado a un peor pronóstico o mayor riesgo de recurrencia de la misma. Los casos expuestos son representativos: múltiples episodios, incluso en ambas mamas, aspecto pseudotumoral en que se requieren altas dosis de corticoides y un segundo inmunosupresor para lograr la remisión.
Financiamiento: Sin financiamiento
ASPERGILOMA DE SENO ESFENOIDAL, MIMETIZANDO ADENOMA HIPOFISIARIO
Autor y Coautores: MARTIN ANDRES DIAZ GUZMAN1, JUAN DAVID MEJIA ESPINOSA1, NEVENKA VUCETICH BRAGA1 , MARÍA JAVIERA PÉREZ ETCHEBERRY1, ROBERTO OLMOS BORZONE1, JOSÉ DELGADO GARCÍA1
Lugar de Trabajo: 1Hospital Dipreca Teniente
Hernán Merino
Introducción: El aspergiloma de los senos esfenoidales es una rara presentación de lesión selar. Presentamos un caso de tumor del área selar, con sospecha inicial de adenoma hipofisiario, sometido a resección trans-esfenoidal y con diagnóstico final de aspergiloma de seno esfenoidal. Caso. Mujer de 61 años con antecedente de HTA y prediabetes, consulta por sincope. Sin historia de cefalea, descarga nasal, fiebre, ni déficit neurológico. Al TAC hallazgo incidental de lesión de 30 mm isodensa selar e infraselar no calcificada con erosión del piso selar. RM silla turca muestra lesión selar con extensión supraselar e infraselar 30x33x27mm hiperintensa en T1, iso/hipointensa T2, tallo no desplazado, sin invasión de senos cavernosos, muy próximo al quiasma óptico. Estudio con CV Goldmann normal, ejes hipofisiarios eupituitaria. Sometida a RTE octubre 2023, con salida de líquido purulento de aspecto fúngico, describiéndose erosión del dorso selar con duramadre indemne en el protocolo operatorio. Biopsia rápida con presencia de hifas y cultivo sin crecimiento fúngico. Destaca que la paciente es inmunocompetente, sin instrumentalización previa de cavidades paranasales. Posterior a la cirugía recibe 9 días de anfotericina B liposomal y se indico uso de posaconazol por 6-12 semanas. Evolución postoperatoria sin poliuria, trastornos del sodio, ni déficit hormonal.
Biopsia quirúrgica: Se reconocen abundantes hifas micóticas con ramificaciones dicotómicas en 45°, con marcación positiva a la tinción de PAS, Pequeños fragmentos de mucosa sino-nasal con fibrosis e inflamación crónica.
Discusión: Si bien la infección de senos paranasales por Aspergillus es bien reconocida, la presencia de un aspergiloma que compromete la silla turca es extremadamente rara en inmunocompetentes, con una incidencia de 0.5-1.2% por año, clínicamente se puede presentar con cefalea, descarga nasal, dolor facial o orbitario, afectación visual, entre otros. El diagnóstico de esta patología es complejo en inmunocompetentes, en nuestro caso dado por la presentación como incidentaloma selar y similitud imagenológica con otras lesiones selares comunes, incluyendo adenomas. Se han descrito elementos sospechosos en la resonancia magnética incluyendo iso/hipointensidad en T2, hipercaptación heterogénea de gadolinio, engrosamiento mucoperiosteal, y en TAC erosiones óseas y calcificaciones. Los pilares del manejo en el aspergiloma de seno esfenoidal no invasor son la resección quirúrgica y el tratamiento antifúngico precoz con azoles.
Financiamiento: Sin financiamiento
HISTIOCITOSIS HIPOFISARIA. PRESENTACIÓN DE DOS CASOS CLÍNICOS
Autor y Coautores: FRANCISCO CORDERO ANFOSSI2, CLAUDIO CAMPOS CORDOVA1, PRUDENCIO LOZANO IRAGUEN1 , ALEJANDRA LANAS MONTECINOS2
Lugar de Trabajo: 1Clínica Dávila, 2Hospital Clínico Universidad de Chile
Introducción: Las histiocitosis son cuadros caracterizados por la proliferación de células del sistema mononuclear fagocítico. Incluyen la histiocitosis de células de Langerhans (HCL) y las histiocitosis de células no Langerhans, entre ellas la enfermedad de Chester-Erdheim (ECE). Pueden comprometer distintos organos incluyendo el tejido hipofisario. La deficiencia de ADH (DADH) es la alteración hipotálamo hipofisaria (HH) más frecuente aunque también puede presentarse un alto porcentaje de hipopituitarismo al momento del diagnóstico o durante el seguimiento. Presentamos 2 casos, uno de HCL y otro ECE con sus características bioquímicas iniciales y diagnóstico
Caso 1: Paciente de 20 años sin antecedentes mórbidos relevantes, TEC leve 2 años previo inicio de cuadro. Consulta por 4 meses de evolución de poliuria y polidipsia. Dentro de exámenes con eje tiroideo y adrenal conservado y Na 143 mEq/L. En estudio con TC de cerebro y RM de hipófisis destaca una hipófisis heterogénea, con discreto engrosamiento del tallo y lesiones osteolíticas en calota. Se realizó biopsia de lesiones óseas demostrando una HCL, posteriormente se deriva a su servicio de salud para inicio de tratamiento.
Caso 2: Paciente 47 años, sin antecedentes previos. Consulta por cuadro de disartria y alteración de la marcha, diagnosticándose un síndrome cerebeloso. Al examen destaca la presencia de xantelasmas en párpados. Se solicita RM: evidencia hiperintensidad en sustancia blanca cerebelosa y una lesión a nivel de hipófisis con ausencia de señal de neurohipófisis. El paciente evoluciona con poliuria y polidipsia, se confirma DADH, y el estudio de los otros ejes fue normal. Se realiza biopsia de xantelasma de párpado evidenciando una histiocitosis no Langerhans, Enfermedad de Erdheim Chester, con mutación positiva BRAF V600E. Se inicia tratamiento con vemurafenib y corticoides evidenciando lesión de las lesiones imagenologicas.
Discusión: Las histiocitosis son enfermedades poco frecuentes de etiología no bien conocida y con manifestación clínica heterogénea. Con afectaciones principalmente a nivel óseo, pulmonar y cutáneo. Se presentan dos casos uno HCL y una ECE, en ambos casos la manifestación endocrinológica inicial fue el DADH y en ambos casos tenían preservados los ejes adenohipofisarios. En los dos casos el diagnóstico fue por biopsia de un órgano diferente a la hipófisis, lo que permitió el inicio del tratamiento específico de la enfermedad. Financiamiento: Sin financiamiento
HIPOPITUITARISMO DE DIAGNÓSTICO TARDÍO Y CIRROSIS
HEPÁTICA SEVERA ¿ASOCIACIÓN O COINCIDENCIA?
A PROPÓSITO DE DOS CASOS
Autor y Coautores: MARÍA CECILIA YUBINI LAGOS1, ALEJANDRO SAMUEL RODRÍGUEZ MANQUEO1, ESTEFANIA GUERRINI1, ALEJANDRA LANAS MONTECINOS1, FRANCISCO CORDERO ANFOSSI1
Lugar de Trabajo: 1Hospital Clínico Universidad de Chile
Introducción: Las hormonas tiroideas (HT) y la Hormona del crecimiento (GH) juegan un rol importante en el metabolismo lipídico, de carbohidratos y ácidos biliares. Se ha establecido una asociación entre hipotiroidismo y la esteatólica hepática asociada a disfunción metabólica (MASLD), en que las HT tendrían un rol etiológico y pronóstico.
En el último tiempo también han aparecido estudios con el déficit de GH en el adulto.
Caso 1: Hombre de 38 años, IMC 31.7 kg/m2, con antecedente de neurohipófisis ectópica e hipoplasia hipofisaria. En evaluación para trasplante hepático por cirrosis criptogénica con hipertensión portal, se deriva a endocrinología por hipopituitarismo: hipotiroidismo central (TSH 3 mUI/mL / T4 total de 5.2 ng/dL) hipocortisolismo (3 ug/dL), hipogonadismo (LH 0.1 UI/L, FSH 2.55 mUI/mL y TT 8.9 ng/dL) y déficit de GH (IGF < 25 ng/mL). El paciente nunca habría recibido sustitución de HT ni glucocorticoidea y no tenía otros elementos de síndrome metabólico.
Caso 2: Hombre de 43 años, IMC 34.2 kg/m2, con antecedente de macroprolactinoma en tratamiento con cabergolina desde los 27 años, con panhipopituitarismo al momento del debut, por lo que se inició suplementación con levotiroxina e hidrocortisona. Además cursa con MASLD e hipertensión portal, sin haber presentado disglicemia ni dislipidemia, actualmente en estudio pre-trasplante.
En ambos casos se realizó un estudio etiológico extenso sin encontrarse otras patologías de daño hepático. Discusión: Si bien en ambos casos hay presencia de obesidad, que es un factor de riesgo conocido para MASLD, el grado de cirrosis avanzada en pacientes jóvenes, en quienes destaca el panhipopituitarismo no suplementado oportunamente, son factores que pueden influir en los dos pacientes presentados.
Se ha descrito la presencia de receptor HT????1 en hepatocitos y α1 en células estrelladas. En el hipotiroidismo se activan vías de muerte celular en hepatocitos y secreción de citoquinas proinflamatorias (especialmente TGF-B) que estimulan la proliferación y diferenciación de células estrelladas a miofibroblastos, teniendo un rol en la fibrosis. Adicionalmente, aumentan las adipocitoquinas (TNF-alfa y leptina) y disminuyen las adiponectinas, lo cual lleva a inflamación, producción de radicales libres y fibrosis. Se ha demostrado que el receptor HT????1 es un blanco terapéutico y el agonista selectivo (Resmetirom) ha demostrado mejoría de la esteatosis y regresión de la fibrosis. Además en el hipopituitarismo se asocian los otros déficits como el somatotropo y gonadotropo que también tienen implicancias en vías metabólicas.
Es importante reportar estos casos porque evidencia que además de la obesidad y síndrome metabólico, es importante estar atentos a la presencia de hipotiroidismo y otros déficit hormonales en pacientes con MASLD.
Financiamiento: Sin financiamiento
INSUFICIENCIA SUPRARRENAL CENTRAL SECUNDARIA AL USO DE NIVOLUMAB: REPORTE DE CASO
Autor y Coautores: JOSEFINA CASTRO PENNA1, FERNANDO ARAYA ROJAS1
Lugar de Trabajo: 1Servicio de Medicina Interna, Complejo Asistencial Dr. Sótero del Rio
Introducción: La inmunoterapia ha adquirido cada vez más relevancia en el tratamiento del cáncer, especialmente los inhibidores del punto de control inmunitario como Nivolumab, anticuerpo monoclonal que inhibe el receptor de muerte programada-1 (PD-1), potenciando la respuesta inmune antitumoral. Su uso está asociado con una variedad de efectos adversos inmunorrelacionados que pueden producir alteraciones en distintos sistemas. A nivel endocrino lo más frecuente es la disfunción tiroidea, pero también se ha descrito la hipofisitis y la insuficiencia suprarrenal secundaria en un 0,7% de los casos. A continuación, se presenta un caso clínico de insuficiencia suprarrenal secundaria en un paciente tratado con Nivolumab.
Caso Clínico: Paciente masculino de 59 años, con diagnóstico de cáncer de vejiga metastásico, inició tratamiento con Nivolumab. Después de 2 años de tratamiento el paciente comenzó a presentar síntomas inespecíficos como fatiga, debilidad muscular, náuseas y pérdida de peso. Por hallazgo de hiponatremia (Na 131 mEq/l) e hipoglicemia sintomática se solicitó estudio de insuficiencia suprarrenal. Los análisis de laboratorio revelaron niveles bajos de cortisol plasmático (<0.8 ug/dL) y ACTH (< 5 pg/mL), sin déficit en los otros ejes. La resonancia magnética de hipófisis no mostró anormalidades estructurales. Se inició tratamiento con hidrocortisona, con mejoría significativa de los síntomas.
Discusión: La insuficiencia suprarrenal secundaria inducida por Nivolumab es un evento adverso raro pero significativo. Se produce por la activación autoinmune contra las células hipofisarias, provocando hipofisitis y posterior déficit de ACTH. El diagnóstico requiere alto índice de sospecha, especialmente en pacientes con síntomas inespecíficos durante el tratamiento con inhibidores de PD-1. La confirmación diagnóstica se realiza mediante la medición de cortisol y ACTH plasmáticos, junto con pruebas de estimulación en algunos casos. La resonancia magnética puede ser útil para descartar otras causas, aunque frecuentemente no muestra alteraciones en estos casos. El manejo consiste en la administración de corticoides para reemplazar el déficit. Es fundamental una monitorización estrecha del paciente y ajuste de la dosis según la respuesta clínica. La educación del paciente sobre la importancia del tratamiento continuo y la identificación de síntomas de insuficiencia suprarrenal es fundamental para prevenir crisis potencialmente mortales. El caso presentado destaca la importancia de conocer y vigilar los efectos adversos inmunorelacionados en pacientes recibiendo inmunoterapia y la necesidad de una colaboración multidisciplinaria para el manejo efectivo de estas complicaciones. Se requieren más estudios para entender mejor la patogénesis de la insuficiencia suprarrenal secundaria y desarrollar estrategias preventivas y terapéuticas óptimas.
Financiamiento: Sin financiamiento
MODULACIÓN DE LA SENSIBILIDAD DE HORMONA DE CRECIMIENTO (GH) MEDIANTE ESTRADIOL: ROL DE LAS PROTEÍNAS SUPRESORAS DE CITOQUINAS 1 Y 2
Autor y Coautores: PAULA OCARANZA OSSES1, MARÍA
CECILIA JOHNSON
PENA1, GERMÁN F. IÑIGUEZ VILA1
Lugar de Trabajo: 1IDIMI, Facultad de Medicina, Universidad de Chile
Introducción: El crecimiento acelerado observado durante la pubertad depende de los efectos combinados de los ejes somatotrófico y gonadotrófico. Reportamos previamente que concentraciones bajas de estradiol (E2: 20 pg/mL) potencian la vía de señalización inducida por GH en la línea celular de hepatoma humana (HepG2). Se desconoce si estos efectos pueden ser mediados a través de las proteínas supresoras de citoquinas (SOCS).
Objetivo: Estudiar el contenido proteico de SOCS1 y SOCS2 después del tratamiento de E2 o combinado de E2 más GH en células HepG2.
Métodos: Cultivos de HepG2 se estimularon en presencia o ausencia de E2 (20, 75 y 200 pg/mL) durante 16 h, para luego coestimular con rhGH 40 ng/mL durante 15 minutos. El contenido proteico de SOCS1 y SOCS2 se estudió mediante “Western blot” en núcleo y citoplasma. Los datos se muestran como promedio ± SEM y se analizaron por ANOVA (n=5). Se consideró como significativo p<0.05.
Resultados: El contenido de SOCS1 y SOCS2 aumentó en el núcleo al estimular con las tres concentraciones de E2 (Tabla 1). SOCS2 aumentó su contenido nuclear al estimular con rhGH respecto al basal. No se observaron diferencias importantes en la fracción citoplasmática para SOCS1 y SOCS2.
Conclusión: Las proteínas SOCS migran del núcleo al citoplasma donde regulan negativamente la vía de señalización de GH. Si bien es cierto estradiol aumenta el contenido nuclear de SOCS1 y SOCS2, esto no se refleja en cambios en el contenido de estas citoquinas a nivel citoplasmático. Este resultado apoya lo reportado previamente por nuestro grupo en donde estradiol favorece la traslocación de STAT5b fosforilado al núcleo llevando a un aumento en la expresión de IGF-1. Nuevos estudios son necesarios para investigar los posibles mecanismos que llevan a que el aumento de SOCS1 y SOCS2 observados en el núcleo, no se reflejen en el citoplasma.
Financiamiento: Proyecto SOCHED 2023-02
PARAGANGLIOMA ABDOMINAL NO METASTÁSICO: REPORTE DE UN CASO PEDÁTRICO CON UNA NUEVA VARIANTE PATOGÉNICA EN SDHB.
Autor y Coautores: ISABEL GÁRATE MAUDIER1, FRANCISCA GROB LUNECKE1, HELENA POGGI MAYORGA1 , ALEJANDRO MARTÍNEZ AGUAYO1, JOSEFINA SÁEZ BINELLI1, GUILLERMO LARIOS GOLDENBERG1, MARIO CONCHA PINTO1, GUILLERMO LAY-SON RODRÍGUEZ1, CRISTIAN GARCÍA BRUCE1
Lugar de Trabajo: 1 Pontificia Universidad Católica de Chile
Caso clínico: Presentamos el caso de una niña de 11 años que consultó por síntomas respiratorios, y al examen físico se diagnosticó una masa abdominal. La resonancia magnética reveló una masa abdominal centrada en el mesenterio de 12 x 13 x 7 cm. Debido a la sospecha de un sarcoma, se realizó una cirugía en la que la paciente sangró masivamente, no pudiendo finalizar la intervención. La biopsia demostró un Paraganglioma (PGL). Posteriormente se realizó estudio preoperatorio con un PET-CT con F18 FDG que mostró una masa intensamente hipermetabólica, sin metástasis, y concentraciones elevadas de norepinefrina plasmática (859 pg/ml, VR:95-446 pg/ml), normetanefrina urinaria (439 ug/24 h, VR: 32-346 ug/24 h) y cromogranina A (1409 ng/ml, VR: <108 ng/ml). El estudio de un panel de 11 genes para PHEO/PGL (Paraganglioma/feocromocitoma hereditario) reportó una deleción heterocigota de los exones 3-8 en el gen SDHB, no reportada previamente (OMIM: 185470), presente también en la madre asintomática y ausente en su padre y su hermano. El manejo preoperatorio incluyó doxazosina sin beta bloqueo por ausencia de taquicardia e hipertensión, sin embargo, durante la resección por una crisis hipertensiva requirió nitroprusiato y labetalol transitoriamente. Tres meses después, las metanefrinas urinarias y norepinefrinas plasmáticas se normalizaron, y una endoscopia digestiva alta no mostró tumores estromales gastrointestinales.
Discusiones: Alrededor del 30 a 40% de los pacientes con PGL/PHEO presentan una variante patogénica línea germinal en genes susceptibles como SDHB, presente en aproximadamente el 10% de los casos y asociado con una presentación clínica y evolución más agresiva. La presencia de la variante en la madre sin enfermedad se relaciona con una penetrancia incompleta de éste y otros genes. Sobre la implicancia de las variantes específicamente en cuanto a diferencias entre sexos, presentación clínica y outcomes aún falta evidencia.
Comentarios finales: Este caso subraya la heterogeneidad y la complejidad en el manejo y pronóstico del PHEO/PGL relacionado con mutaciones en SDHB. Se observa cómo, a pesar de la variante patogénica compartida, la hija presenta síntomas antes que su madre asintomática, lo que resalta la variabilidad de expresión y penetrancia incompleta. Estos hallazgos apoyan la necesidad de una vigilancia individualizada y sugieren la influencia de factores genéticos adicionales o ambientales en la expresión fenotípica y la anticipación genética.
Financiamiento: Sin financiamiento
CRISIS ADRENAL INDUCIDA POR ZOLEDRONATO EN PACIENTE CON INSUFICIENCIA CORTICOTROPA SECUNDARIA A INMUNOTERAPIA DEL
CÁNCER: REPORTE DE UN CASO
Autor y Coautores: MARTIN URRA SEPULVEDA1, IGNACIO FUENTES MINETTO1-2, FLAVIA NILO CONCHA1-2-3 , SEBASTIÁN MONDACA CONTRERAS1-4 , FRANCISCO GUARDA VEGA1-2-3-4-5
Lugar de Trabajo: 1 Escuela de Medicina, Pontificia Universidad Católica de Chile, 2 Departamento de Endocrinología y Centro Traslacional de Endocrinología (CETREN UC), 3Departamento de Endocrinología UC, 4Programa de Tumores Hipofisarios y Endoscopía Endonasal de Base de Cráneo, Red de Salud UC-CHRISTUS, 5Departamento de Hematología-Oncología UC
Introducción: La inmunoterapia del cáncer con inhibidores de checkpoint ha sido asociada a efectos adversos endocrinos, entre ellos, a la presencia de insuficiencia corticotropa por hipofisitis. A su vez, la infusión de bisfosfonatos como el ácido zoledrónico endovenoso se asocia en algunos casos a una fase de reacción aguda con síntomas flu-like, la que en individuos con insuficiencia adrenal primaria ha sido descrita como causante de crisis adrenal. Se presenta el caso de un hombre de 68 años en tratamiento por hepatocarcinoma metastásico con atezolizumab (anti PDL-1) y bevacizumab (anti VEGF) desde enero del 2021. A los 6 meses presentó episodio de lipotimia y astenia, pesquisándose hipocortisolismo central aislado, sin lesiones en imagen de silla turca ni uso previo de glucocorticoides, por lo que inició suplementación con hidrocortisona en dosis fisiológicas. En noviembre de 2023 recibió ácido zoledrónico 4 mg endovenoso por metástasis óseas sintomáticas, sin realizar cambios en dosis de glucocorticoides. A las 24 horas de la administración evoluciona con desorientación, compromiso del estado general e hipotensión arterial que motivaron derivación a Servicio de Urgencias. Los síntomas remitieron tras la administración de hidrocortisona endovenosa en dosis de estrés, con recuperación completa del cuadro. La insuficiencia corticotropa secundaria a inmunoterapia del cáncer es un efecto indeseado conocido y cada vez más descrito en centros terciarios. No obstante, la crisis adrenal como reacción adversa resultante de la infusión de ácido zoledrónico no es una manifestación descrita en estos pacientes, habiendo sido reportada únicamente en individuos con insuficiencia suprarrenal primaria preexistente. Si bien esta manifestación no es habitual, en casos de pacientes con insuficiencia corticotropa que requieran antirresortivos endovenosos, una estrategia de administración profiláctica de corticoides en dosis de estrés debería establecerse como estándar de cuidado, sumándose a un monitoreo clínico posterior al uso de bisfosfonatos endovenosos. Financiamiento: Sin financiamiento
FINERENONA EN HIPERALDOSTERONISMO PRIMARIO: ¿EL AMANECER DE UNA NUEVA ERA?
Autor y Coautores: BENJAMÍN SANFUENTES DIEZ1, RENÉ BAUDRAND BIGGS1, MARÍA PAZ ORELLANA2, ANAND VAIDYA3, THOMAS USLAR NAWRATH2
Lugar de Trabajo: 1Departamento de Endocrinología, Facultad de Medicina, Pontificia Universidad Católica de Chile., 2Programa de Enfermedades Suprarrenales, Centro Traslacional de Endocrinología UC, Pontificia Universidad Católica de Chile., 3Center for Adrenal Disorders, Division of Endocrinology, Diabetes and Hypertension, Brigham and Women’s Hospital, Harvard Medical School, Boston MA, USA
Introducción: El hiperaldosteronismo primario (HAP) es una causa frecuente de hipertensión secundaria, asociada a mayor riesgo cardiovascular. Los antagonistas de receptor de mineralocorticoides (MRA) son efectivos como tratamiento de primera línea, pero su uso se ve limitado por efectos adversos (espironolactona) o vida media corta (eplerenona). Finerenona, un MRA no esteroidal con alta selectividad por el receptor de mineralocorticoides (MR) de administración diaria, parece una opción promisoria pero aún no existen estudios que evalúen su eficacia en HAP. Objetivos:
1. Describir la respuesta clínica y bioquímica de pacientes con HAP tratados con finerenona.
2. Evaluar cambios en PA (presión arterial), dosis de antihipertensivos no MRA (antiHTA) medido por dosis diaria definida (DDD) y niveles de renina plasmática en pacientes con HAP tratados con finerenona. Diseño experimental: Cohorte retrospectiva.
Sujetos y Métodos: Mayores de 18 años con HAP expuestos a tratamiento con finerenona en un programa de patología suprarrenal desde enero 2022 hasta junio 2024. La indicación de finerenona fue por falta transitoria de disponibilidad de eplerenona en el país en contexto de pacientes que no podían recibir espironolactona.
Se incluyeron datos de la visita inmediatamente anterior al inicio de finerenona (V1) y de la última visita con registro de su uso (V2). Todos los pacientes fueron evaluados por lo menos 3 meses luego del uso de finerenona.
Se definió buena respuesta clínica como PA ≤ 140/90 mmHg y buena respuesta bioquímica como ausencia de hipokalemia con renina plasmática > 10 uUI/mL.
Las diferencias fueron evaluadas por t-test, prueba de Mann-Whitney, prueba de los rangos con signo de Wilcoxon y prueba exacta de Fisher según normalidad.
Resultados: Se estudiaron 25 pacientes, 84% hombres, edad promedio 56.3 años (± 16.4), con una mediana de seguimiento de 5.5 meses (rango 3 – 20 meses) y mediana de dosis finerenona 20 mg (rango 10 – 60 mg).
Sólo un 12% de los pacientes (n=3) tuvo buen control clínico y bioquímico, mientras que un 88% (n=22) tuvo mal control clínico o bioquímico (p=0.002). En los pacientes con mal control, hubo un empeoramiento significativo de renina durante el seguimiento (mediana V1 16.0 vs V2 6.2 uUI/mL, p=0.003), con diferencias no significativas en PA sistólica (promedio V1 135.2 vs V2 143.5 mmHg, p=0.776) y dosis de antiHTA (mediana DDD V1 2.0 vs V2 1.6, p=0.117).
Conclusiones: El uso de finerenona en pacientes con HAP se asoció a un alto porcentaje de mal control clínico o bioquímico, determinado principalmente por empeoramiento de renina plasmática. Estos resultados ponen en duda el uso de finerenona en HAP, aunque podrían estar determinados por dosis subóptimas o por su menor selectividad para MR renal. Se requiere evidencia prospectiva para evaluar el uso de finerenona en HAP y optimizar la selección de pacientes candidatos al fármaco.
Financiamiento: Sin financiamiento
SÍNDROME POLIGLANDULAR AUTOINMUNE E HIPOFISITIS: PRESENTACIÓN DE 4 CASOS CLÍNICOS
Autor y Coautores: ESTEFANIA GUERRINI1, MARÍA CECILIA YUBINI LAGOS1, ALEJANDRO SAMUEL RODRÍGUEZ
MANQUEO1, ALEJANDRA LANAS MONTECINOS1, MARÍA FRANCISCA BOZÁN PÉREZ1, MARÍA CONSUELO GUZMÁN
SARMIENTO1, FRANCISCO CORDERO ANFOSSI1
Lugar de Trabajo: 1Hospital Clínico de la Universidad de Chile
Introducción: El síndrome poliglandular autoinmune (SPA), corresponde a un grupo de condiciones inmunomediadas que comprometen órganos endocrinos y no endocrinos. Frecuentemente la hipofisitis linfocitaria (HL) se asocia a otras condiciones autoinmunes pudiendo ser parte de SPA.
Caso 1: Mujer 44 años, hipotiroidismo primario (HTP) hace 10 años. Se deriva por lesión hipofisaria asintomática que en controles muestra crecimiento y heterogeneidad. Se realiza RTE, biopsia compatible con HL. RM posterior muestra regresión de componente inflamatorio y presencia de aracnoidocele.
Caso 2: Hombre 33 años, con histiocitosis de Langerhans pulmonar hace 5 años y HTP de reciente diagnóstico. Consulta por poliuria y polidipsia diagnosticando un déficit de ADH (DADH) e inicia DDAVP. RM con hipófisis aumentada de volumen, heterogénea y engrosamiento del tallo. Sospechando histiocitosis se realiza biopsia que descarta este diagnóstico y evoluciona como HL.
Caso 3: Mujer 48 años, reciente diagnóstico de hepatitis autoinmune. Presenta poliuria y exámenes confirman DADH y HTP. Al exámen presenta bocio difuso y se confirma de tiroiditis de Hashimoto. RM selar: aracnoidocele grado 2-3 y ausencia de realce neurohipofisiario en T1. Buena respuesta a DDAVP.
Caso 4: Mujer 60 años con osteoporosis e hipertiroidismo tratado con antitiroideos hace 16 años. Presenta poliuria y polidipsia. Con laboratorio se confirma DADH y se inicia DDAVP. RM con aracnoidocele selar y ausencia de realce espontáneo de neurohipófisis en T1.
Laboratorio
1
2
3
4
Otros
ANCA atípico
MPO y PR3 (-)
C3 y C4 (N)
NR= no registrado
ANCA atípico.
IgG 4 (N)
B-HCG (-) y AFP (-)
IgG 4 (N) ceruloplasmina (N).
(*) Usando DDAVP.
Discusión: La HL se caracteriza por una infiltración linfocitaria policlonal difusa y de células plasmáticas que modifican la estructura de la hipófisis. En la RM se describe un crecimiento hipofisiario y/o del tallo que realza en T1 con contraste, sin lesión focal y pérdida de hiperintensidad de la neurohipófisis. Evoluciona desde una fase inflamatoria a una secuelar con aracnoidocele. Puede asociarse a otras enfermedades autoinmunes configurando un SPA, siendo la tiroiditis la más frecuente. La clínica de HL es variable: manifestaciones compresivas, hipopituitarismo, hiperprolactinemia y DADH descrito en hasta en un 25%. En nuestro reporte, 3 de 4 pacientes presentaron DADH y todos tenían enfermedad tiroidea. Si bien solo uno de los casos tuvo confirmación histológica, los otros mostraron una evolución clínica altamente compatible sin requerir biopsia.
Financiamiento: Sin financiamiento
ADRENALECTOMIA PARCIAL IZQUIERDA Y TOTAL DERECHA POR VIA LAPAROSCOPICA Y ASISTIDA POR ROBOT, EN PACIENTE CON FEOCROMOCITOMA BILATERAL POR SINDROME DE NEOPLASIA ENDOCRINA MULTIPLE DE TIPO 2B (NEM 2B), REPORTE DE CASO.
Autor y Coautores: ANA CRISTINA CHILIQUINGA CARVAJAL1, MAURICIO ALEJANDRO PÉREZ DE LA PUENTE2, FRANS IVÁN SERPA LARREA3, VLADIMIR ERNESTO ULLAURI SOLÓRZANO4, ADRIANA PAOLA NOBOA JARAMILLO5, LIGIA MARCELA REDROBÁN ARMENDÁRIZ6
Lugar de Trabajo: 1Servicio de Medicina Interna, Hospital Metropolitano, Universidad Internacional del Ecuador., 2Servicio de Endocrinología, Hospital Metropolitano, 3Servicio de Cirugía, Hospital Metropolitano, 4Servicio de Cardiología, Hospital Metropolitano, 5Servicio de Imagen, PET scan, Hospital Metropolitano, 6Servicio de Patología, Hospital Metropolitano.
Objetivo: Considerar a la adrenalectomía parcial como una técnica quirúrgica que permite la preservación de la función suprarrenal con menos riesgo de dependencia a corticoide en NEM 2b.
Reporte de caso: Mujer de 31 años con antecedente de carcinoma medular de tiroides a los 26 años de edad, por lo cual fue sometida a tiroidectomía total con vaciamiento ganglionar cervical, en tratamiento con levotiroxina 112 microgramos oral al día. El último PET scan detectó aumento de la actividad metabólica y del tamaño de la glándula suprarrenal derecha, mientras que, del lado izquierdo, aparentaba captación de 18-FDG; sin embargo, no se podía distinguir si era a expensas de la glándula suprarrenal o si se trataba de un paraganglioma. Al interrogatorio, con episodio previo de crisis hipertensiva durante colecistectomía previa, que ameritó manejo en unidad de terapia intensiva. Al examen físico, varios neuromas en lengua y carrillos internos. Se solicitó metanefrinas fraccionadas en orina y plasma con resultado positivo. El test genético en saliva detectó una mutación en el proto-oncogen RET, variante c.2753T>C (p.Met918Thr) con significancia patológica. Con el objetivo de caracterizar de mejor manera las lesiones y su localización, se complementó con resonancia magnética nuclear simple y contrastada de abdomen, sin embargo, la identificación exacta de feocromocitoma o paraganglioma de lado izquierdo continuó siendo complejo incluso por este método. Se solicitó la valoración por parte de cirugía, y en conjunto con endocrinología, se decidió resolución quirúrgica por la alta probabilidad de malignidad. La paciente fue valorada por cardiología y recibió previamente bloqueo alfa-adrenérgico con doxazosina y bisoprolol. En el transquirúrgico, se decidió la realización de adrenalectomía total derecha más adrenalectomía parcial izquierda laparoscópica asistida por robot. Dentro de los hallazgos, se identificó una lesión tumoral suprarrenal derecha de aproximadamente 5x4x4 cm, mientras que del lado izquierdo se logró identificar una lesión tumoral suprarrenal, de aproximadamente 1 cm de diámetro. El estudio histopatológico confirmó el diagnóstico de feocromocitoma bilateral, con inmunofenotipo positivo para cromogranina y S100, con desequilibrio de expresión del gen RET detectado. La paciente presentó evolución favorable, sin necesidad de corticoterapia a posterior.
Conclusión: Identificamos los componentes del síndrome de NEM 2B, así como su forma de presentación, con la finalidad de poder realizar una detección temprana y un manejo oportuno dirigido e individualizado, a través de técnicas quirúrgicas menos invasivas, como lo es la adrenalectomía parcial, considerada según la bibliografía actual como una opción segura y valiosa en pacientes con feocromocitoma bilateral, ya que permite una pronta recuperación con menor riesgo de dependencia a corticoterapia.
Financiamiento: Sin financiamiento
FEOCROMOCITOMA METASTÁSICO
EN UN CASO DE NEOPLASIA ENDOCRINA MÚLTIPLE TIPO 2ª
Autor y Coautores: FRANCO VICTORIANO POO1, ÓSCAR BRITO DONOSO1, PATRICIO GAC ESPINOZA2, RENÉ DÍAZ TORRES3, LAURA CARREÑO TORO4, PEDRO PINEDA BRAVO1
Lugar de Trabajo: 1 Sección Endocrinología Hospital Clínico Universidad de Chile, 2 Departamento de Cirugía Hospital Clínico Universidad de Chile, 3 Hospital Clínico Universidad de Los Andes, 4 Departamento Anatomía Patológica Hospital Clínico Universidad de Chile
Introducción: La neoplasia endocrina múltiple tipo 2A (NEM2A) se caracteriza por presentar cáncer medular de tiroides (CMT), feocromocitoma e hiperparatiroidismo primario. La presencia de FCC metastásico en una NEM2A es poco frecuente, descrita en menos del 5% de los casos. Caso clínico: Hombre 37 años, sin antecedentes familiares de neoplasias endocrinas, diagnosticado a los 22 años con NEM2 por feocromocitoma bilateral y carcinoma medular de tiroides. Se realizó adrenalectomía bilateral y luego tiroidectomía total cuya histología confirmó el diagnóstico. Evoluciona al año postop con recidiva ganglionar cervical siendo tratado con radioterapia (45Gy). 13 años después, consultó por síntomas de hipoparatiroidismo postquirúrgico, el que se maneja satisfactoriamente con aporte de calcio y calcitriol. En ese momento se pesquisan niveles de calcitonina (CT) elevados (156-173 pg/mL), CEA 3.9 ng/mL y metanefrinas (MN) 132 ug/24h, normetanefrinas (NMN) 329 ug/24h y metoxitiramina (MTx) 98 ug/24h. ECO cervical reveló adenopatías en grupo IV izquierdo cuya PAAF fue compatible con CMT. El estudio genético reveló mutación en el codon 634 del protoncogen RET. PET/CT Ga-68 mostró nódulos intrabdominales subcapsular hepático, flanco y FID 10-15 mm con SUV elevadas. Biopsia percutánea de nódulo subcapsular hepático fue compatible con metástasis de feocromocitoma (PCK S100 PAX 8 CD68 (-), Cromogranina Sinaptofisina GATA3 CAIX (+). En septiembre 2022, se realiza vaciamiento cervical izquierdo, cuya histología fue compatible con CMT y en un segundo tiempo se resecan metástasis peritoneales en hemiabdomen derecho, fosa pélvica y segmento VI hepático, con histología compatible con metástasis de FCC en tejido adiposo. CT postoperatoria: 129 y luego 146 pg/mL (tiempo de doblaje calculado: 86 meses). Evoluciona con HTA moderada y niveles de MN 130 ug/24hrs, NMN 444 ug/24hrs y 3-MTx 163 ug/24hrs. PET/CT 1 año post cirugía abdominal reveló nódulo en hipocondrio derecho de 9 mm y en fosa ilíaca izquierda de 5 mm. 18 meses postop exámenes revelaron ascenso de niveles de MN 272 ug/24h, NMN 684 ug/24h, 3-MTx 234 ug/24h.
Discusión: Este caso demuestra las dificultades en el manejo de pacientes con NEM2a, especialmente en el infrecuente caso de un FCC metastásico, que requiere un enfoque multidisciplinario, dado la naturaleza agresiva de la enfermedad y la alta complejidad de su tratamiento. La cirugía resectiva amplia permite el control local de la enfermedad, sin embargo, el curso clínico y la progresión bioquímica y estructural del FCC hace planteable en este caso la necesidad de terapia sistémica de alta complejidad y costo.
Financiamiento: Sin financiamiento
HIPERTIROIDISMO Y DIABETES MELLITUS TIPO 1 COMO PARTE DEL SÍNDROME POLIGLANDULAR TIPO 3
Autor y Coautores: SARA PIÑA BURDILES1, JOCELYN CORTÉS RIVERA1, DANIELA PAZ NAVARRETE MONTALVO1 , MARÍA SOLEDAD BÁEZ POBLETE1, DANIELA OLIVA INOSTROZA1, MARCELA VIVIANA DÍAZ CANEPA1, CATALINA
TOBAR BUSTOS1
Lugar de Trabajo: 1 Hospital Dr. Gustavo Fricke (Viña del Mar)
Introducción: La DM1 se caracteriza por un estado crónico de hiperglicemia por pérdida de células B pancreáticas productoras de insulina secundaria a autoinmunidad. Las enfermedades tiroideas autoinmunes (ETAI), como la EG y la TH, se definen por la presencia de anticuerpos contra antígenos tiroideos. La DM1 y las ETAI son trastornos endocrinos autoinmunes frecuentes y ocurren juntas con regularidad por la prevalencia poblacional de cada enfermedad. El síndrome de poliendocrinopatía autoinmune (SPA) es un síndrome con múltiples defectos de órganos endocrinos debido a una pérdida de tolerancia inmunitaria que conduce a un deterioro de la función poliglandular. La combinación de DM1 y ETAI sin otras enfermedades autoinmunes se denomina SPA tipo 3. A continuación, se presentan casos clínicos de pacientes con diagnóstico de DM1 que se pesquisó el diagnóstico de EG.
Hombre de 64 años. Debuta a los 50 años con hiperglicemia y diagnóstico de DM2, sin signos de insulinorresistencia y mala respuesta a antidiabéticos orales. Panel autoinmune positivo para DM1 iniciándose insulina. A los 8 años del diagnóstico en el tamizaje anual destaca la TSH <0.015 mUI/mL, T4L 4.38 ng/dL, anti-TPO 92.35 y anticuerpo antitiroglobulina 18.19, compatibles con EG. Refirió palpitaciones, baja de peso, irritabilidad y polidefecación con al menos 3 meses de evolución, sin signos oculares; se realiza diagnóstico de EG y se inicia tiamazol 10 mg al día; durante el tiempo de diagnóstico de la EG con descompensación de la DM1 (HbA1c en 8,2%). Completó 22 meses de tratamiento con tiamazol y evolucionó con reactivación de la enfermedad una vez que se suspendió, por lo que se trata con radioyodo 22 mCi logrando hipotiroidismo.
Mujer de 24 años. Diagnóstico de DM2 de un año de evolución que se trata con antidiabéticos orales en APS. Ingresa a urgencias por CAD leve; evaluada por endocrinología impresionando más DM1 por cuadro clínico, fenotipo y edad de diagnóstico; se inician análogos de insulina. Dentro de los exámenes destaca un año antes TSH <0.01. Durante hospitalización paciente taquicárdica, con sudoración superficial, mialgia proximal, tiroides palpable lóbulo derecho y exoftalmo bilateral leve; nuevo control de TSH <0.08, se diagnosticó hipertiroidismo, pudiendo estar en contexto de EG, y se inicia tiamazol 10 mg. En conjunto al diagnóstico de EG presentó HbA1c en 13,3%.
En conclusión, el SPA tipo 3 dado por la combinación entre DM1 y EG es menos frecuente que otras ETAI. Sin embargo, dada su asociación autoinmune es relevante realizar controles periódicos de estos pacientes para determinar un diagnóstico y tratamiento oportuno, evitando descompensaciones o complicaciones crónicas, incluido el desarrollo de otras enfermedades autoinmunes. El efecto metabólico de las ETAI, como la EG, es mayor sobre la DM1, por lo que se debe sospechar ante la presencia de sintomatología y mal control metabólico que no se expliquen solo por la DM1. Financiamiento: Sin financiamiento
AMENORREA, PRIMARIA Y SECUNDARIA, 2 CASOS CLÍNICOS
Autor y Coautores: GUILLERMO ORTIZ SOTO1, CONSUELO VALLEJOS JAQUE1-2, MARÍA MACÍAS FERNÁNDEZ1-2 ,
BLADIMIR PREZ RIVAS1-2, MARTA MORALES DÍAZ1
Lugar de Trabajo: 1 Clínica Dávila, 2 Universidad Diego Portales
Introducción: La amenorrea puede ser primaria o secundaria (AP o AS)
AP se define a la ausencia de menarquia a los 14 años, acompañada de falta de desarrollo de los caracteres sexuales secundarios, o a los 16 años en presencia de estos.
AS se define como la ausencia de menstruación durante más de 6 meses.
Se presentan 2 cosos clínicos, uno de AP y otro de AS.
Caso 1: Paciente de 14 años 5 meses, antecedente de hipotiroidismo, Menarquia no
Peso 71 Kg, T 162 cms,IMC 27,1,Tanner M4 p4 . Acantosis nigricans +.Ferriman 6. Se planteas los siguientes diagnósticos: Obesidad, Resistencia insulina, Hipotiroidismo, Hirsutismo, Amenorrea primaria.
Estudio de Hiperandrogenismo: DHEAS 5195 , IAL 19.3 ,Androstenediona 11,5 BHCG Y AFP normales,17 OH P 41. Eco ginecológica normal, post puberal. PRL normal.
Test ACTH, 17 OHP basal 32,1 y post ACTH 80.1. Estudio GEN CYP21A2 Mostro variantes patogénicas (1. Variante intronica patogénica c.290 en un alelo -13C/A>G y Variante patogénica. Val281Leu en otro alelo), confirmando diagnóstico de hiperplasia suprarrenal comentó no clásica.
El tratamiento con Hidrocortisona, disminuyo el hiperandrogenismo bioquímico y la llegada de la menarquia a los 14 años 10 meses.
Actualmente está en tratamiento con: Alimentación saludable, ejercicio, Eutirox, hidrocortisona y metformina. Caso 2: Paciente de 14 años 10 meses, obesidad y resistencia a la insulina.
Antecedentes familiares, madre y padre obesos.
Refiere acné moderado y no presenta hirsutismo. FUR hace 6 meses. Se plantea el diagnostico de AS. Se realiza estudio, obteniendo los siguientes resultados:
-Estudio de hiperandrogenismo: FSH, LH, Estradiol, Índice de andrógenos libres, DHEAS, 17 oh progesterona, androstenediona, alfa feto proteína y BHCG, normales.
-Prolactina 141,4 ng/ml. Sospecha una prolactinoma: RM hipotálamo hipofisaria con contraste, se ve prolactinoma, dimensiones: 9X8X8 mm.
Tratamiento con cabergolina 0,25 mg 2 veces x semana, con buena tolerancia.
Controlada por neurocirujano, por ahora se descarta manejo quirúrgico.
RM de control a los 6 meses mostro reducción de prolactinoma y a los 3 meses de tratamiento paciente reanudo sus menstruaciones que hasta hoy son regulares.
Conclusiones
La AP Y AS, secundarias a HSRC no clásica o Prolactinoma son poco frecuente en pediatría.
Cuando nos enfrentamos a AP o AS, debemos realizar estudio de diagnóstico diferenciar y realizar tratamiento etiológico. En nuestras pacientes es factor distractor su obesidad, resistencia a insulina, y llevarnos a pensar en síndrome de ovario poliquístico
Los prolactinomas son tumores benignos que responde bien a tratamiento médico.
La HSRC no clásica, puede manifestarse en una adolescente como AP o AS , y un adecuado tratamiento nos permite restablecer la función.
Financiamiento: Sin financiamiento
ASPECTOS
DIAGNOSTICOS Y TERAPÉUTICOS
EN INSULINOMAS EN UN HOSPITAL PUBLICO
Autor y Coautores: Juan Guzmán1 , Carlos García2 , Carlos Benavides2 , Salvador Madrid1 , Kenyin Loo3 , Cecilia Castillo4 , Néstor Soto3
Lugar de Trabajo: 1Servicio de Medicina Hospital San Borja Arriarán. 2Servicio de Cirugía Hospital San Borja Arriarán 3Sección de Endocrinología y Diabetes Hospital San Borja Arriarán 4Instituto Chileno Japonés de Enfermedades digestivas.
Introducción: La incidencia de insulinomas es baja, entre 1-2 casos por millón de habitantes por año. En Chile hay escasos reportes comunicados, principalmente de casos aislados. Los métodos de diagnóstico y tratamiento han variado en las últimas décadas.
Objetivo: Comunicar la experiencia con una serie clínica de pacientes con insulinoma confirmado y se analizan las características del grupo estudiado considerando métodos de diagnóstico y tratamiento.
Pacientes y métodos: Se incluyeron ocho pacientes con diagnóstico de insulinoma confirmado, estudiados y tratados en nuestro centro en los últimos 20 años.
Paciente Edad Sexo Método de localización Tamaño (mm) NEM Tratamiento
1 34 F Angiografía estimulación
selectiva calcio 20 x 20 No
2 38 F TAC
25 x 20 No
3 66 F TAC 16 x 15 No
4 35 M RNM
15 x 15 No
5 24 F TAC 79 x 52 Sí
6 71 M TAC
27 x 21 No
7 94 F EUS 14 x 12 No
8 15 F TAC
30 x 25 No
Enucleación
Pancreatectomía corporocaudal
Enucleación
Pancreatoduodenectomía
Pancreatectomía total
Pancreatectomía corporocaudal
Alcoholización y médico
Pancreatectomía distal
Conclusiones: La edad de presentación es muy amplia, desde adolescente a anciana. Hubo predominio de sexo femenino. La tomografía axial computada (TAC) de abdomen fue suficiente para localizar el insulinoma en 5 casos (62%), requiriéndose resonancia magnética (RNM) en un caso, ultrasonografía endoscópica (EUS) en un caso y test de estimulación selectiva con calcio en un caso. El diagnóstico de neoplasia endocrina múltiple tipo 1 (NEM) se confirmó en un caso.
El tratamiento de elección es quirúrgico, con área de resección variable según condiciones anatómicas y localización. Otras opciones terapéuticas se plantean frente a contraindicación o muy alto riesgo quirúrgico.
Financiamiento: Sin financiamiento
CARACTERIZACIÓN DE LA SALUD ÓSEA DE LA POBLACIÓN CON DIABETES MELLITUS TIPO 2 DE UN HOSPITAL UNIVERSITARIO
Autor y Coautores: FRANCO VICTORIANO POO1, DANIELA EUGENIN CASTILLO1, ÓSCAR BRITO DONOSO1, FRANCISCO GUTIÉRREZ REYES1 , MARIA YUMBA LAIZ2, PEDRO PINEDA BRAVO1, TERESA MASSARDO VEGA3, JOAQUÍN MUHLHAUSEN VIZCARRA2
Lugar de Trabajo: 1Hospital Clínico Universidad de Chile, 2Medicina Interna Hospital Clínico Universidad de Chile, 3Medicina Nuclear Hospital Clínico Universidad de Chile,
Introducción: La prevalencia de diabetes (DM) y de osteoporosis (OP) han aumentado considerablemente según la OMS. La Encuesta Nacional de Salud 2016-2017 reveló que el 12.3% de la población tiene DM tipo 2 (DM2). Los pacientes con DM tipo 1 y 2 tienen un mayor riesgo de fracturas (RF) de cadera y éste aumenta con la duración de la enfermedad. La OP se diagnostica midiendo la densidad mineral ósea (DMO) y comparándola con la de mujeres jóvenes. El algoritmo FRAX estima el RF, pero es poco sensible en personas con DM2, requiriendo ajustes como el TBS, sumar 10 años a la edad, restar 0.5 puntos al T-score o marcar artritis reumatoide (AR). No hay estudios de salud ósea en la población chilena con DM2, por lo que este estudio busca caracterizarla.
Material y Método: Estudio retrospectivo con revisión de fichas de pacientes con DM2 de un centro hospitalario entre 2017 y 2022. Se incluyeron aquellos con densitometría realizada en equipo G-E Lunar. El objetivo principal fue describir la salud ósea de estos pacientes.
Variables Evaluadas: Se evaluó la edad al ingreso al estudio y de menopausia, duración de DM2, sexo, uso de corticoides y antidiabéticos y antecedente de fracturas. Se comparó FRAX ajustado para Chile, con FRAX modificado marcando AR positivo. Se evaluó HbA1c, niveles de vitamina D (NVD), TSH, calcio, fósforo y albúmina.
Análisis Estadístico: Se calcularon media y desviación estándar para variables continuas y la frecuencia para categóricas. Se compararon las medias de DMO entre distintos grupos, como hombres y mujeres, y NVD, además de FRAX con y sin ajuste, utilizando la prueba t de Student. Se obtuvieron los coeficientes de correlación de Pearson para evaluar la relación entre IMC, DMO y NVD. Se utilizó regresión lineal simple para explorar estas relaciones en detalle, con intervalo de confianza de 95%.
Resultados: La media de edad fue 64.8 años, con 89% de mujeres. La media de IMC, glicemia y HbA1C fue 29.5 kg/m², 146 mg/dL y 7.7%. Los antidiabéticos usados fueron 92% metformina, 23% insulina, 13% inhibidores de DPP4 y 2% sulfonilureas. Un paciente tenía fractura al ingresar al estudio. La mayoría tenía NVD insuficientes según las guías actuales, con una relación directa pero no significativa (p=0.43) entre NVD y DMO en cuello femoral derecho. Las DMO mostraron 42% Osteopenia, 27% Normal y 31% Osteoporosis. El FRAX corregido mostró mayor RF, pero no fue estadísticamente significativo para iniciar tratamiento en la población estudiada. Conclusiones: No se demostró correlación estadísticamente significativa entre las variables estudiadas y los valores de DMO. Se observó un FRAX elevado. Esto podría deberse al carácter retrospectivo del estudio y al limitado número de pacientes. Será fundamental incluir una evaluación ósea más detallada en la población diabética para optimizar el manejo de su salud ósea y disminuir el RF en la población. Financiamiento: Sin financiamiento
MEDICIÓN DEL GRADO DE CONOCIMIENTO DE OSTEOPOROSIS EN LA POBLACIÓN ADULTA MAYOR.
Autor y Coautores: ISIDORA FERNÁNDEZ CONTRERAS1, HALDOR ROJAS HITSCHFELD1, CONSTANZA VON PLESSING PIERRY1, MARCO GRANDÓN SOLÍS1, CAROLINA FRÍAS LEIVA1, SAMUEL PARRA AGUILERA2, CARLOS CHANDÍA AGUILERA2, IVÁN QUEVEDO LANGENEGGER1
Lugar de Trabajo: 1Facultad de Medicina, Universidad de Concepción., 2Hospital Traumatológico de Concepción.
Objetivo: Estudiar el grado de conocimiento de osteoporosis en población adulta mayor.
Diseño experimental: Estudio observacional, analítico y transversal de casos y controles. Los datos se obtuvieron mediante una encuesta de grado de conocimiento, actitud y comportamiento respecto a la osteoporosis “OKABQ” (modificada de instrumento “OKAT”) adaptada a nuestra población.
Materiales y métodos
Se estudiaron 110 pacientes ≥65 años usuarios del servicio público de salud. Se aplicó la encuesta OKABQ validada y modificada. Las variables analizadas fueron edad, sexo, presencia o no de fractura por fragilidad (radio distal, cadera y columna), tipo de fractura y grado de conocimiento de osteoporosis, actitud y comportamiento respecto a ésta, agrupadas en una variable: puntuación alta (≥40) o baja (<40) en OKABQ (donde puntuaciones altas asumen mayor grado de conocimiento).
Para el análisis del impacto del grado de conocimiento de osteoporosis en pacientes con fracturas por fragilidad, se realizó un estudio de casos y controles. Se incluyeron en los casos pacientes adultos mayores, con ≥1 fracturas por fragilidad, excluyendo politraumatizados, fracturas patológicas, oncológicas y no fracturados. Los controles fueron pacientes adultos mayores sin fracturas por fragilidad.
Con los resultados de la encuesta y las variables se creó una base de datos (Excel v.2022), que fue analizada mediante el programa SPSS (v.29). Se aplicaron pruebas de correlación estadística Kruskal-Wallis y Chi Cuadrado. Se consideró estadísticamente significativo un valor de p<0,05.
Resultados: La distribución por sexo en la muestra fue de 69,1% mujeres y 30.9% hombres. La media de edad fue 73,8 años (chi cuadrado 0,275). Un 41,8% obtuvo un puntaje de bajo conocimiento de osteoporosis, de los cuales 28,3% fueron hombres y 71,7% mujeres. El 58,2% de la muestra obtuvo un puntaje de alto conocimiento. Los pacientes fracturados fueron 39 (35,5%) y los no fracturados 71 (64,5%) (p<0.05).
De la población con fractura por fragilidad, un 64.1% tenía alto grado de conocimiento, predominando la población femenina (chi cuadrado 0,351). El tipo de fractura más frecuente en la muestra fue de muñeca (chi cuadrado 0,423). La distribución por sexo fue 71,8% mujeres y 28,2% hombres (chi cuadrado 0,649). El tipo de fractura más frecuente en mujeres fue de muñeca y en hombres de cadera. La media de edad fue 74,4 años (chi cuadrado 0,275). En los controles, la distribución por sexo fue 67,6% mujeres y 32,4% hombres (chi cuadrado 0,649). La media de edad fue 73,4 años (chi cuadrado 0,275). El grado de conocimiento fue 54,9% alto, sin predominio de sexo. (chi cuadrado 0,351).
Conclusiones: El grado de conocimiento de osteoporosis en la población total adulta mayor es mayoritariamente alto. El grado de conocimiento sobre osteoporosis fue significativamente mayor en los pacientes fracturados versus los no fracturados.
Financiamiento: Sin financiamiento
FALLA RENAL POST PARATIROIDECTOMÍA POR HIPERPARATIROIDISMO PRIMARIO. REPORTE DE DOS DE CASOS.
Autor y Coautores: NATALIA CARRASCO ZELAYA1, JOCELYN CORTÉS RIVERA2, VICTORIA NOVIK ASSAEL1, MARÍA SOLEDAD BÁEZ POBLETE2, DANIELA PAZ NAVARRETE MONTALVO2, DANIELA OLIVA INOSTROZA2, MARCELA VIVIANA DÍAZ CANEPA2
Lugar de Trabajo: 1 Universidad de Valparaíso, 2 Hospital Dr. Gustavo Fricke (Viña del Mar)
Introducción: Dentro de los órganos blancos de la hormona paratiroidea (PTH) se encuentra el riñón; entre sus acciones sobre este, la PTH estimula la filtración glomerular, el flujo sanguíneo glomerular y la producción de orina independientemente de la acción del calcio. En el caso de pacientes con Hiperparatiroidismo (HPT), el exceso de PTH exacerba estas funciones, muchas veces llevando a una sobrestimación de la función renal. En este sentido, la paratiroidectomía, y con ello, la disminución brusca de la PTH, genera repercusiones sobre el riñón. A continuación, se describen dos casos clínicos de pacientes que cursaron con falla renal aguda posterior a una paratiroidectomía por HPT primario.
Caso clínico 1: Mujer de 72 años, con antecedentes de HTA y FA, con historial de fracturas patológicas, contexto en que se diagnosticó HPT primario, con PTH 2318 pg/ml, Ca 14.7 mg/dl, P 1.7 mg/dl, Cr 1.21 mg/dl. Cintigrama paratiroideo mostró masa hipercaptante paratiroidea inferior derecha, sugerente de adenoma, realizándose paratiroidectomía derecha, con biopsia que confirmó adenoma paratiroideo. En post operatorio evolucionó con ascenso de Cr a 1.7 mg/dl al tercer día, al mes sin recuperación de Cr basal
Caso clínico 2: Mujer de 49 años, con antecedente de carcinoma de paratiroides operado hace 2 años, diagnosticado en contexto de nefrolitiasis a repetición, cursando cuadro de recidiva, con PTH 540 pg/ml, Ca 12.9 mg/dl, P 3.8 mg/dl, Cr 1.5 mg/dl, siendo reintervenida con resección en bloque de masa paratraqueal izquierda. En primeros días de post operatorio evolucionó con ascenso de Cr a 2.1 en primer día, llegando a valores hasta 3.3, con posterior descenso gradual sin recuperar Cr basal.
Discusión: Existen varios estudios que han puesto en evidencia el deterioro de la función renal en los primeros días posteriores a una paratiroidectomía por HPT primario, muchas veces desapercibido por la ausencia de oliguria en la mayoría de los casos. El tipo y mecanismo de daño renal causado por la cirugía no se entiende por completo. Probablemente en relación a los efectos en la hemodinamia glomerular tras la caída súbita en los niveles de PTH. De acuerdo a lo revisado en la literatura la reducción de la TFG alcanzó hasta -25 ml/min/1,73 m2 en los pacientes post operados en el periodo agudo, con posterior recuperación al mes de valores de Cr cercanos al basal.
Conclusión
Se presentan dos pacientes con deterioro de la función renal post paratiroidectomía. Pese a esta reconocida asociación, no existe ninguna recomendación para la vigilancia de la función renal después de la paratiroidectomía en las pautas de tratamiento de HPT, relevante para lograr una mayor pesquisa y manejo preventivo en estos pacientes. Financiamiento: Sin financiamiento
INCIDENCIA DE PUBERTAD PRECOZ CENTRAL PRE Y POST PANDEMIA COVID-19 EN UN HOSPITAL PÚBLICO
Autor y Coautores: CAMILA GARCIA REINGARDT1, FRANCO GIRAUDO ABARCA1, ROSSANA PATRICIA ROMAN REYES2 , XIMENA GAETE VÁSQUEZ1, FERNANDO CASSORLA GOLUBOFF1, MARÍA VERÓNICA MERICQ GUILÁ1, ETHEL CODNER DUJOVNE1
Lugar de Trabajo: 1 Instituto de Investigaciones Materno Infantil – Universidad de Chile, 2 Hospital Clínico San BorjaArriarán (Santiago, Chile)
Introducción: El mundo desde inicios del año 2020 se vio afectado por la rápida extensión del virus SARS-CoV-2, generando confinamiento de la población y estilo de vida poco saludables. El objetivo del estudio es evaluar la incidencia de pubertad precoz central idiopática antes y después de la Pandemia de COVID 19 en un Hospital Público.
Materiales y Métodos: Se evaluó retrospectivamente los registros de salud de niñas remitidas a un centro hospitalario de nivel terciario en la Región Metropolitana por sospecha de pubertad precoz desde enero de 2019 hasta mayo de 2024. Se definió como pubertad precoz (PP) a todos los casos que iniciaron tratamiento con análogos de GnRH (Triptorelina) pubertad precoz central idiopática y/o rápidamente progresiva. Se definió como “Prepandemia” el año 2019, “Pandemia” los años 2020 al 2022, y “Post-pandemia” al período 2023-2024. Se evaluaron el número de casos de PP en los tres períodos en relación con el número total de consultas por el mismo periodo. Se analizaron las características antropométricas, bioquímicas y radiológicas de las niñas diagnosticadas con PP en los tres períodos.
Resultados: El total de pubertad precoz fueron 88 pacientes. Las características de los casos en los tres períodos se detallan en la Tabla, observándose que la incidencia de nuevos casos de PP se duplicó en comparación con antes de la pandemia, y disminuyo al volver los niños al colegio (año 2023-2024).
Tabla
Prepandemia (2019) Pandemia (20202022) Post Pandemia (2023-2024)
Numero de PP
de edad ósea (años)
Conclusiones: Los casos de pubertad precoz central que requirieron tratamiento con aGnRH aumentaron significativamente durante la pandemia de Covid-19 y luego disminuyeron después de la pandemia. Esto no estuvo relacionado con el IMC, la edad en el momento del diagnóstico o el grado de avance de la edad ósea, ya que todos estos factores han sido similares durante los años prepandémicos, pandémicos y pospandémicos. Sin embargo, queda pendiente estudios a más largo plazo para ver si esta disminución es sostenida.
Financiamiento: Sin financiamiento
ADENOMAS PRODUCTORES DE HORMONA DE CRECIMIENTO EN PACIENTES PEDIÁTRICOS: 31 AÑOS DE EXPERIENCIA EN UN CENTRO DE REFERENCIA.
Autor y Coautores: VALENTINA IBÁÑEZ HERNÁNDEZ1, CONSUELO OLAVE BELTRÁN2, PAOLA CÁRDENAS BAHAMONDE2, CONSTANZA ROBLES GUTIÉRREZ1, LUIS CASTAÑO GONZÁLEZ3, IDOIA MARTÍNEZ DE LA PISCINA3 , NELSON WOHLLK GONZÁLEZ2, DAVID ROJAS SALAZAR4, MARÍA ISABEL HERNÁNDEZ CÁRDENAS4-5
Lugar de Trabajo: 1 Facultad de Medicina. Universidad de Chile, 2 Hospital Del Salvador (Santiago, Providencia), 3 Hospital Universitario Cruces, UPV/EHU, Biocruces Bizkaia, CIBERER-CIBERDEM, Endo-ERN, 4 Instituto de Neurocirugía Asenjo, 5 Departamento de ciencias neurológicas, Facultad de Medicina Universidad de Chile
Introducción: Los adenomas hipofisarios (PitNET) secretores de hormona de crecimiento (GH), son muy infrecuentes en edad pediátrica (3-8 casos/1 millón de habitantes). Son la causa más común de exceso de GH en pacientes pediátricos, más frecuentes en niñas. Existen formas sindromáticas de presentación como el Síndrome de McCune Albright, Complejo de Carney, Acrogigantismo ligado a x, o MEN1. Existe una base genética identificable en un 50% de los pacientes pediátricos, por lo que el estudio molecular genético resulta fundamental.
Objetivo: Estudio retrospectivo, descriptivo de 19 casos con exceso de GH, evaluados y tratados en un centro de referencia nacional durante los años 1992-2023.
Materiales y métodos: Se revisaron los expedientes clínicos de 19 pacientes con exceso de GH con debut en edad pediátrica, identificando síntomas al diagnóstico, niveles hormonales, imágenes realizadas, evaluación visual, tipo de tratamiento inicial y seguimiento.
Resultados: De los 19 pacientes, el 73,7% correspondieron a sexo femeninos, edad promedio al diagnóstico 17,4 ± 5,5 (6-26) años, el retraso diagnóstico promedio fue de 4,5 (1-13) años. El promedio de años de seguimiento fue 6,2 (1-16) El síntoma más frecuente fue el crecimiento acral (89,5%), seguido por prognatismo (68,4%), y sudoración excesiva, cefalea y talla alta (36,8%). El 50% de las niñas presentaron alteraciones menstruales. El 10,5% tenía antecedentes familiares de segundo grado de tumores hipofisarios o acromegalia. Dos pacientes presentaron manchas cafés con leche compatibles con síndrome de McCune Albright.
Diez pacientes (52,2%) presentaron hipofunción de alguna de las hormonas hipofisiarias, siendo el eje tiroideo el más frecuentemente alterado (31%). Se realizó estudio molecular en un 4%. Quince (78,9%) correspondieron a macroadenoma con 36,8% de invasión del seno cavernoso y 15,8% de compromiso del quiasma óptico. El 78,9% tuvo evaluación neurooftalmológica, un 36% presentó alguna alteración del campo visual, y 21% del nervio óptico. En 94,7% se realizó la cirugía transesfenoidal como tratamiento de primera línea, con 22,2% de remisión completa y 44,4% remisión parcial. Las complicaciones más frecuentes fueron déficit de arginina-vasopresina en 2 pacientes y fístula del líquido cefalorraquídeo en 2 pacientes. Se requirió tratamiento de segunda o tercera línea en 10 pacientes, el 50% fue reoperado y 36% fue tratado con análogos de somatostatina.
Conclusiones: El exceso de GH constituye una patología de baja frecuencia que tiene alto impacto en la calidad de vida de los pacientes pediátricos, afectando su crecimiento y desarrollo a largo plazo. Nuestro centro cuenta con un equipo multidisciplinario para el manejo de estos pacientes. Este es el primer reporte nacional y constituye un aporte a la epidemiología para la continua mejora y optimización del manejo de estos pacientes.
Financiamiento: Sin financiamiento
ADOLESCENTE CON BOCIO SEVERO Y ENFERMEDAD DE GRAVES REFRACTARIA A TRATAMIENTO MÉDICO TRATADA CON TIROIDECTOMíA EXITOSA
Autor y Coautores: ANDRÉS DE TEZANOS PINTO DE LA FUENTE1, MARITZA VIVANCO JURY1, PATRICIO ROMERO MATUS1, PILAR ACUÑA VALLEJOS1, JOSE MANUEL CAMPOS VARAS1, BRUNO CATOIA FONSECA1 Lugar de Trabajo: 1 Hospital Clínico de Niños Dr. Roberto del Río (Santiago, Independencia)
Caso Clínico: Adolescente de 13 años diagnosticada con hipertiroidismo (HT) a los 10 años. Fue derivada al pediatra por palpitaciones, ansiedad y temblores. Su examen físico mostraba taquicardia, bocio visible y temblor de manos. Había perdido 6 kg en 4 meses. Exámenes: TSH <0,001 uU/ml, T4L 6,87 ng/dl (VN 0,93 - 1,63), ecografía Doppler de tiroides con gran bocio, ecoestructura heterogénea, hipervascularidad, sin nódulos. TRABs 10,3 U/L (RR <1,75). Inicia tratamiento con tiamazol 20 mg al día y betabloqueadores (BB). Tenía hipotiroidismo a los 3 meses, por lo que se reduce tiamazol a 5 mg al día. A los 2 años recae con síntomas de HT, con TSH indetectable y T4L y T3 elevados, TRAB 33,3 U/L y mismos hallazgos en la ecografía tiroidea. Se aseguró buena adherencia al tratamiento, se aumentó tiamazol a 20 mg al día y se agregaron nuevamente BB, logrando función tiroidea normal a los 4 meses. Antes de 1 año recae con síntomas de HT, su función tiroidea mostró supresión de TSH y T4L y T3 muy elevadas. Siempre con adherencia adecuada, pero sin mejoría, incluso al aumentar el tiamazol hasta 40 mg al día. Cintigrama tiroidea mostró un gran bocio con captación difusa y sin nódulos. La evaluación oftalmológica mostró compromiso ocular con retracción palpebral, dolor retroocular, edema palpebral y TRABs >40 U/L, por lo cual se consideró resolución quirúrgica en vez de terapia de ablación con radioyodo.
Previo a la cirugía inició prednisona 40 mg al día, mejorando función tiroidea en un mes pero permaneciendo con HT, por lo que recibe solución de lugol 10 días antes de la cirugía. Tenía TSH <0,001 uU/ml, T4L 0,23 ng/dl y T3 0,20 ng/ml. Sus palpitaciones, sudoración, fatiga y temblor cedieron y no tenía otros signos de HT. Su cirugía duró aproximadamente 5 horas, realizada con un monitor nervioso intraoperatorio y con tinción de fluorescencia verde de indiocianina paratiroidea. Su recuperación fue excelente, no presentó dificultades respiratorias ni del habla, sin hipocalcemia y niveles de PTH normales a las 24 horas. Fue dada de alta a los 2 días y comenzó terapia con levotiroxina 100 ug al día en su quinto día. Tenía niveles normales de hormona tiroidea a las 2 semanas y su TSH se volvió detectable un mes después de la cirugía.
Discusión: Aunque no es común en la edad pediátrica, la cirugía puede ser el tratamiento definitivo del HT. Los nuevos métodos de seguimiento pueden minimizar la morbilidad de esta terapia invasiva.
Financiamiento: No
TALLA BAJA GENETICA, SINDREM SILVER - RUSSELL, A PROPOSITO DE UN CASO CLÍNICO
Autor y Coautores: CONSUELO VALLEJOS JAQUE1, BLADIMIR PREZ RIVAS1, MARÍA MACÍAS FERNÁNDEZ1, MARTA MORALES DÍAZ1-2, GUILLERMO ANTONIO ORTIZ SOTO2
Lugar de Trabajo: 1 Clínica Dávila, 2Universidad Diego Portales
Introducción: La talla baja es un motivo de consulta frecuente en Pediatría. La causa genética es poco frecuente. Se presenta caso de talla baja, de etología genética.
Caso clínico: Paciente masculino, cuarto hijo de padres no consanguíneos. Embarazo controlado, sin patologías. RN 38 semanas, parto vaginal eutócico. PN 2.425 grs (<p3), talla 44 cm (<p10), circunferencia craneana 33 cm (p10p50). Apgar 9-9.
Sin antecedentes en la familia. Mama T 150 cm, menarquia 11 años.Papa T 165 cm. Hermanos talla normal.
Evoluciona con mal incremento pondoestatural.Edad 9 m ,asociado a rasgos dismórficos: facie triangular, frente amplia, macrocefalia relativa, ojos grandes, escleras azuladas, micrognatia.
Estudio: Perfil bioquímico, hepático, lipídico, tiroideo, hemograma, insulina basal, inmunoglobulinas séricas, estudio para enfermedad celíaca, factores de crecimiento, orina completa, urocultivo, vitamina D y vitamina B12, normales. Rx EO 3 meses, EC 9 meses. Cardiograma 46 XY.
Estudio dirigido para Sd. Silver Russell ( SSR ) (MLPA cromosoma 11), resulta negativo.
Dado estudio inicial negativo, se decide conducta expectante y reevaluación a los 2 años de vida, control en el cual persiste en estado de desnutrición y talla baja severa, se agrega mala oclusión dental y retraso del lenguaje. Se completa estudio con Exoma, en el que se informa una variante de significado incierto (VUS) probablemente relevante: pérdida (número de copias =1) que involucra exones 4 y 5 del gen HMGA2, que hace posible el diagnóstico de SSR tipo 5 autosómico dominante.
El pronóstico de talla final (sin tratamiento) para pacientes con Sd. Silver Russel es de 151 cm en hombres y 140 cm en mujeres, asociado a que en algunos casos se ha detectado una deficiencia de hormona de crecimiento (GH). El tratamiento con GH está recomendado en este grupo de pacientes. Se inició tratamiento con Somatropina. Conclusiones: la talla baja es un motivo de consulta frecuente en pediatría y debe ser estudiada. Las causas genéticas son poco frecuentes, pero gracias al avance en los métodos diagnósticos se hace posible la identificación de estos casos. Lograr un diagnóstico genético nos permite orientar y dar consejo genético a padres, saber condiciones asociadas con un fin preventivo y ofrecer alternativas terapéuticas personalizadas a nuestro paciente. Financiamiento: No
TALLA BAJA CON MACROCEFALIA RELATIVA Y DISMORFIAS FACIALES PROVOCADA POR VARIANTE PATOGÉNICA EN EL GEN ACAN
Autor y Coautores: CAMILA GARCÍA REINGARDT1, GUILLERMO LAY-SON RODRÍGUEZ2
Lugar de Trabajo: 1 Sección de Endocrinología Infantil, Servicio de Pediatría, Hospital Franco Ravera Zunino (ex Hospital Regional Rancagua), 2 Sección de Genética, División de Pediatría, Facultad de Medicina, Pontificia Universidad Católica
Introducción: La talla baja idiopática puede estar en el contexto de trastornos con un espectro muy amplio y heterogéneo. El agrecano, codificado por el gen ACAN, es el componente principal de la placa epifisaria, el cartílago articular y el disco intervertebral y se expresa en muchos tejidos. Variantes patogénicas que afectan la síntesis de agrecanos, están implicadas en un espectro fenotípico (Agrecanopatías) asociado a talla baja asociado a edad ósea alterada, fusión epifisaria temprana y con detención del crecimiento. Las variantes bialélicas en ACAN se han asociado con displasia espondiloepimetafisaria de tipo agrecano (OMIM:612813), mientras que las variantes monoalélicas se han asociado con la displasia espondiloepifisaria, tipo Kimberley (OMIM:608361), y con el fenotipo de estatura baja, edad ósea avanzada, con o sin osteoartritis de aparición temprana y/o osteocondritis disecante (OMIM:165800). En este reporte, presentamos una paciente con talla baja asociada a una variante en el gen ACAN
Presentación del caso: Paciente de sexo femenino de 2 años 5 meses que fue derivada a Endocrinología Infantil por talla baja. Durante el embarazo, se detectó una translucencia nucal aumentada levemente y huesos largos en límite inferior. Al nacer: RNT 38 semanas PEG (PN: 2.710 gr (-1.1z) y TN 43,5 cm (-3,0z)). Sin antecedentes mórbidos de importancia. Padres no consanguíneos sanos (talla madre: 153 cm – padre: 160 cm). Al examen físico se evidencia talla baja proporcionada y macrocefalia relativa, peso 9,5 kg (-2,22z) y talla de 78 cm (-3,47z) con una relación SS/SI 1,4 y envergadura de 77,5 cm. Se realiza estudio inicial sin alteraciones: IGF-1 113 (VN: 55-327), IGFBP-3: 4740, TSH 2,68, T4L 1,02. Edad ósea acorde. Estudio genético: Cariotipo 46,XX. En el contexto de algunas dismorfias faciales inespecíficas se solicita una secuenciación del exoma completo, identificándose una variante patogénica heterocigótica en ACAN:c.867del (p.Trp290GlyfsTer36). Esta variante altera el marco de lectura y se prevé que provoque una pérdida o interrupción de la función normal de la proteína a través de la degradación del ARN mensajero mediada por mutaciones sin sentido (NMD) o por el truncamiento de la proteína. No se reportaron otras variantes relevantes. Está pendiente el estudio de sus padres.
Discusión: Las Agrecanopatías es un amplio continuo de fenotipos que debe considerarse en el diagnóstico diferencial de pacientes con talla baja idiopática y talla baja con dismorfias inespecíficas/macrocefalia relativa. El desarrollo y uso generalizado de la tecnología de secuenciación de segunda generación (NGS) ha aumentado las posibilidades de diagnóstico y un potencial tratamiento.
Financiamiento: Sin financiamiento
INSUFICIENCIA CORTICOSUPRARENAL PRIMARIA UNA PRESENTACIÓN ATÍPICA
Autor y Coautores: MARÍA MACÍAS FERNÁNDEZ1-2, BLADIMIR PREZ RIVAS1-2, CONSUELO VALLEJOS JAQUE1-2, MARTA MORALES DÍAZ2, GUILLERMO ANTONIO ORTIZ SOTO2
Lugar de Trabajo: 1 Universidad Diego Portales, 2 Clínica Dávila
Introducción: La falla suprarenal primaria tiene una incidencia de 0,8-1,4 casos por 100.000. En pediatría la causa más frecuente es por déficit congénito de la enzima 21 hidroxilasa, en adultos, más del 80% es de causa autoinmunitaria, la que puede ser aislada o formar parte de un síndrome poliglandular autoinmunitario. Caso clínico: Escolar masculino de 7 años que llega a urgencias con historia de 2 meses de polifagia, polidipsia, poliuria y enuresis. Tenía consultas previas y se descartando diabetes. Por presentar vomito en 2 oportunidades y marcado decaimiento, deciden consultar en Urgencias. Antecedentes: gemelo, prematuro de 30 sem. de gestación, sin antecedentes mórbidos de interes. Estudio Na 115, Cl 83, K ¿ NU 20,4. Ph 7,43, Bic. 19.6 pCO2 30.4 HGT: 165 mg/dl. Se ingresa a iUCI donde lo describen vigil, cooperador, PA 119/66 mmHg. FC 106 x’. FR 26 x’. Sat. O2 99%. Neurológico normal Segmentario sin alteraciones, sin edema, sin hiperpigmentación.Al interrogatorio dirigido presentaba una notoria avidez por la sal.
Durante su estancia en UCIPED fue difícil la corrección de la natremia, se realizaron cargas de sodio en reiteradas oportunidades, logrando mejoría sin llegar a valores normales, y volviendo a bajar requiriendo aportes de Sodio EV, comprobándose Osmolaridad urinaria alta y Sodio alto en orina. Hemograma, pruebas de coagulación, creatinina, pruebas hepáticas fueron normales. EKG: normal. Pruebas tiroideas, testosterona IGF-1 ,17 hidroxiprogesterona normales. Cortisol AM 7.96 (bajo para stres). RNM cerebral sólo muestra un pequeño quiste de par intermedia sin trascendencia patológica y RMN abdomen normal. Se traslada a sala básica en buenas condiciones generales, el sodio se estabiliza y finalmente mejora con el uso de fluorinef 0,1 mg cada 12 hrs dosis. Se recibe resultado de ACTH: 1250 pg/mL DHEA-S 97.1 μG/DL Aldosterona 2.2 ng/dl y se configura diagnóstico de falla adrenal primaria. Se inicia cortisol 15 mg/m2sc/día y previo al alta se aumenta fluorinef a 3 dosis diarias. Controles ambulatorios con endocrinología, se obtuvo resultado de Renina 4756 uUI/ML y ac anti 21 hidroxilasa positivos, se mantiene manejo con: alimentación rica en sal, Florinef y Cortisol.
Conclusiones: Paciente con enfermedad de Addison que debuta con hiponatremia, en un niño que no tenía hiperpigmentación, con un cortisol inicial normal (aunque en el límite inferior y bajo para stress) y el K nunca alto, tampoco tuvo otras alteraciones descritas como hipoglicemia. Las claves clínicas son la avidez por la sal, poliuria. Polidipsia, astenia. El paciente requiere tratamiento y seguimiento crónico, y búsqueda de futuras otros compromisos glandulares y/u otras patologías autoinmunes.
Financiamiento: No
DESARROLLO DE DIAGNÓSTICO MOLECULAR DEL SÍNDROME DE DI GEORGE, EN UN HOSPITAL PÚBLICO
Autor y Coautores: ALEX MUÑOZ GALLARDO1, SOLEDAD HENRÍQUEZ BARRERA1, PATRICIA LÓPEZ CUEVAS1-2, MARÍA
CECILIA JOHNSON PENA1, MARÍA DE LOS ÁNGELES ALFARO VERGARA3, TRINIDAD KAHLER QUEZADA3, AMANDA BURGUEÑO RAFFO3, FERNANDO RODRÍGUEZ1
Lugar de Trabajo: 1 IDIMI, Facultad de Medicina, Universidad de Chile, 2 Hospital Clínico San Borja Arriarán, 3 Facultad de Medicina, Universidad de Chile
Introducción: El Síndrome de Di George (SDG) es una de las alteraciones cromosómicas más frecuentes en recién nacidos vivos con una incidencia de alrededor de 1:4000 y producida por microdeleciones de aproximadamente 3MB, en el locus 22q11.2. Sus principales signos, son anomalías cardiacas congénitas y palatinas, hipocalcemia, entre otras patologías. En nuestros centros de salud no es habitual la confirmación molecular del cuadro clínico para SDG. En los laboratorios de diagnóstico genético se usa FISH o amplificación de sondas dependiente de ligandos múltiples (MLPA), como técnicas de rutina para observar alteraciones de la zona 22q11.2 las cuales permiten identificar las variaciones del número de copias de DNA genómico
Objetivo: Diseñar e Implementar la técnica de qRTPCR y compararla con MLPA para genes ubicados en 22q11.2, para el diagnóstico molecular del SDG.
Método: Se realizó qRTPCR para los genes CLTC1, SNAP29 y MED15 en muestras de ADN genómico proveniente de sangre periférica previamente analizadas por MLPA para SDG. Se estudiaron 3 grupos: Grupo 1: deleción monocigótica de la región 22q11.2, Grupo 2: duplicación de la región 22q11.2 y Grupo 3 : pacientes normales. Se realizó y comparó los 2-ΔΔct obtenido de los qRTPCR, para observar duplicación o deleción de la zona en estudio. Para determinar la diferencia entre los grupos se utilizó el análisis estadístico Mann-Whitney.
Resultados: En el grupo 1, con deleción de 22q11.2, se observa una menor amplificación (cercana a 0.5 veces del 2DDct), en comparación al Grupo 3 (normal), para SNAP29, MED15 y CLTC1 (p<0.01). En el grupo con duplicación de 22q11.2 se observa una amplificación muy cercana a 1.5 veces del 2-ΔΔct, comparado al valor normal, sin embargo, no es posible realizar el análisis estadístico debido al bajo número de muestras en el Grupo 2 (n=2).
Conclusiones: Los resultados muestran que qRTPCR permite detectar las deleciones y duplicaciones para los genes SNAP29, MED15 y CLTC1 del locus 22q11.2 de forma similar al MLPA. Estos resultados preliminares sugieren que la implementación de qRTPCR para el estudio molecular de SDG en hospitales públicos y permitiría realizar el diagnóstico molecular pre y post natal de pacientes con sospecha de SDG en un menor tiempo y costo diagnóstico facilitando la consejería genética.
Financiamiento: Sin financiamiento
NEUTROPHIL GELATINASE-ASSOCIATED LIPOCALIN (NGAL) EN NIÑOS Y ADOLESCENTES CON DIABETES MELLITUS TIPO 1 AL DEBUT
Autor y Coautores: VIVIAN GALLARDO GALLARDO1-2, MARÍA FRANCISCA UGARTE PALACIOS1-2, CARLOS IRRARRÁZABAL MUÑOZ7 , ANAHÍ YIZMEYIÁN MAESO1-4, CAROLINA SEPÚLVEDA RUBIO1-3, MARÍA SOLEDAD VILLANUEVA TORAL1, SOLEDAD SANTIBAÑEZ1, CINTHYA URQUIDI BELLOTA5, MAURICIO LOZANO VERGARA6, LUIS OSORIO ROJAS6, CONSUELO PASTEN RAMOS6
Lugar de Trabajo: 1Hospital Dr. Exequiel González Cortés, 2Clínica Universidad de Los Andes, 3Clínica Alemana, 4Universidad de Chile, 5Departamento de Epidemiología, Facultad de Medicina, Universidad de los Andes, 6Laboratorio de Fisiología Integrativa y Molecular, Centro de Investigaciones Biomédicas, Universidad de los Andes
Introducción: Neutrophil gelatinase-associated lipocalin (NGAL), es un biomarcador precoz de daño renal tubular, que se ha encontrado en Diabetes Mellitus (DM-1) previo a la aparición de microalbuminuria (MAU), pero su utilidad al debut no ha sido establecida
Objetivo: Cuantificar NGAL en plasma (pNGAL) y en orina (uNGAL) en niños y adolescentes al debut de DM1 y correlacionarlo con los parámetros clínicos y de laboratorio.
Pacientes y Método: Se estudiaron 25 DM1 al debut. Se evaluaron parámetros clínicos (peso, talla, z-IMC, Glasgow, PA, grado de deshidratación) y de laboratorio (pH, HCO3, glicemia, ELP, cetonas, creatinina plasmática (pCr), BUN, HbA1c). Entre el 3º y 5º día, resuelta la cetoacidosis (CAD) y previo consentimiento informado, se determinó en sangre pCr, CystatinaC (pCysC), pNGAL y en orina uCr, uNGAL y MAU. (NGAL por kit de ELISA). Filtración glomerular (FG) por FGP_EPI Cr-Cys. Se analizaron las variable para el grupo total (×±ds) y se compararon entre grupo uNGAL (+) vs uNGAL(-) (t-Student, significativo p<0.05). Estudio de correlación (Pearson) entre NGAL y las variables clínicas y bioquímicas.
Resultados: 25 pacientes debut DM1, 17 hombres, 14 con CAD, edad 10,34 ± 2,9 años (4,04-14,04), glicemia 428±124 mg/dl, HbA1c de 11,4±1,8%, pH 7,22±0,14 (6,84-7,4)
Los valores de pNGAL(ng/ml) 30±12.6 (18.2-71.7), uNGAL (ng/ml) 0.36±0.71 (0-286), uNGAL/uCr 0.01±0.01 (00.03)
Se observó una correlación positiva entre HbA1c y uNGAL/uCr (r=0.43, p=0.03), y negativa entre pH y pNGAL/uNGAL (r=-0.72, p=0.005)
No hubo diferencias significativas entre los grupos con y sin CAD para pNGAL (29.9±9.36 vs 30.5±16.9), uNGAL (0.36±0.77 vs 0.36±0.65) ni uNGAL/uCr (0.0±0.01 vs 0.01±0.01)
La tabla compara el grupo con y sin uNGAL con las variables bioquímicas
Conclusiones: Al debut de DM1 en niños y adolescentes, una vez resuelta la cetoacidosis un 52% presentan NGAL detectable en orina, demostrando presencia de daño renal tubular, además su correlación con HbA1c, sugiere que el período de hiperglicemia previo al debut puede estar jugando un rol importante en generar daño renal tubular precozmente. El seguimiento de estos pacientes permitirá evaluar su valor pronóstico como marcador precoz de daño renal.
Financiamiento: SOCHED 2019-05
EFECTOS DE
LA OBESIDAD
Y LA DIABETES SOBRE LA SALUD, TIPO Y FUNCIÓN DEL PIE EN POBLACIÓN CHILENA
Autor y Coautores: FELIPE H PALMA1, ANNIE V STAPPUNG1, MATÍAS ABOITZ VON SCHULTZENDORFF 1, DANIEL A ARAYA1
Lugar de Trabajo: 1 Laboratorio Integrativo de Biomecánica y Fisiología del Esfuerzo (LIBFE), Escuela de Kinesiología, Universidad de los Andes, Chile
Objetivos: Comparar la salud, función y tipo de pie en población general, según presencia de diabetes u obesidad. Diseño experimental: Se realizó un estudio observacional, analítico, de corte transversal. Material y métodos: Se evaluó a personas mayores de edad con la capacidad de caminar de forma independiente, sin amputaciones o con alteraciones neuromusculares severas. Las mediciones se llevaron a cabo en distintos lugares públicos y privados. En primer lugar, se realizó una entrevista para determinar las variables demográficas y clínicas básicas, como el índice de masa corporal o presencia de algún diagnóstico médico. Luego se midió la calidad de vida asociada al pie a partir de la primera sección del Foot Health Status Questionnaire (FHSQ). El tipo de pie se determinó a través del Foot Posture Index de 6 ítems (FPI-6) y del Índice de Chippaux-Smirak (ICS). La función del pie fue evaluada con baropodometría, donde se consideraron las presiones plantares máximas del pie y el Índice de Excursión del Centro de Presión (IECP). Para las personas con diabetes, las variables fueron comparadas contra controles pareados, a través de pruebas de t-Student, Mann-Whitney o Chi2, según tipo y escala de variable. Para la obesidad, se crearon cuatro grupos distintos (bajo y normopeso, sobrepeso, obesidad tipo 1, obesidad tipo 2 o 3), los cuales fueron comparados entre sí a partir de pruebas de un ANOVA de una víal, Kruskal-Wallis o Chi2, según tipo y escala de variable. Todos los participantes dieron su consentimiento previo a participar, y el proyecto fue aprobado por el Comité de Ética local (CEC2022144).
Resultados: 331 personas fueron evaluadas, de las cuales 24 (7.3%) presentaron diagnóstico de diabetes mellitus, 144 (43.5%) sobrepeso, 55 (16.6%) obesidad tipo 1, y 21 (6.3%) obesidad tipo 2 o 3. No hubo diferencias significativas en la salud y función del pie entre personas sin y con diabetes, aunque estas últimas presentaron pies más supinados a partir del FPI (p<0.026). En el caso de las personas con obesidad, estas presentaron peores indicadores de salud del pie total (p=0.0116), y en las subdimensiones de dolor (p=0.0025), funcionalidad (p=0.0010) y salud general (p=0.0249). También presentaron pies más planos a partir del ICS (p<0.0001); y una mayor prevalencia en presiones peligrosamente altas (p=0.0190). La mayor parte de las diferencias significativas con el grupo bajo y normopeso se dieron desde la obesidad tipo 1 en adelante, mostrando diferencias mucho más marcadas en el grupo de obesidad tipo 2 o 3.
Conclusiones: Las personas con diabetes presentaron pies más supinados, mientras que las personas con obesidad mostraron diferencias en todas las variables estudiadas, mostrando pies más planos, mayor prevalencia de presiones altas, y una menor salud del pie.
Financiamiento: Fondo FONIS SA22I0149
CARACTERIZCIÓN DE CETOACIDOSIS DIABÉTICA EN UNIDAD PACIENTE CRÍTICO EN 6 MESES
Autor y Coautores: FADY HANANÍAS RAMOS1
Lugar de Trabajo: 1 Sección Diabetes, Hospital Guillermo Grant Benavente y Universidad de Concepción
Introducción: Es bien sabido que la incidencia de la diabetes en Chile está en constante aumento, a pesar de los esfuerzos por promover estilos de vida saludable y de la vanguardia terapéutica que poco a poco está cada vez más al alcance de la población. Lamentablemente no sólo la incidencia aumenta, sino que también la severidad de las descompensaciones agudas de nuestros pacientes. En esa misma línea de pensamiento, sospechamos que es cada vez más frecuente los ingresos a unidad de paciente crítico por cetoacidosis diabética, principalmente por pacientes clasificados como tipo 2. Este estudio busca caracterizar a los pacientes ingresados por diagnóstico de cetoacidosis diabética en una unidad de paciente crítico de un hospital terciario en los primeros 6 meses del año 2024, utilizando la ficha clínica electrónica para recaudar los datos de los pacientes seleccionados. Dentro de los resultados, destacamos que en 6 meses hemos atendido a 33 pacientes con diagnóstico de cetoacidosis diabética, 22 son mujeres (66%) con un promedio de edad de 51 años (17 – 83), sólo 8 pacientes presentaron un debut de diabetes al momento de la atención, sólo 19 pacientes estaban previamente con insulina como parte de su tratamiento crónico, en 26 pacientes se logró identificar un desencadenante del cuadro, que el promedio de glicemia de ingreso fue de 528 mg/Dl, con un pH de 7.09, bicarbonato de 9.68 y anión GAP de 27. El tiempo promedio en días en los que estos pacientes requirieron una bomba de infusión continua para administrar insulina fue de 2.8 días con una estadía promedio de 6.2 días. Sólo un paciente falleció (3%). Sólo 2 pacientes fueron clasificados como diabetes tipo 1 del total (6%). Nuestros datos dan a entender que la totalidad de pacientes que ingresaron son catalogados al menos como cetoacidosis diabética moderada, la mortalidad está dentro de los rangos publicados internacionalmente y la incidencia es mayor a la publicada en series nacionales, con mayor presencia de pacientes clasificados como tipo 2. Estos datos obtenidos sólo en el primer semestre del presente año pueden ayudar a optimizar estrategias no sólo de manejo de las complicaciones agudas de la diabetes, sino que también para mejorar nuestras intervenciones en prevenir el aumento de la incidencia de esta entidad. Financiamiento: Sin financiamiento
EFECTO DE LA DIETA MEDITERRÁNEA SOBRE LOS NIVELES DE GLICEMIA, INSULINA Y HOMA EN PACIENTES CHILENOS CON SÍNDROME METABÓLICO
Autor y Coautores: ALESSANDRA JARUFE3, ROSARIO WILLATT3, LONI BERKOWITZ FIEBICH4 , MARIANA CALZADA3 , BÁRBARA SAMITH3, VICTORIA PINTO3, XIMENA MARTÍNEZ3, DANIELA SARA3, ANDREA VON SCHULTZENDORF3 , MATILDE OLIVOS3, NURIA PEDRALS3, MARCELA BITRAN3, GUADALUPE ECHEVERRÍA ERRÁZURIZ3, CHIARA RUINI1 , CAROL RYFF2, DRUSO PÉREZ3, ATTILIO RIGOTTI RIVERA3
Lugar de Trabajo: 1Department for Life Quality Studies, Universidad of Bolonia, Rimini, Italia, 2Institute on Aging y Department of Psychology, University of Wisconsin, Madison, WI, EE.UU, 3Centro de Nutrición Molecular y Enfermedades Crónicas, Escuela de Medicina, Universidad Católica de Chile
Introducción: El síndrome metabólico (SM) se caracteriza por un metabolismo glucídico alterado, caracterizado por hiperglicemia en ayuno e insulinorresistencia, lo que contribuye al riesgo diabético y cardiovascular (RCV) elevado que presenta esta condición clínica. La dieta mediterránea (DMed), definida como un estilo de vida que incluye un patrón de alimentación saludable, ha demostrado efecto beneficioso en el metabolismo glucídico con disminución del RCV y de diabetes a futuro.
Objetivo: Evaluar el impacto de la ingesta de DMed comparada con una dieta baja en grasas (DBG) sobre la glicemia, insulina y HOMA-IR en pacientes chilenos con SM.
Diseño experimental: Análisis de seguimiento de una intervención nutricional aleatorizada.
Sujetos y Métodos: Seguimiento a 6 meses que compara una intervención nutricional aleatorizada de DMed versus dieta baja en grasas (DBG) en pacientes con SM diagnosticados según criterios del Ministerio de Salud de Chile. En nuestro estudio se comparó la variación de los niveles de glicemia en ayuno, insulina y HOMA-IR entre ambos grupos, medidos pre (T0) y post-intervención (T6), mediante test U de Mann Whitney, en los pacientes reclutados en ambos grupos.
Resultados: Como se muestra en la tabla con resultados a 6 meses de seguimiento, el grupo intervenido con DMed mostró una variación de glicemia (reducción de ~4 mg/dl) en ayuno significativamente distinta respecto al grupo de DBG (aumento de 0,7 mg/dl, p= 0,008). El análisis del cambio entre T0 y T6 en los niveles de insulina y HOMA-IR no evidenció diferencias significativas entre los grupos de intervención (p= 0,961 y p=0,372, respectivamente).
Biomarcador
Glicemia en ayunas (mg/dL)
(DMed: n=116, DBG: n=47)
Insulina en ayunas (μUI/mL)
(DMed: n=115, DBG: n=45)
HOMA-IR
(DMed: n=110, DBG: n=42)
Promedio de cambio Mediana de cambio Valor P (U de Mann Whitney)
Conclusión: La intervención de 6 meses con DMed en pacientes con SM se asoció a una reducción en la glicemia en ayuno. Este cambio no se replicó en el grupo intervenido con DBG, probablemente por la ingesta alta de hidratos de carbono que supone la reducción en el aporte de grasa dietaria. El efecto de la DMed contribuiría a disminuir la presencia de hiperglicemia como criterio diagnóstico de SM y a mejorar el perfil de riesgo cardiometabólico futuro. Financiamiento: Sin financiamiento
EMBARAZO CON DIABETES GENÉTICA PREEXISTENTE: REPORTE DE CASO
Autor y Coautores: NATALIA REYES CAMP1, JOSEFINA CASTRO PENNA2
Lugar de Trabajo: 1 Servicio de Diabetes Adulto. Complejo asistencial Dr. Sotero del Rio, 2 Servicio de medicina interna. Complejo asistencial Dr. Sotero del Rio
Introducción: La diabetes durante el embarazo afecta al 16% de las gestantes. Factores que contribuyen incluyen el exceso de peso, edad, sedentarismo, insulinoresistencia y DMG previa. En su mayoría la hiperglucemia del embarazo es de novo. Según la Encuesta Nacional de Salud, en Chile el año 2016-17 un 6,3% de las mujeres entre los 25 y los 44 años tiene algún tipo de Diabetes diagnosticada.
Dentro de sus diversas etiologías, la diabetes mellitus de origen genético representa un desafío particular debido a su complejidad y variabilidad en la presentación clínica. Durante el embarazo requiere un equipo experto ya que el control glucémico óptimo es crucial para prevenir complicaciones materno-fetales
A continuación, presentamos el caso de una gestante con DMPG que logra adecuados resultados materno-fetales gracias al trabajo en equipo multidisciplinario
Caso Clínico: Mujer de 40 años con Obesidad, HTA y DM diagnosticada a los 17 años, debutó con crisis hiperglicemica severa, marcadores autoinmunes(-). RDNP moderada a severa bilateral.
Antecedente familiar de abuela materna, mamá, hermano menor todos usuarios de insulina.
Se hospitaliza a las 12 semanas de gestación para compensación de DMPG. Previo al ingreso usuaria de Insulina NPH 20 UI AM y 20 UI en la noche + Insulina rápida 20u Am - 20u PM + Metformina 850 mg al día, sin controles los últimos 5 años. Últimos exámenes previo embarazo A1c 13.1%
Triglicéridos 679 Col Total 225 HDL 39
De alta a las 72 hrs con indicación de glucometrías capilares pre y post comida, metformina 1g cada 12 horas, insulina aspártica e insulina NPH. Inicia con DDT 0.8u/kg/día, dejando esquema basal con bolos diferenciados según horario de comida y distribución de hidratos de carbono durante el día con un total de 180 gr/dia
Durante embarazo reduce A1c, aumenta 6 Kg, se ajusta DDT hasta 1 UI/kg/día de insulina logrando A1c 5.7% durante la gestación
Ecografía de 29 semanas describe líquido amniótico normal, peso fetal 1716 gr (p70-95 Alarcon Pittaluga)
A las 37 semanas se realiza cesárea electiva logrando RN masculino vivo Peso 4045gr, 50 cm Apgar 8-8, se confirma diagnóstico de Cardiopatía fetal: CIV apical + Ventriculomegalia bilateral fetal. Ambos de alta a las 48 hrs Para lograr estos resultados la paciente requirió 30 controles durante las 25 semanas de embarazo que estuvo en atención secundaria desde la hospitalización a las 12 semanas de embarazo. 11 de los controles fueron con el equipo de Diabetes.
Discusión: La DMPG es una condición de difícil control metabólico por sí misma, que pone en riesgo a la gestante y al feto. Requiere un seguimiento estricto y multidisciplinario por parte del equipo médico especializado (diabetes y maternofetal). Este caso destaca la importancia de la monitorización continua, los ajustes en dosis de insulina y la educación del paciente para lograr resultados obstétricos favorables.
Financiamiento: Sin financiamiento
CUIDADOS DE TRANSICIÓN EN PACIENTE ADOLESCENTE CON DIABETES MELLITUS TIPO 1: ALTERNATIVAS TERAPÉUTICAS
Autor y Coautores: JOSEFINA CASTRO PENNA1, NATALIA REYES CAMP2
Lugar de Trabajo: 1 Servicio de medicina interna. Complejo asistencial Dr. Sotero del Rio, 2 Servicio de Diabetes Adulto. Complejo asistencial Dr. Sotero del Rio
Introducción: La transición de los niños con diabetes tipo 1 (DM1) al equipo adulto es un proceso difícil y a veces traumático. Se debe intentar una transicion progresiva asegurando manejo de las otras comorbilidades que los adolescentes puedan tener y buena adherencia a terapia
La incidencia actual de DM1 en < 20 años en Chile es 13 por 100.000 habitantes. Esto refleja una gran carga en aumento para los equipos de diabetes adulto que harán el seguimiento hasta la vejez
Con la aparición y los beneficios de los iSGLT2 se abre una oportunidad de terapia. A continuación, presentamos un caso de transición de los cuidados exitoso.
Caso Clínico: Mujer de 20 años con antecedente de HTA, obesidad y DM1 debutó a los 8 años con CAD. Estudio de síndrome de cushing negativo. Sin complicaciones microvasculares. Sin embarazos. Ingesta promedio de 220 gr de carbohidratos al dia, fuma y no realiza actividad física
Ingresa a equipo de adulto recibiendo 3 antihipertensivos y esquema de insulina Degludec + aspártica. El automonitoreo de glicemias con promedio glucémico 488, laboratorio con colesterol total 301, HDL 41, LDL 228, TG 160, HbA1c 10.2%, creatinina 0.69, BUN 14.8, microalbuminuria 5.3.
En el control se realiza educación para mejorar la actividad física, se suspende Hidroclorotiazida y se inicia Empagliflozina 2.5 mg/día y atorvastatina 40 mg/día
Al control de 10 días excelentes resultados, logrando casi un 70% de las mediciones de glicemia bajo 180 e incluso aparecen hipoglicemias por lo que se disminuye insulina Degludec.
Se realizan nuevos controles con exámenes a los 3 y 6 meses sin RAM con buena adherencia a terapia, -2 Kg de peso, realizando caminatas diarias de 1 hr y examenes A1c 7.6% Colesterol Total 160 HDL 35 LDL 96 Triglicéridos 143 a los 3 meses y HbA1c 7.8% a los 6 meses. Sin hipoglicemias severas, con promedio en glucómetro 208.
Discusión: La transición de los cuidados requiere manejo oportuno con enfoque integral para favorecer un buen control de la diabetes y otras comorbilidades manteniendo adherencia a controles y terapia. El uso de iSGLT2 es una opción controvertida para el tratamiento de la DM1. Si realizamos una elección estratégica y adecuada educación, podremos lograr una mejora notable en el control glucémico y A1c, además de reducir la DDT, logrando pérdida de peso. Queda abierta la puerta a estudios en esta población sobre el beneficio renal con su uso en el largo plazo con dosis reducidas. En relación con el uso de estatinas, cada vez hay más evidencia que demuestra que la exposición a niveles elevados de lípidos es perjudicial, más aún si sumamos otra noxa en el endotelio como la hiperglicemia. Por lo que calcular el riesgo individual y tratar desde la pesquisa los niveles elevados disminuye la tasa de incidencia de eventos Cardiovasculares.
Financiamiento: Sin financiamiento
VARIACIONES AGUDAS DEL LACTATO SANGUÍNEO Y RECUPERACIÓN DE FRECUENCIA CARDÍACA TRAS UNA PRUEBA FÍSICA INCREMENTAL Y SU RELACIÓN CON MARCADORES CIRCULANTES DE FUNCIÓN METABLICA EN PERSONAS FÍSICAMENTE INACTIVAS
Lugar de Trabajo: 1 Universidad San Sebastián, sede Valdivia, 2 Universidad Austral de Chile
Objetivo: Investigar la relación de los cambios de lactato sanguíneo y frecuencia cardiaca de recuperación con marcadores circulantes de función metabólica tras una prueba de esfuerzo físico incremental en personas físicamente inactivas.
Diseño experimental: Estudio cuasiexperimental de comparación pre-post prueba de esfuerzo incremental hasta la fatiga.
Material y Métodos: 22 personas (18 mujeres, edad promedio: 24,5 ± 2 años, IMC: 26,4 ± 3 kg/m2) realizaron una prueba en cicloergómetro, donde la carga fue incrementada en 30W cada 3 minutos hasta la fatiga. Fatiga se entendió como la incapacidad de mantener la cadencia establecida (60 RPM) o decisión del voluntario de detenerse. El lactato sanguíneo fue valorado antes y después de la sesión de ejercicio mediante punción digital y cintas reactivas específicas (Accutrend® Plus). La frecuencia cardiaca de recuperación (FCRec3’) se entendió como la disminución de latidos cardiacos desde la finalización de la prueba hasta los 3 minutos posteriores. Los marcadores de función metabólica (HOMA-IR, colesterol total, triglicéridos, HDL, LDL, VLDL, No HDL y FGF21) fueron valoradas a través de muestras de sangre venosa tomadas antes e inmediatamente después de la sesión de ejercicio. Las comparaciones pre-post intervención fueron calculadas con la prueba de Wilcoxon y las correlaciones fueron calculadas a través del coeficiente rho de Spearman.
Resultados: La prueba tuvo una duración promedio de 11±2 minutos. Tras el test, los niveles de lactato, colesterol total, triglicéridos, HDL, LDL, VLDL aumentaron significativamente (todos p<0,05), mientras que los de FGF21 no variaron (p>0,05). Además, las elevaciones de lactato se asociaron con mayores niveles de LDL (rho=0,47; p=0,03) y de HOMA-IR posterior a la prueba de esfuerzo (rho=0,57; p<0,01). Complementariamente, menores tasas de FCRec3’ se asociaron con mayores incrementos de colesterol total (rho=-0,53; p=0,01), triglicéridos (rho=0,41; p=0,05), HDL (rho=-0,42; p=0,05) y No HDL (rho=-0,49; p=0,02).
Conclusiones: La magnitud de incremento agudo del lactato sanguíneo se relacionó positivamente con incrementos en parámetros del perfil lipídico y HOMA-IR tras una prueba incremental en personas físicamente inactivas. Además, menores tasas de FCRec3’ se asociaron a mayores incrementos de lípidos y lipoproteínas circulantes. Futuros estudios debieran enfocarse hacia entender los mecanismos detrás de estas relaciones.
Financiamiento: SOCHED 2023-01
UN RARO SITIO DE METÁSTASIS DE CÁNCER DE TIROIDES A PARTIR DE DOS CASOS CLÍNICOS
Autor y Coautores: SEBASTIÁN OKSENBERG SHARIM1, JOSÉ DELGADO GARCÍA1, STEFANO MACCHIAVELLO
THEODULOZ1, MATÍAS VERGARA HIDALGO1, MARIA ALEJANDRA CARTES LAGOS1, YOLANDA LAFFERTE ALBRECHT1 , ROBERTO OLMOS BORZONE2, MARÍA JAVIERA PÉREZ ETCHEBERRY1
Lugar de Trabajo: 1 Complejo Asistencial Dr. Sótero del Río, 2 Hospital Dipreca
Introducción: El cáncer diferenciado de tiroides (CDT) es la neoplasia endocrinológica más frecuente. El cáncer papilar de tiroides suele presentar diseminación linfática, con frecuente compromiso linfonodal cervical. Menos de un 5-10% presenta metástasis a distancia al diagnóstico, siendo el pulmón, hueso y cerebro los sitios más afectados. La órbita es un raro sitio de metástasis de diversos tipos de cáncer. Presentamos 2 casos clínicos de tumores orbitarios metastásicos secundarios a CDT.
Caso 1: Hombre de 61 años, antecedentes de tiroidectomía total por bocio multinodular (BMN). Consulta por dolor ocular derecho, pérdida de agudeza visual (AV) y exoftalmo. Resonancia Nuclear de órbita: masa tumoral orbitaria derecha 51 mm. Biopsia de masa orbitaria compatible con presencia de tejido tiroideo. Eco cervical linfonodos cervicales inespecíficos, sin tejido tiroideo. Se realiza exanteración orbitaria. Biopsia definitiva: metástasis de carcinoma tiroideo bien diferenciado. Se decide uso de tirotropina alfa previo a radioyodo y posteriormente radiocirugía.
Caso 2: Mujer de 55 años, usuaria de litio por trastorno bipolar. Consulta por cefalea frontal derecha, proptosis y pérdida de AV. TSH 0.0083, T4 libre 1.27. Tomografía axial computada (TAC) de cerebro: lesión tumoral frontal derecha. Eco tiroidea: BMN con extenso compromiso ganglionar izquierdo. Cintigrama tiroideo: BMN con nódulos dominantes hipercaptante derecho e hipocaptante izquierdo. Biopsia adenopatia cervical sin evidencia de neoplasia, tiroglobulina de lavado 4.9 ng/ml. Biopsia de masa orbitaria: presencia de neoplasia de origen tiroideo. Discusión: Sólo un 5 a 6% las neoplasias orbitarias corresponden a metástasis, 3% provienen de un cáncer de tiroides, por lo que los dos casos presentados corresponden a una presentación poco frecuente de esta neoplasia. La metástasis orbitaria (MO) puede ser la manifestación inicial del CDT sin tener enfermedad clínicamente evidente en la región tiroidea, tal como en el caso 1. Por otro lado, en el caso 2 si bien hubo lesiones sospechosas, en la biopsia por punción ganglionar no se encontró evidencia de neoplasia tiroidea, llegando al diagnóstico mediante la biopsia orbitaria.
El TAC de órbita con contraste es la imagen de elección, mientras que el diagnóstico definitivo debe establecerse mediante biopsia. En ambos casos expuestos se llegó al diagnóstico mediante biopsia de órbita. No existen pautas claras en la literatura respecto al tratamiento. Se recomienda la extirpación quirúrgica tanto del tumor orbitario como del tumor primario tiroideo, incluso tiroidectomía total sin tumor, seguido posteriormente de terapia con radioyodo.
Aunque infrecuente, el CDT metastásico debe considerarse en el diagnóstico diferencial ante la presencia de MO incluso cuando el examen del cuello es normal. Financiamiento: Sin financiamiento
CÁNCER PAPILAR DE TIROIDES DE RIESGO INTERMEDIO: NO TODOS NECESITAN YODO RADIOACTIVO
Autor y Coautores: IGNACIO FUENTES MINETTO1, MARLIN SOLÓRZANO RODRÍGUEZ1, JOEL FALCÓN ACEVEDO2 , CATALINA RUIZ RADEMACHER2, JOAQUÍN VIÑAMBRES GIAVIO2, RODOLFO CABELLO TORRES2, PABLO MONTERO MIRANDA3, HERNÁN GONZÁLEZ DÍAZ3, ANTONIETA SOLAR GONZÁLEZ4, RODRIGO JAIMOVICH FERNÁNDEZ5, JUAN CARLOS QUINTANA FRESNO5, ALEJANDRA TAPIA CASTILLO1, FRANCISCO CRUZ OLIVOS6, LORENA MOSSO GÓMEZ1 , NICOLE LUSTIG FRANCO1, JOSÉ MIGUEL DOMÍNGUEZ RUIZ-TAGLE1
Lugar de Trabajo: 1 Departamento de Endocrinología, Pontificia Universidad Católica de Chile, 2 Escuela de Medicina, Pontificia Universidad Católica de Chile, 3 Departamento de Cirugía de Cabeza y Cuello, Pontificia Universidad Católica de Chile, 4 Departamento de Anatomía Patológica, Pontificia Universidad Católica de Chile, 5 Departamento de Medicina Nuclear, Pontificia Universidad Católica de Chile, 6 Departamento de Radiología, Pontificia Universidad Católica de Chile
Introducción: El cáncer de tiroides de riesgo intermedio (CDTI) es una entidad heterogénea. Tradicionalmente, su tratamiento ha incluido tiroidectomía total (TT), radioyodo (RAI) y supresión de TSH. Con la adopción del manejo adaptado por riesgo, la intensidad de tratamiento del CDTI es materia de controversia. Objetivos: reportar las características clínico-patológicas y los resultados de pacientes con CDTI tratados sin RAI en un centro nacional. Diseño: Estudio retrospectivo observacional.
Métodos: Ciento cinco pacientes con CDTI por ATA 2015 sometidos a TT o lobectomía (TP), seguidos por al menos 1 año. La indicación de RAI se definió considerando histología, ecografía cervical, tiroglobulina (Tg) y anticuerpos antiTg (AcTg) realizados hasta 6 meses post cirugía. Se siguieron cada 6 meses con los mismos parámetros por los primeros 2 años, luego a intervalos variables según respuesta a tratamiento.
Resultados: De 105 pacientes, 89 (84,8%) eran mujeres, 41±13,5 años, seguidos por una mediana de 4,44 años (rango 1,1-10,4). La mediana tumoral fue 1,0 cm (rango 0,3-5,0) y 50 (47,7%) pacientes se trataron con TT, 35 (33,3%) con TT y disección ganglionar, y 20 (19%) con TP. Todos tenían cáncer papilar de subtipos: usual 44 (41,9%), agresivos 26 (24,7%) (células altas 15,2% y hobnail 9,5%), folicular 25 (23,8%), y otros 10 (9,6%). Veintitrés (22%) eran bilaterales, 47 (45%) multifocales, 54 (51%) tenían extensión extra tiroidea (EET) microscópica, 19 (18%) invasión linfática, 0 (0%) angioinvasión y 40 (38%) compromiso ganglionar: 31 (78%) centrales, 2 (5%) laterales y 7 (17%) centrales y laterales; mediana 2,5 mm (1-19), extensión extranodal microscópica en 4 (10%). Según MINSAL, 49 (46,7%), 53 (50,5%) y 3 (2,9%) eran de riesgo intermedio, bajo y muy bajo, respectivamente. De los 85 pacientes tratados con TT±disección ganglionar, 70 (82%) tenían AcTg medidos en el postoperatorio: 49 (70%) tenían AcTg(-) y en ellos la mediana de Tg fue 0,1 (<0,1-5,6). Según AJCC 8, 100 (96,2%) y 4 (3,8%) eran estadio I y II, respectivamente. Al dividir a los pacientes en 3 grupos por fecha de diagnóstico, se evidenció un aumento progresivo del tamaño tumoral: 0,7cm (rango 0,3-2,9), 1,0 cm (rango 0,3-4,7) y 1,2 cm (rango 0,6-5,5) respectivamente (p<0,001). Al comparar a los pacientes con TT y TP no se encontraron diferencias clínico-patológicas y ninguno ha requerido totalización. Al final del seguimiento no hubo ninguna muerte ni pacientes con respuesta incompleta, y no se han requerido nuevas intervenciones.
Conclusiones: En pacientes con CDTI el uso selectivo de RAI es una alternativa segura tras una adecuada evaluación inicial, incluso en pacientes con EET microscópica, compromiso ganglionar restringido o subtipo histológico agresivo y ausencia de otros elementos de riesgo. Un seguimiento más prolongado permitirá confirmar estos resultados y podría recomendar cambios en la definición y terapia del CDTI.
Financiamiento: Sin financiamiento
HIPERTIROIDISMO EN CÁNCER DE TIROIDES: PREVALENCIA Y RIESGO DE RECIDIVA
Autor y Coautores: ERIKA DÍAS VARGAS1, VJEROCKA INOSTROZA SKARIC1, PAMELA INVERNIZZI BENAVENTE1 , CECILIA PEREIRA RICO1, CAROLINA GUZMÁN NAVEAS1
Lugar de Trabajo: 1 Unidad de Endocrinología, Hospital San Juan de Dios (Santiago, Santiago)
Introducción: El hipertiroidismo (HT) se presenta en el 2% de la población. Tradicionalmente se ha considerado una patología benigna, sin embargo, diversos estudios han reportado cáncer de tiroides (CT) en estos pacientes, con una frecuencia que varía entre 1 y 9%. A nivel nacional se ha informado una prevalencia de 14%. Hay controversia en cuanto a su riesgo de recurrencia. El objetivo de este estudio fue determinar la prevalencia de HT en pacientes operados por CT y su riesgo de recidiva. Sujetos y Método
A partir de la base de datos del comité oncológico de tiroides se obtuvieron los pacientes operados por CT entre julio del 2020 y junio 2024. Posteriormente se revisó la ficha clínica para identificar los pacientes con diagnóstico de HT. Se analizó sexo, edad, motivo de intervención quirúrgica, histología, riesgo pre quirurgico según estadificación (RPQ), riesgo de recidiva (RR) (según protocolos del centro, basados en norma técnica GES de CT) y prevalencia de HT en paciente operados por CT. Los datos se presentan en número neto y/o porcentaje de la muestra. Resultados: De 850 cirugías por CT en un periodo de 4 años, se analizaron 813, el resto, no contaba con información completa y fueron excluidos. Se confirmó CT en la biopsia quirúrgica en 776 cirugías, 49 de ellos tenía diagnósticos de HT, obteniendo una prevalencia de 6,18%. 83,3% fueron mujeres. La edad promedio fue de 48,5 años con un rango de 18 a 76. La indicación quirúrgica en estos casos fue: 64,5% PAAF (+) (Bethesda V-VI), 18,8% sospecha (Bethesda I-III-IV), 4,2% nódulo tiroideo mayor de 4 cm (Bethesda II), 2% bocio de gran tamaño y 10,4% otras indicaciones quirúrgicas de HT. Existió un caso con PAAF Bethesda V que resultó ser un tumor de potencial maligno incierto (no incluido en el análisis). En cuanto al tipo histológico el 93,8% correspondió a Carcinoma papilar y 6.3% a folicular. De los casos con PAAF (+) para CT (31) se asignó RPQ: muy bajo (MB), bajo (B), intermedio (I) y alto (A) al 32,3%, 45,1%, 16,1%, 6,5%% respectivamente. El RR se muestra en tabla, destacando que los casos donde no existió sospecha de CT previo a la cirugía (8) presentaron un RR muy bajo o bajo. El 6,25% (3) presenta un RR alto (uno por TG post quirúrgica elevada, otro por enfermedad ganglionar de alto volumen y el último debutó con HT y metástasis ósea). Conclusión
En nuestro estudio se encontró una prevalencia de hipertiroidismo en cáncer de tiroides de 6,18%. Destaca que el 21 % de estos pacientes presenta un riesgo de recidiva intermedio y alto.
Financiamiento: Sin financiamiento
CARCINOMA MEDULAR DE TIROIDES: UN CASO DE RESPUESTA AL USO DE ANÁLOGOS DE SOMATOSTATINA.
Autor y Coautores: MARCELA MUÑOZ URRUTIA1, PAOLA CÁRDENAS BAHAMONDE2, CONSUELO OLAVE BELTRÁN2 , MANUEL CALLEJÓN DURÁN1, JESÚS VÉLIZ LÓPEZ2, NELSON WOHLLK GONZÁLEZ2, DANISA IVANOVIC-ZUVIC
SEEGER2
Lugar de Trabajo: 1 Medicina Interna, Hospital Del Salvador. Santiago, Chile., 2 Sección de Endocrinología, Hospital del Salvador. Santiago, Chile.
Introducción: El carcinoma medular de tiroides (CMT) es una neoplasia neuroendocrina de las células C parafoliculares tiroideas, productoras de calcitonina (CTN). Es una patología, infrecuente; constituye el 5% de las neoplasias tiroideas y se presenta esporádicamente (75%) o de forma hereditaria (25%), habitualmente en contexto de Neoplasia Endocrina Múltiple 2 (MEN2). Caso clínico: Paciente de sexo masculino, 76 años, con antecedente de CMT operado en 2004 (lobectomía izquierda + istmo y margen del lóbulo tiroideo derecho, y posterior lobectomía derecha + disección central). En controles iniciales con CTN de 2,6 pg/ml (VN <16 pg/ml) y antígeno carcinoembrionario (CEA) de 1 ng/ml (VN <3 ng/ml). Mantuvo valores normales, sin imágenes de recidiva estructural. Desde 2017 con aumento progresivo de CTN y CEA. PET CT Galio-DOTATATE evidenció lesión sólida de 21x18 mm perihiliar en lóbulo inferior derecho pulmonar y nódulo subpleural en lóbulo superior izquierdo de 13x 8 mm. Biopsia informó carcinoide típico, por lo que inicia terapia con análogo de somatostatina (ASS); Octreotide 30 mg. Al seguimiento con ASS por 2 años las lesiones se mantuvieron imagenológicamente estables. Dado CTN y CEA con ascenso progresivo se revisa biopsia de lesión peribronquial la que informa CMT.
Discusión: El CMT es un tumor maligno neuroendocrino poco frecuente derivado de las células C tiroideas parafoliculares secretoras de calcitonina. En la mayoría es esporádico, sin embargo, en un 20-25% es hereditario, en el contexto de Neoplasia Endocrina Múltiple tipo 2 (NEM 2).
La calcitonina es el principal marcador para el diagnóstico. Sus niveles se relacionan con la masa de células C y la presencia de metástasis ganglionares.
El tratamiento del CMT de elección es la resección quirúrgica completa. Los inhibidores de la tirosina quinasa han mostrado efectos moderados y su uso está restringido en carga tumoral significativa y progresión bien establecida.
Existen reportes diversos sobre los efectos de los ASS en pacientes con CMT. Su uso se justifica por la expresión de receptores de somatostatina (RSST) en las células del CTM.
Tanto octreotide como pasireotide podrían tener efecto antitumoral, inhibiendo la proliferación celular y ejerciendo efectos proapoptóticos. Este mecanismo sería mediado los RSST tipo 2 y 5. Por otro lado, la secreción de calcitonina estaría disociada de la estabilidad estructural, mecanismos actualmente en estudio.
Conclusión: Aunque existen reportes diversos sobre el uso de ASS en el tratamiento del CMT, podría tener efectos antitumorales. Es por esto que su uso en etapas tempranas de la enfermedad podría prevenir el desarrollo de metástasis. La estabilidad de las lesiones independiente del aumento de CTN y CEA ya ha sido documentado y es un hallazgo interesante de estudiar a futuro.
Financiamiento: Sin financiamiento
GANADORES BECAS DE ASISTENCIA
La Sociedad Chilena de Endocrinología y Diabetes (SOCHED) manteniendo su compromiso y apoyo de promover el perfeccionamiento y desarrollo científico tanto de sus socios como de profesionales del área, ha otorgado en esta oportunidad 21 becas de asistencia al XXXV Congreso Chileno de Endocrinología y Diabetes, incentivando así la participación de profesionales jóvenes
Dra. Francisca Ugarte P. Presidente SOCHED
Listado de Ganadores:
CARRIÓN VALDÉS PABLO (B.Q.) 1.
CHILIQUINGA ANA CRISTINA (DRA.) 2.
DÍAZ GUZMÁN MARTÍN (DR.) 3.
FISCHMAN HAN ALEXANDRA (DRA ) 4
GÁRATE MAUDIER ISABEL (DRA ) 5
GONZÁLEZ CONTRERAS JAVIERA (T.M.) 6.
GUTIÉRREZ REYES FRANCISCO (DR.) 7.
GUZMÁN JÁQUEZ JUAN (DR.) 8.
IVANOVIC-ZUVIC SEEGER DANISA (DRA.) 9.
JARUFE CALABRESE ALESSANDRA (LIC ) 10
MALDONADO FLORES GABRIEL (BLGO ) 11
MUHLHAUSEN VIZCARRA JOAQUIN (DR.) 12.
MUÑOZ GATICA IVÁN (DR.) 13.
OKSENBERG SHARIM SEBASTIÁN (DR.) 14.
OLAVE BELTRÁN CONSUELO (DRA.) 15.
PÉREZ LÓPEZ JORGE A (B.Q.) 16.
PINILLA QUINTEROS RENATA (B Q ) 17
PIÑA BURDILES SARA (DRA ) 18
RODRÍGUEZ MANQUEO ALEJANDRO (DR.) 19.
YUBINI LAGOS MARÍA CECILIA (DRA.) 20.
CONGRESO CHILENO DE CONGRESO CHILENO DE ENDOCRINOLOGÍA Y DIABETES ENDOCRINOLOGÍA Y DIABETES
PATROCINADORES
CONGRESO CHILENO DE CONGRESO CHILENO DE ENDOCRINOLOGÍA Y DIABETES ENDOCRINOLOGÍA Y DIABETES