LASERENA
CHARLAS PLENARIAS
SIMPOSIOS
TRABAJOS CIENTÍFICOS

SIMPOSIOS
TRABAJOS CIENTÍFICOS
Estimados socios y amigos:
En nombre de la Sociedad Chilena de Endocrinología y Diabetes (SOCHED), tuvimos el honor de darles la más cordial bienvenida al XXXVI Congreso Chileno de Endocrinología y Diabetes, realizado los días 16, 17 y 18 de octubre de 2025, en el Hotel Club La Serena, ubicado frente al mar, en el corazón de la Región de Coquimbo.
Este tradicional encuentro anual constituyó una valiosa instancia para la actualización de conocimientos, el intercambio de experiencias clínicas y el fortalecimiento de los vínculos profesionales, en un ambiente que combinó rigurosidad científica y cercanía humana. En esta edición, el Congreso contó con un programa científico de alto nivel, que incluyó la participación de destacados especialistas nacionales e internacionales, abordando los avances más relevantes en endocrinología y diabetes, tanto en población adulta como pediátrica.
Junto a las conferencias y simposios, el Congreso ofreció actividades especialmente dirigidas a médicos en formación, investigadores y profesionales de la salud, generando espacios de interacción, debate académico y desarrollo de redes colaborativas.
La ciudad de La Serena, con su patrimonio histórico, su cielo privilegiado y su entorno natural, fue un marco ideal para este encuentro, permitiendo a los asistentes disfrutar no solo de un programa científico de excelencia, sino también de instancias de camaradería, descanso y encuentro.
Agradecemos sinceramente a todos quienes participaron y contribuyeron al éxito de este Congreso, así como a quienes siguieron sus contenidos y actividades a través de los distintos canales de comunicación institucional.
Con afecto y estima,
Dra. Claudia Campusano M. Presidenta SOCHED
Dra. Nicole Lustig F. Secretaria Ejecutiva
Dra. Claudia Campusano M. Presidenta
Dr. Fernando Munizaga C. Vicepresidente
Dr. Francisco Guarda V. Secretario General
Dra. Francisca Ugarte P. Past Presidente
Dr. Javier Vega V. Tesorero
Dra. Nicole Lustig F.
Secretaria Ejecutiva Congreso
Médico cirujano, con especialización en Medicina Interna y Endocrinología en la Pontificia Universidad Católica de Chile
Dr. Aníbal Donoso H.
Coordinador de Diabetes
Médico Cirujano Universidad de Chile (2000), y especialista en Medicina Interna por la misma casa de estudios
Especialista en Diabetología por la Pontificia Universidad Católica de Chile.
Dr. Jonathan Kraus F.
Coordinador Endocrinología Pediátrica
Subespecialidad en Endocrinología Pediátrica, Universidad de Chile.
Especialidad en Pediatría, Universidad de Chile.
Unidad Endocrinología Pediátrica Clínica Alemana Santiago
Jefe Unidad Endocrinología Pediátrica Hospital Luis Calvo Mackenna.
Dra. Valeria Suazo R.
Coordinadora Curso Precongreso
Médico Universidad de Valparaíso
Médico Internista de Pontificia Universidad Católica de Chile
Endocrinóloga de Pontificia Universidad Católica de Chile
Hospital Dr. Ernesto Torres Galdames de Iquique y Redsalud
Dra. Paola Quiñones A.
Coordinadora Curso Precongreso
Médico de la Universidad de Antofagasta.
Especialidad en Medicina Interna, Universidad de Valparaíso
Subespecialidad en Endocrinología Pontificia Universidad Católica de Chile
Endocrinóloga Hospital San Pablo de Coquimbo y en el Centro Médico UC Christus de Peñuelas, Coquimbo.
Dr. Jean-Pierre Chanoine, MDPhD, FRCPC
Profesor clínico Unidad de Endocrinología y Diabetes Hospital Infantil de Columbia Británica y Universidad de Columbia Británica
Presidente Global Endocrinología Pediátrica y Diabetes Vancouver, Canadá
Dra. Vivian Hwa, PhD
Profesor especialmente designado Instituto de Investigación Premium para Medicina del Metaverso Humano (WPI-PRIMe)
Ciencia biomédica organoide Sistemas de trastornos del crecimiento Universidad de Osaka, Suita Japón
Prof. Colin Dayan, MA MBBS FRCP PhD
Profesor de Diabetes Clínica y Metabolismo.
Director de la Oficina Conjunta de Investigación, Junta de Salud de Cardiff y Vale e Investigador Clínico Principal de la Universidad de Cardiff Centro Wellcome de Genética Humana, Universidad de Oxford, Reino Unido
Dr. Fabián Pitoia
Dra. Pouneh K. Fazeli, MD, MPH
Jefe, División de Endocrinología y Metabolismo.
Director, Unidad de Neuroendocrinología. Profesor asociado de Medicina Facultad de Medicina de la Universidad de Pittsburgh y UPMC U.S.A.
Prof. Dr. Erica LT van den Akker MD, PhD
Endocrinólogo Adultos Cáncer de Tiroides. Jefe Sección Tiroides Hospital de Clínicas Buenos Aires, Argentina
Endocrinóloga pediátrica Departamento de Pediatría Erasmus MC Sophia Childrens Hospital Rotterdam, Holanda
Dra. Elena Varlamov
Profesora asociada División de Endocrinología
Departamento de Medicina
Departamento de Cirugía Neurológica Universidad de Ciencias y Salud de Oregón EE.UU.
Médica Internista y Endocrinóloga. Hospital de San José. Bogotá, Colombia. Profesora asociada de la Fundación Universitaria de Ciencias de la Salud
Profesora asistente de la Universidad Nacional de Colombia
Dra. Ana María Gómez Medina
Médico Cirujano, Universidad Militar Nueva Granada
Médico Internista, Universidad Javeriana
Endocrinóloga, Universidad Javeriana
Profesor Asociado, Departamento de Medicina Interna. Tutor Semillero de Investigación, Endocrinología - diabetes y obesidad, nuevas tecnologías Pontificia Universidad Javeriana. Colombia
Dra. Javiera Arancibia
Dr. Marco Arrese
Dr. Hans Astorga
Dra Daniela Ávila,
Dra. Marcela Barberán
Dra. Ethel Codner
Dr Aníbal Donoso
Dr. Nicolás Droppelmann
Dra. María José Figueroa
Dr Pablo Florenzano
Dr. Hernán García
Dra. Patricia Gómez
Dra Isabel Hargreaves
Dra. Karin Heinriksen
Dra. Ma. Isabel Hernández
PhD. Jessica Liberona
Dr. Kenyin Loo
Dra. M. Cristina Mayol
Dra. Paulina Merino
Dra. Lorena Muñoz
Dra. Flavia Nilo
Nut. Teresa Núñez
Dr. Roberto Olmos
Dr. Rodrigo Orozco
Dra. Evelyn Ortiz
Dr. Claudio Pérez
Dra. Camila Pippino
Sra. Paula Ponce
Dra. Paola Quiñones
Dr. Cristian Reyes
Dra. Francisca Riera
Dr. Atilio Rigotti
Dra Lorena Salinas
Dr. Patricio Salman
Nut. Bárbara Samith
Dr Jorge Sapunar
Sr. Juan Seguel
Dr. Cristian Seiltgens
Dra Karina Sotomayor
Dr. Carlos Stehr
Dr. Cristian Tabilo
Dra Marianne Taub
Dra. Pamela Trejo
Dra. Pilar Valenzuela
Dra. Tatiana Vásquez
Dr. Javier Vega
Dr. Luis Vergara
Dra. M. Soledad Velasco
Durante el año 2025, el Comité Científico de la Sociedad Chilena de Endocrinología y Diabetes (SOCHED) se reunió formalmente en dos oportunidades con el objetivo de evaluar los trabajos científicos presentados al XXXVI Congreso Chileno de Endocrinología y Diabetes.
En esta edición del Congreso se recibieron un total de 167 trabajos, correspondientes a 57 trabajos libres y 110 casos clínicos. Cada uno de ellos fue asignado para su evaluación a cuatro integrantes del Comité Científico, quienes no mantenían participación directa ni indirecta en los trabajos revisados, ya sea por patrocinio o pertenencia a los respectivos Grupos de Trabajo.
El proceso de evaluación se realizó mediante una plataforma digital especialmente dispuesta para este fin, resguardando en todo momento el anonimato de la autoría. Aquellos trabajos que presentaron discrepancias superiores a un punto entre las calificaciones otorgadas fueron revisados y discutidos en la segunda reunión del Comité Científico, instancia en la que se alcanzó un consenso para la asignación de la nota final. Todo el proceso se desarrolló bajo estrictos criterios de calidad científica, metodológica y ética, conforme a los estándares establecidos por la Sociedad.
Los trabajos mejor evaluados postularon a Premios, correspondiendo la evaluación del Comité Científico al 70 % de la calificación final. Durante el Congreso, estos trabajos fueron sometidos a una segunda evaluación por al menos dos revisores independientes, no pertenecientes al Comité Científico ni relacionados con los estudios postulantes. Esta evaluación adicional, coordinada por el Presidente de la Sociedad y la Secretaría Ejecutiva del Congreso, representó el 30 % restante de la nota final.
En el marco del Congreso se otorgaron reconocimientos al Mejor Trabajo de Investigación en cada categoría, así como premios al Mejor Caso Clínico y a los Mejores Trabajos en Endocrinología, Pediatría, Diabetes y Endocrinología Traslacional.
Desde el punto de vista temático, los trabajos presentados reflejaron un marcado enfoque traslacional, integrando nuevas tecnologías como el estudio de exosomas y microARNs, así como el uso de modelos animales para la comprensión de mecanismos fisiopatológicos complejos.
Se destacaron también investigaciones multidisciplinarias orientadas a profundizar en el rol de las hormonas en el sistema nervioso central, la activación de ejes endocrinos durante el desarrollo y los mecanismos involucrados en la ovulación, entre otros aportes de relevancia científica internacional.
Asimismo, se presentaron avances significativos en el diagnóstico y manejo de nódulos y cáncer de tiroides, metabolismo óseo, patología hipofisaria, diabetes y atención de pacientes transgénero, sustentados en casuísticas nacionales de alta calidad, con diseños metodológicos robustos y estricto cumplimiento de los principios éticos de investigación.
El Comité Científico valora especialmente la colaboración entre distintos grupos de investigación, así como la creciente participación de investigadores jóvenes, tanto en calidad de tesistas como de especialistas en formación, lo que constituye un sello distintivo de la Sociedad y se refleja en una actividad científica sólida y sostenida en el tiempo.
Finalmente, el Comité Científico reafirma su compromiso con una evaluación rigurosa, objetiva y transparente de los trabajos presentados, en concordancia con los valores y principios de la Sociedad Chilena de Endocrinología y Diabetes, institución reconocida por su tradición y excelencia académica. Expresamos nuestro sincero reconocimiento a todos los investigadores por la calidad de sus contribuciones y por su permanente dedicación a la generación de conocimiento, fundamental para el avance de la especialidad y la mejora continua de la atención de nuestros pacientes
Dr.
Nicolás Crisosto
K. Presidente Comité Científico SOCHED
CURSO PRECONGRESO
Bienvenida Curso Precongreso
8:30
8:40
9:00
Dra Nicole Lustig, Secretaria Ejecutiva Congreso
Dra Valeria Suazo y Dra Paola Quiñones, Directoras Curso Precongreso
Presidente de Mesa: Dr. Giordano Herrera
Obesidad nueva definición y enfoque terapéutico inicial
Dra. Lorena Salinas
Se puede prevenir la DM2
Dra Lorena Muñoz
9:20 Hígado graso de origen metabólico: intervenciones útiles y cuándo derivar
9:40
Dr Marco Arrese
Enseñando a elegir y contar hidratos de carbono
Nut. Teresa Núñez
10:20 CAFÉ
Presidente de Mesa: Dra. Jocelyn Cortés
11:00
11:20
11:40
Enfoque práctico de la corrección del déficit de vitamina D (Consenso Latinoamericano)
Dra Paola Quiñones
Prevención de fracturas en osteopenia
Dra. Marcela Barberán
Enfrentamiento del nódulo tiroideo menor a 1 cm en APS
Dr Roberto Olmos
12:00 Uso de ISGLT2 a quiénes y cómo. Consenso de uso
SALÓN DR. HUGO PUMARINO
SIMPOSIO DE LA INDUSTRIA PTC THERAPEUTICS
Hipertrigliceridemia severa y Síndrome de Quilomicronemia
13:00
familiar Desafíos y avances en Chile
Dr. Rodrigo Alonso
Dr Cristian Tabilo
SALÓN DRA. IRIS MELLA SALÓN DRA. VERA WILHELM
SIMPOSIO DE LA INDUSTRIA MEDTRONIC
A new metric and more learnings from RWE data
Dr Robert Vigersky
Moderator: Matias
Castro – Principal
Medical Sience Liaison
Specialist – Medtronic Diabetes Latin America
SIMPOSIO DE LA INDUSTRIA AXON PHARMA
Estrategias combinadas: manejo integral de la diabetes tipo2 y dislipidemia con Vildagliptina y Rosuvastatina
Dr Gonzalo Godoy
14:00
14:15
14:45
15:30
BIENVENIDA
Dra Claudia Campusano, Presidenta
Dra Nicole Lustig, Secretaria Ejecutiva Congreso
CONFERENCIA PLENARIA INAUGURAL
Presidentes de Mesa: Dr. Sebastián Cabrera, SOCHINEFRO – Dr. Gonzalo Godoy, SOCHIDIAB
Dr Javier Vega, SOCHED
¿Cómo prescribir ejercicio?
Dr Luis Vergara, Red Salud UC Christus
Análogos GLP-1: Consenso
Dr Javier Vega PUC
CAFÉ BIENVENIDA Y VISITA EXHIBICIÓN INDUSTRIA
16:00 SESIÓN TRABAJOS LIBRES
DR. HUGO PUMARINO
TL 1 – TL 4
Moderadores:
Dra. Paulina Ormazábal
Dra M Eugenia Bruzzone
DR. HUGO PUMARINO
Presidentes de Mesa:
Dr Francisco Guarda
Dr. Adelqui Sanhueza
17:00 Deficiencia de GH en adultos, dificultades en el diagnóstico y tratamiento
Dra Pouneh Fazeli, EEUU
17:30 Medicina de precisión en Cushing
Dra Elena Varlamov, EE UU (Remoto)
18:00 Manifestaciones endocrinológicas de anorexia nerviosa
Dra Pouneh Fazeli, EEUU
TL 5 - TL 8
Moderadores: Dr. René Díaz Dr Roberto Olmos TL 9 - TL 12
Moderadores: Dr. Alejandro Martínez Dr Carlos Stehr
Presidentes de Mesa:
Dra Catalina Elguera
Dra. Victoria Novik
Hipertrigliceridemia y riesgo cardiovascular
Dr Atilio Rigotti, PUC
Análogos GLP-1 y fertilidad
Dr Aníbal Donoso
Obesidad y síndrome metabólico en menopausia
PhD Jessica Liberona,
18:45 INAUGURACIÓN CONGRESO
Presidentes de Mesa:
Dra Carolina Garfias
Dra. Jeannette Linares
Insensibilidad a hormona de crecimiento: diferentes formas
Dra Vivian Hwa Japón
Insensibilidad a hormona de crecimiento: herramientas diagnósticas
Dra Vivian Hwa, Japón
Insensibilidad a hormona de crecimiento: tratamiento
Dra Vivian Hwa, Japón
Dra Claudia Campusano, presidenta SOCHED – Dra Nicole Lustig, secretaria ejecutiva Congreso
19:00 CHARLA CULTURAL
Astronomía y asombro: ciencia, belleza y trascendencia en el cielo nocturno
Sr Juan Seguel, NOIR Lab
19:45 CÓCTEL INAUGURAL
SALÓN DR. HUGO PUMARINO
Presidentes de Mesa:
Dr. Ignacio Fuentes
Dr. Pedro Pineda
08:30 Cáncer de tiroides: riesgo de recurrencia en la toma de decisiones
Dr Fabian Pitoia, Argentina
09:00 Tiroidectomía total versus lobectomía: la visión del cirujano
Dr Nicolás Droppelmann
09:30 Neoadyuvancia en cáncer de tiroides
Dr. Fabian Pitoia, Argentina
10:00
10:30
PANTALLA 1
P 1 – P 8
Guía Poster
Dra. Carolina Carmona
Dra. Carmen Castillo
PANTALLA 5
P 33 – P 40
Guía Poster
Dra. M. Pía Cid
Dr José Delgado
Presidentes de Mesa:
Dra. Roxana Gayoso
Dr. Patricio Salman
Tecnología en el paciente diabético hospitalizado: CGM y sistemas híbridos avanzados
Dra Ana María Gómez, Colombia
Presidentes de Mesa:
Dra. Romy Aravena
Dra. Carola Goecke
Obesidad Genética: etiologías
Dra Erica Van den Akker, Holanda
Hígado graso: ¿diagnóstico e implicancias, nuevas terapias?
Dr. Marco Arrese
PA en diabéticos con ERC Nuevas Guías
Dr Rodrigo Orozco,
Obesidad genética: estrategias terapéuticas
Dra. Erica Van den Akker, Holanda
Análogos de GLP-1 en al tratamiento de la obesidad y de la diabetes tipo 2 en pediatría
Dr. Jean Pierre Chanoine, Canadá
CAFÉ Y VISITA EXHIBICIÓN INDUSTRIA
CHARLA ÉTICA-PROFESIONALISMO
Presidentes de Mesa: Dra Lorena Mosso – Dr Fernando Munizaga Comunicación y manejo de redes sociales
Sra. Paula Ponce, FALMED
VISITA POSTER
PANTALLA 2
P 9 – P 16
Guía Poster
Dra. Claudia Munizaga
Dr. Fernando Manríquez
PANTALLA 6
P 41- P 43 - P 45P 48
Guía Poster
Dr. Fernando Osorio
Dra Paola Quiñones
PANTALLA 3
P 17- P 24
Guía Poster
Dra. Carolina Peña Dr. Iván Solis
PANTALLA 7
P 49 – P 56
Guía Poster
Dra Pilar Acuña
Dr Hernán García
PANTALLA 4
P 25- P 32
Guía Poster
Dr. Francisco Guarda
Dr. Adelqui Sanhueza
PANTALLA 8
P 57- P 60 -
P 62- P 64
Guía Poster
Dra. Hana Rumie Dr. Benjamín Sanfuentes
11:00 a 12:00
12:00
Presidentes de Mesa:
Dr. Pablo FlorenzanoDra. Leticia Rincón
Terapia anabólica en osteoporosis
Dra Pamela Trejo
12:30 Terapia de reemplazo hormonal y deterioro neurocognitivo
Dra Pilar Valenzuela,
13:00 SIMPOSIO DE LA INDUSTRIA MERCK
Novedades en el manejo del Hipotiroidismo
Dra. Victoria Novik.
Presidentes de Mesa:
Dra. Lorena SalinasDra. Edith Vega
Screening y monitoreo de etapas iniciales de Diabetes tipo 1
Dr. Colin Dayan, Inglaterra
Uso de péptido C en la práctica clínica
Dr Colin Dayan, Inglaterra
14:00
TL 13 – TL 16
Moderadores:
Dr. Hernán Tala
Dra. Claudia Munizaga
SALÓN DR. HUGO PUMARINO
Presidentes de Mesa:
15:10
15:40
Presidentes de Mesa:
Dra. Ethel Codner -
Dra. Karime Rumié
Enfermedades mitocondriales para el endocrinólogo pediátrico y de adultos
Dr. Jean Pierre Chanoine, Canadá
DM2 en menores el avance de una enfermedad
Dra Francisca Riera
SIMPOSIO DE LA INDUSTRIA NOVONORDISK
Beneficios más allá del control de peso con Semaglutida 2 4 mg: de select a essence
Dra. Ana María Gómez, Colombia
Moderador: Dr Yurineil Ocampo
SESIÓN TRABAJOS LIBRES
TL 17 – TL 20
Moderadores:
Dra. Maite Candia Dra. Alejandra Martínez
Dr. Albert Burnier - Dr. Antonio Zapata
Raquitismo hipofosfatémico ligado a X.
Nuevas Guías
Dr Pablo Florenzano
Transgénero:
Resultados SOCHED y camino futuro
Dr Jorge Sapunar
17:00 CORRIDA POR TU SALUD 5K XXXVI CONGRESO CHILENO DE ENDOCRINOLOGÍA Y DIABETES
DRA. IRIS MELLA
SIMPOSIO DE LA INDUSTRIA PASTEUR
Vitamina D: actualización en pautas de tratamiento y la importancia de continuar con la mantención diaria
Dra Adriana Medina, Colombia
Moderadora: Dra Marcela Barberán
TL 21 – TL 24
Moderadores:
Dra. Lía Miranda
Dr. Javier Vega
Presidentes de Mesa:
Dr. Aníbal Donoso - Dra. Eileen Santana
Tiempo en rango estrecho, ¿es posible?
Dr Hans Astorga
PTGO 1 hr
Dr Patricio Salman
16:15 CAFÉ Y VISITA EXHIBICIÓN INDUSTRIA
XXXVI CONGRESO CHILENO DE ENDOCRINOLOGÍA Y DIABETES
SALÓN DR HUGO PUMARINO
Presidentes de Mesa:
Dra. Helia Morales - Dra. Amanda Ladrón de Guevara
DRA IRIS MELLA
Presidentes de Mesa:
Dra. Mirta Jara - Dr. Alejandro Martínez
08:30
Regulación neuroendocrina del apetito
Dr Claudio Pérez
08:55
09:20
Dieta Vegana y antiinflamatoria y sus efectos
Nut Bárbara Samith
Vitamina D y efectos extraóseos
Dra Adriana Medina Colombia
Trastorno de la conducta alimentaria y repercusión endocrina
Dra María José Figueroa
Amenorrea Primaria enfrentamiento del endocrinólogo
Dra Karina Sotomayor
Manejo del hiperandrogenismo
Dra Paulina Merino
10:00 CAFÉ Y VISITA EXHIBICIÓN INDUSTRIA
10:30
11:30
CC 1– CC 4
Moderadores
Dr Javier Jaramillo
Dr. Nelson Wohllk
CC 5 - CC 8
Moderadores
Dra Claudia Lozano
Dra. Maritza Vivanco
SALÓN DR HUGO PUMARINO
ASAMBLEA EXTRAORDINARIA DE SOCIOS SOCHED
12:15 ASAMBLEA GENERAL DE SOCIOS SOCHED
13:00
SALÓN DR HUGO PUMARINO SIMPOSIO DE LA INDUSTRIA ADIUM
Tirzepatida: el poder del GIP en el manejo metabólico integral
Dr Aníbal Donoso
Moderador: Dr Andrés Gómez Andrade
CC 9 - CC 12
Moderadores
Dra Marisol García
Dra. Alejandra Lanas
XXXVI CONGRESO CHILENO DE ENDOCRINOLOGÍA Y DIABETES
SALÓN DR HUGO PUMARINO
14:15
Errores en Endocrinología: Casos Clínicos
Óseo
Dra Soledad Velasco
Dra Evelyn Ortiz
Neuroendocrinología
Dra Flavia Nilo,
Dra Isabel Hargreaves
Tiroides
Dra Daniela Ávila,
Dra Javiera Arancibia
PANTALLA 9
P 65 – P 72
Guía Poster
Dra. Ingrid Baier
Dr Hugo Pizarro
PANTALLA 13
P 96 – P 103
Guía Poster
Dra. Nury Roa
Dr Ignacio Fuentes
16:30
17:00
DRA IRIS MELLA
Errores en Diabetes: Casos Clínicos
Dra Tatiana Vásquez
Clínica Alemana Temuco
Dr Cristian Reyes
Dr Kenyin Loo,
Dra Karin Heinriksen
VISITA POSTER
PANTALLA 10
P 73 – P 79
Guía Poster
Dra. Mirta Jara
Dr Cristian Seiltgens
PANTALLA 14
P 104 –P 111
Guía Poster
Dr. Patricio Salman
Dra Pamela Trejo
PANTALLA 11
P 80-P81-P 83-P 86
Guía Poster
Dra. Maritza Atkinson
Dra Helia Morales
PANTALLA 15
P 112 – P 119
Guía Poster
Dr. Germán Iñiguez
Dra Paulina Ormazábal
Errores en Pediatría: Casos Clínicos
Óseo
Dr Cristian Seiltgens
Dra M Cristina Mayol
Crecimiento
Dr Hernán García
Dra Camila Pipino
Neuroendocrinología
Dra Ma Isabel Hernández
Dra Marianne Taub
15:30 a 16:30
PANTALLA 12
P 88 – P 95
Guía Poster
Dra. Lía Miranda
Dr Hans Astorga
PANTALLA 16
P 120 – P 126
Guía Poster
Dra. Francisca Ugarte
Dr Jonathan Kraus
CAFÉ Y VISITA EXHIBICIÓN INDUSTRIA
SALÓN DRA VERA WILHELM
Presidentes de Mesa: Dra Cecilia Johnson – Dr Francisco Guarda
CONFERENCIA INVESTIGADOR DESTACADO
Avances y nuevos desafíos en pubertad y adolescencia en diabetes tipo 1
Dra Ethel Codner, U Chile-IDIMI
17:30
PREMIACIÓN MEJOR TRABAJO PUBLICADO EN EL EXTRANJERO 2024
Differential effect of 2 hormonal contraceptives on the relative telomere length of youth with type 1 diabetes
Dra Ethel Codner U Chile-IDIMI
18:00
CONFERENCIA SOCIO HONORARIO PÓSTUMO DR CARLOS GRANT DEL RÍO
Presidentes de Mesa: Dra Claudia Campusano – Dr Germán Iñiguez
Dr Carlos Stehr
18:35
PREMIACIÓN Y CLAUSURA
Presidentes de Mesa: Dra Claudia Campusano, Presidenta SOCHED
Dra Nicole Lustig, Secretaria Ejecutiva Congreso
20:30 CENA CLAUSURA
SALÓN DR. HUGO PUMARINO
XXXVI CONGRESO CHILENO DE ENDOCRINOLOGÍA Y DIABETES
NUEVA DROGA PARA EL TRATAMIENTO DE LA OBESIDAD BASADO EN LA INHIBICIÓN DE LA ENZIMA 11-BETAHIDROXIESTEROIDE DESHIDROGENASA TIPO 1 (11ΒHSD1): ESTUDIOS IN VITRO Y PRECLÍNICO
TL1
TL2
TL3
Autores: Pablo Guzmán, Cristian Carvajal, Pablo Gonzales, Eduardo Riquelme, Alejandra Tapia, Mauricio García, Jorge Pérez, Gonzalo Recabarren, Benjamín Diethelm, M. Paz Hernández, Pablo Carrión, Andrea Vecchiola, Fidel Allende, Sandra Solari, René Baudrand,Carlos Fardella
METABOLITOS ESTEROIDALES URINARIOS ASOCIADOS A LA ACTIVIDAD DE 11Β-HSD2 EN HIPERTENSIÓN PEDIÁTRICA: ESTUDIO PILOTO
Autores: Alejandra Tapia, Pablo Carrión, Cristian Carvajal
VESÍCULAS EXTRACELULARES PLASMÁTICAS DE PERSONAS CON OBESIDAD: ASOCIACIÓN CON PARÁMETROS DE INFLAMACIÓN E INDUCCIÓN DE FENOTIPO PROTUMORAL EN CÁNCER DE MAMA. ESTUDIO IN VITRO
Autores: Alejandra Sandoval, Gabriela Jara, César Carrasco, Cristian Carvajal
AUMENTO DEL ESTRÉS OXIDATIVO Y ALTERACIÓN DE LAS VESÍCULAS EXTRACELULARES (EVS) EN MODELO IN VITRO DE HIPERALDOSTERONISMO PRIMARIO(EVS) Y MODIFICA SU CARGO PROTEICO IN VITRO
TL 4
Autores: Jorge Pérez, Alejandra Tapia, Alejandra Martínez, Pablo Carrión, M Paz Hernández, Renata Pinilla, Carlos Fardella, Cristian Carvajal
SALÓN IRIS MELLA
DOSIS DE 30-50 MCI DE RADIOYODO SE ASOCIA A UNA BAJA TASA DE RECURRENCIA ESTRUCTURAL EN PACIENTES CON CARCINOMA PAPILAR DE TIROIDES (CPT) DE RIESGO INTERMEDIO CON METÁSTASIS LINFONODAL DE MAYOR VOLUMEN
TL 5
TL 6
TL 7
Autores: Hernán Tala, Carmen Carrasco, Consuelo Espinosa, Jeannie Slater, Carlos Fuentes, Eva Hernández, Mario Barbe, Eleonora Horvath, Paulina González, Juan Pablo Niedmann, Arturo Madrid, Felipe Capdeville, Fabio Valdés, Hugo Rojas, Daniel Rappoport, Ingrid Palss
CAMBIOS EN LA PRESENTACIÓN CLÍNICA, TRATAMIENTO Y EVOLUCIÓN DEL CÁNCER DE TIROIDES EN 20 AÑOS EN UN CENTRO UNIVERSITARIO
Autores: Evelyn Ortiz, Pedro Pineda, Alejandra Lanas, Iván Gallegos, Teresa Massardo
CÁNCER MEDULAR DE TIROIDES ESPORÁDICO Y FAMILIAR: ANÁLISIS DE LATERALIDAD Y VALOR PREDICTIVO DE LA EVALUACIÓN CLÍNICA-ECOGRÁFICA PREOPERATORIA
Autores: Pablo Guzmán, Javiera Arancibia, Consuelo Olave, Paola Cárdenas, Jesús Véliz, Nelson Wohllk
VIGILANCIA ACTIVA DE NÓDULOS PEQUEÑOS ALTAMENTE SOSPECHOSOS DE MICROCARCINOMA PAPILAR DE TIROIDES
TL 8
Autores: Hernán Tala, Jeannie Slater, Eleonora Horvath, Paulina González, J Pablo Niedmann, Carolina Wihttle, Carmen Carrasco, M Consuelo Espinosa, Marisol García, M Consuelo Velasco, Sergio Majlis, Francisca Illanes, Fernando Osorio, Paula Rojas, Gabriela Doberti, Nicolás Crisosto, Juan Pablo ilzauspe, Carolina Letelier, Mario Barbe
SALÓN DRA. VERA WILHELM
TL 9
TL 10
TL 11
TL 12
XXXVI CONGRESO CHILENO DE ENDOCRINOLOGÍA Y DIABETES
SECRECIÓN AUTÓNOMA LEVE DE CORTISOL: CASUÍSTICA LOCAL DE PACIENTES
Autores: M Cecilia Yubini, Francisco Cordero, Estefanía Guerrini, Alejandro Rodríguez, Evelyn Ortíz, Óscar Brito
DIFERENCIAS POR SEXO EN EL FENOTIPO CLÍNICO Y RESPUESTA TERAPÉUTICA DEL HIPERALDOSTERONISMO PRIMARIO EN INCIDENTALOMAS SUPRARRENALES: UN ESTUDIO PROSPECTIVO
Autores: Benjamín Sanfuentes, Thomas Uslar, Roberto Olmos, Alberth Burnier, Pauline Bohm, Francisco Guarda, Álvaro Huete, Cecilia Besa, Nicolás Mertens, Marcelo Andia, Alejandro Majerson, Jaime Cartes, Cristian Carvajal, Carlos Fardella, Fidel Allende, Sandra Solari, Anand Vaidya, René Baudrand
HIPERPLASIA SUPRARRENAL CONGÉNITA CLÁSICA: CARACTERIZACIÓN CLÍNICA Y EVOLUCIÓN EN UN CENTRO TERCIARIO EN CHILE TRAS 20 AÑOS DE SEGUIMIENTO
Autores: Juan Pablo Rojas, Catalina Álvarez, Ximena Gaete
ASOCIACIONES METABÓLICAS DE LA ADRENARQUIA PREMATURA A LOS 4 AÑOS DESPUÉS DE LA MENARQUIA
Autores: Germán iñiguez, Ana Pereira, Gordon Cutler Jr, Verónica Mericq
SALÓN DR. HUGO PUMARINO
TL 13
TL 14
TL 15
TL 16
XXXVI CONGRESO CHILENO DE ENDOCRINOLOGÍA Y DIABETES
HIPERTIROIDISMO EN PERSONAS MAYORES DE 65 AÑOS. ETIOLOGÍA Y RIESGOS ASOCIADOS
Autores: Alejandra Lanas, Fabiana Díaz, Alejandro Rodríguez, M. Cecilia Yubini, Macarena Yevenes, Gabriel Ramírez, Natalia García, Ademir Estrada, Francisco Cordero, Pedro Pineda
RESULTADOS CLÍNICOS A LARGO PLAZO EN PACIENTES CON THYROIDPRINT® BENIGNO: ESTUDIO DE SEGUIMIENTO A CINCO AÑOS
Autores: Nicole Lustig, J Miguel Domínguez, Sergio Vargas, Lorena Mosso, Marlín Solórzano, Ignacio Fuentes, Annette Madison, Francisco Cruz, Soledad Loyola, Pablo Montero, Francisco Domínguez, Mauricio Camus, Antonieta Solar, Pablo Zoroquiaín; Juan Carlos Roa, Hernán González
ENFERMEDAD TIROÍDEA OCULAR DE PRESENTACIÓN ATÍPICA: EXPERIENCIA EN UN CENTRO ESPECIALIZADO
Autores: Alejandra Lanas, Alejandro Rodríguez, M. Cecilia Yubini, Javiera Aerya, Neil Saldías, Francisco Cordero, Pedro Pineda
TENDENCIAS CRECIENTES EN LAS TASAS DE HOSPITALIZACIÓN POR CÁNCER DE TIROIDES PEDIÁTRICO EN CHILE (2001–2024): INCREMENTO MARCADO EN ADOLESCENTES
Autores: M. Cristina Mayol, Arturo Borzutzky, Gabriel Cavada, Francisca Grob
SALÓN IRIS MELLA
IMPACTO DE LA TERAPIA HORMONAL TRANSAFIRMATIVA EN PARÁMETROS METABÓLICOS DE PERSONAS TRANSGÉNERO CHILENAS. SEGUIMIENTO A 2 AÑOS
TL 17
Autores: Antonio Zapata, Cristina Muena. Isol Medina, Abigail Ramos, Susana Quiroz
ESTUDIO DE POLIMORFISMOS DEL GEN DEL RECEPTOR DE LA HORMONA FOLÍCULO ESTIMULANTE EN PACIENTES DE LOS GRUPOS 1 Y 2 DE LA CLASIFICACIÓN DE POSEIDON
TL 18
TL 19
TL 20
Autores: Fernando Rodríguez, Eduardo Correa, Alex Muñoz, Alejandro Tapia, Anita Godoy, Ariel Fuentes
EFECTOS DEL ESTETROL SOBRE LA PROLIFERACIÓN Y ANGIOGÉNESIS EN UN MODELO IN VIVO DE ENDOMETRIOSIS: EVALUACIÓN DIFERENCIAL DE EPITELIO Y ESTROMA
Autores: Gabriel Maldonado, Anaís Muñoz, Germán Cabrera, Juan Pablo Espinoza, Ignacio Gutiérrez; Pamela González, M Cecilia Johnson, Gareth Owen, Renán orelllana, Ricardo Moreno
CAPACIDAD FUNCIONAL, FUNCIÓN COGNITIVA Y SU ASOCIACIÓN CON FUNCIÓN TIROIDEA DE ADULTOS MAYORES CHILENOS
IMPACTO DE LA TERAPIA HORMONAL TRANSAFIRMATIVA EN PARÁMETROS METABÓLICOS DE PERSONAS TRANSGÉNERO CHILENAS SEGUIMIENTO A 2 AÑOS
SALÓN VERA WILHELM
TL 21
TL 22
TL 23
XXXVI CONGRESO CHILENO DE ENDOCRINOLOGÍA Y DIABETES
TL 24
EFECTIVIDAD DE BUROSUMAB COMPARADO A FOSFATO Y VITAMINA D ACTIVA ORAL, EN ADULTOS CON HIPOFOSFATEMIA LIGADA AL CROMOSOMA X (XLH) EN UN ENTORNO DE MUNDO REAL: SEGUIMIENTO A 3 AÑOS DEL PROGRAMA DE MONITOREO DE ENFERMEDAD XLH
Autores: Pablo Florenzano, Steven W. Ing, Sasigarn Bowden, Kathryn Dahir, Ingrid A Holm, Sarah Khan, Michael A. Levine, Carolina A. Moreira, Laila Tabatabai, Leanne Ward, Thomas Weber, Ben Johnson, Marc Vincent, Zhiyi Li, Erik Imel
EVALUACIÓN CLÍNICA PRELIMINAR DE UNA SALIVA ARTIFICIAL SIN AZÚCAR CON PÉPTIDOS BIOACTIVOS EN PACIENTES CON XEROSTOMÍA: UNA PROYECCIÓN PARA USO EN DIABÉTICOS
Autores: Juan Carlos Forero Oliveros, Issis Luque Martínez
HÁBITOS, CALIDAD DE VIDA Y EVOLUCIÓN DEL MANEJO DE GLUCOSA ENTRE LOS 16 Y 20 AÑOS EN JÓVENES CON DM1
Autores: Marianne Taub, Alejandra Ávila, Nadia Tamayo, Germán Iñiguez, Franco Giraudo, Ximena Gaete, Rossana Román
CONSUMO DE FRUCTOSA : ¿UNA VÍA METABÓLICA HACIA EL DETERIORO COGNITIVO?, GENERANDO EVIDENCIA PRECLINICA
Autores: Paulina Ormazábal, Nibaldo inestrosa, Pedro Cisternas
P1
P2
P3
P4
XXXVI CONGRESO CHILENO DE ENDOCRINOLOGÍA Y DIABETES
MEDICINA DE PRECISIÓN EN CÁNCER MEDULAR DE TIROIDES AVANZADO: TRATAMIENTO EXITOSO CON INHIBIDOR ESPECÍFICO RET: SEGUIMIENTO A 3 AÑOS
TIROIDITIS SUPURATIVA AGUDA POR ESCHERICHIA COLI: DISEMINACIÓN HEMATÓGENA COMO POSIBLE VÍA DE INFECCIÓN TIROÍDEA
MEDICINA DE PRECISIÓN EN CÁNCER DERIVADO DEL EPITELIO FOLICULAR (CTDEF)
AVANZADO: CARCINOMA TIROÍDEO CON FUSIÓN ETV6-NTRK3 TRATADO CON ENTRECTINIB
GAMMAPATÍA MONOCLONAL DE SIGNIFICADO INCIERTO CON PLASMOCITOMA
TIROIDEO: REPORTE DE CASO
P5 CÁNCER ANAPLÁSICO DE TIROIDES CON CALCITONINA ELEVADA ¿ FALSO POSITIVO?
Hernán Tala
Hernán Tala
Valentina Brito
Óscar Brito
P6 SÍNDROME DE TENIS CON LOCALIZACIÓN SECUNDARIA INSOSPECHADA Diego Álvarez Armijo
P7
PLASMAFÉRESIS, ALTERNATIVA DE TRATAMIENTO DEL HIPERTIROIDISMO GRAVE: REPORTE DE UN CASO
Maria Cecilia Yubini Lagos
P8 REACCIÓN ADVERSA CUTÁNEA GRAVE A METIMAZOL. REPORTE DE UN CASO Pablo Tapia
Pantalla2
P9
P10
P11
P12
EFICACIA Y SEGURIDAD DE TOCILIZUMAB EN ORBITOPATÓA DISTOROÍDEA RESISTENTE A CORTICOIDES: REPORTE DE CASOS
Marisol García
CÁNCER MEDULAR DE TIROIDES ASOCIADO A LA VARIANTE RET c.1998delGinsTTCT: PRIMER REPORTE EN POBLACIÓN LATINOAMERICANA Pablo Guzmán
CÁNCER POBREMENTE DIFERENCIADO DE TIROIDES EN HIPOTIROIDISMO CONGÉNITO Valentina Arbizu
STRUMA OVARIS MALIGNO: MANEJO CONSERVADOR Y SEGUIMIENTO A 3 AÑOS. ANÁLISIS DE UN CASO
Javier Jaramillo
P13 PARÁLISIS PERIÓDICA HIPOPOTASÉMICA TIROTÓXICA (PPHT): REPORTE DE UN CASO Andrés Romero Suazo
P14
P15
P16
ACROMETÁSTASIS DIGITAL COMO SIGNO DE PROGRESIÓN EN CARCINOMA PAPILAR DE TIROIDES DE LARGA EVOLUCIÓN. REPORTE DE UN CASO
HIPERTIROIDISMO FETAL EN UNA MADRE CON HIPOTIROIDISMO POST YODO RADIACTIVO: MANEJO MULTIDISCIPLINARIO
PRESENTACIÓN SIMULTÁNEA DE CARCINOMA DE PARATIROIDES Y CARCINOMA PAPILAR DE TIROIDES. REPORTE DE UN CASO
Ladiz Lauga
Cristóbal Campos Olmedo
Ladiz Lauga
P17
P18
P19
P20
P21
P22
FEOCROMOCITOMA SILENTE: EL VALOR DE LA IMAGEN MÁS ALLÁ DE LAS METANEFRINAS
HIPERALDOSTERONISMO PRIMARIO FAMILIAR TIPO I EN UN ADOLESCENTE. DESAFÍO DIAGNÓSTICO Y DE TRATAMIENTO. CASO CLÍNICO
PARAGANGLIOMAS DE CABEZA Y CUELLO: DESAFÍOS DIAGNÓSTICOS Y TERAPÉUTICOS. SERIE DE TRES CASOS
NEOPLASIA ENDOCRINA MÚLTIPLE TIPO 2A POR MUTACIÓN RET C634R CON FENOTIPO COMPLETO Y TEMPRANO EN ADULTA JOVEN
HIPERPIGMENTACIÓN CUTÁNEA: MÁS ALLÁ DEL ADDISON
HEMORRAGIA SUPRARRENAL BILATERAL SIN ETIOLOGÍA INMEDIATA: EL VALOR DEL TIEMPO EN EL DIAGNÓSTICO
P23 INSUFICIENCIA SUPRARRENAL PRIMARIA DE ETIOLOGÍA NO AUTOINMUNE
P24
Paola Cárdenas
Patricio Salman
Javiera Paz Arancibia Berríos
Pablo Tapia
Matías Vergara
Diana Torres
María Cecilia Yubini Lagos
HIPOTENSIÓN COMO FORMA PRESENTACIÓN DE PACIENTE CON FEOCROMOCITOMA Fady Hananías
Pantalla4
P25
P26
P27
HIPOFISITIS Y FIBROSIS RETROPERITONEAL: UN INUSUAL DÚO EN LA ENFERMEDAD POR IGG4: REPORTE DE UN CASO
SÍNDROME DE SHEEHAN POSTERIOR A PARO CARDIORRESPIRATORIO MÚLTIPLE SECUNDARIO A MIOCARDIOPATÍA PERIPARTO
MÁS ALLÁ DE LA ACROMEGALIA: PRESENTACIÓN DE NEM1 CON TUMOR NEUROENDOCRINO PANCREPÁTICO SECUESTRADOR DE ANÁLOGO DE SOMATOSTATINA
P28 DEFICIENCIA DE ARGININA-VASOPRESINA NEUROHIPOFISARIA CENTRAL DE ORIGEN FAMILIAR EN DOS GENERACIONES DE UNA FAMILIA CHILENA
Alberth Burnier Cáceres
Javier Ignacio Valenzuela Veloso
Allison Vielma
Paola Cárdenas
P29 MANEJO QUIRÚRGICO DE QUISTE DE LA HENDIDURA DE RATHKE EN MUJERES CON DESEO DE EMBARAZO Isabel Hargreaves
P30
HIPOPITUITARISMO PARCIAL COMO PRESENTACIÓN DE UN GRANULOMA DE COLESTEROL DEL CLIVUS. REPORTE DE UN CASO
P31 DIAGNÓSTICO DIFERENCIAL DE LESIÓN SUPRASELAR: PITUICITOMA EN PACIENTE CON CÁNCER PROSTÁTICO
Alberth Burnier Cáceres
Matías Huechamil
P33
XXXVI CONGRESO CHILENO DE ENDOCRINOLOGÍA Y DIABETES
DESDE EL CÁNCER DE PRÓSTATA A LA PÉRDIDA DE FUNCIÓN HIPOFISIARIA, A PARTIR DE UN CASO
P34 ADENOMA HIPOFISARIO MÚLTIPLE: SERIE DE CASOS
P35
NEM-1: PRESENTACIÓN DE UN CASO DE EXPRESIÓN FENOTÍPICA SINCRONICA COMPLETA Y DEBUT PRECOZ
P36 HIPOFOSFATASIA EN LA ADULTEZ A PROPÓSITO DE DOS CASOS CLÍNICOS
P37
P38
HIPERPARATIROIDISMO PRIMARIO DURANTE EMBARAZO GEMELAR: UN DESAFÍO DIAGNÓSTICO Y TERAPEÚTICO
TUMOR PARDO COMO PRESENTACIÓN INICIAL DE ADENOMA PARATIROIDEO ATÍPICO EN MUJER JOVEN: REPORTE DE UN CASO
P39 DIAGNÓSTICO Y TRATAMIENTO EXITOSO DE OSTEOMALACIA INDUCIDA POR TUMOR CAUSADA POR TUMOR MESENQUIMÁTICO FOSFATÚRICO NASAL
P40
EPILEPSIA REFRACTARIA COMO MANIFESTACIÓN DE HIPOPARATIROIDISMO CRÓNICO AUTOINMUNE
Pantalla6
Roy Orozco
Evelyn Ortiz Briceño
Valentina Arbizu
María Gabriela Doberti
Isabel Hargreaves
Amanda Francisca Rivas Cid
Giordano Herrera Kendall
Elías Pastene Guerra
P41 ENFERMEDAD DE CAMURATI ENGELMANN. ACERCA DE UN CASO Óscar Brito
P42
P43
P45
PARATIROMATOSIS Y CARCINOMA PARATIROIDEO. CAUSAS INFRECUENTES DE HIPERPARATIROIDISMO RECURRENTE
MUTACIÓN INACTIVANTE DE WNT1 EN PACIENTE JOVEN CON FRACTURAS MÚLTIPLES: IMPORTANCIA DEL ESTUDIO GENÉTICO EN OSTOPOROSIS "IDIOPÁTICA"
COMPRENSIÓN DE LOS MECANISMOS MOLECULARES DE LA FIBRODISPLASIA OSIFICANTE PROGRESIVA MEDIANTE MÉTODOS IN SILICI: EFECTOS DEL MUTANTE R206H EN LOS COMPELJOS ALK2-SMAD1 Y ALKA2-FKBP12
P46 AMENORREA PRIMARIA POR TRANSLOCACIÓN ROBERTSONIANA DE CROMOSOMAS (13;14): PRESENTACIÓN DE UN CASO
P47
P48
PARAGANGLIOMAS CERVICALES MÚLTIPLES CON DOBLE MUTACIÓN DE LÍNEA GERMINAL. CASO CLÍNICO
SÍNDROME DE HIPERINSULINISMO-HIPERAMONEMIA: REPORTE DE UN CASO DE HIPOGLICEMIA RECURRENTE DIAGNOSTICADO EN LA ADULTEZ
Yolanda Lafferte Albrecht
Florencia Retamal
Iván Quevedo
Daniela Santana
René Díaz
Andrea Zapata
P49
P50
P51
P52
XXXVI CONGRESO CHILENO DE ENDOCRINOLOGÍA Y DIABETES
NEOPLASIA ENDOCRINA MULTIPLE DE PRESENTACIÓN ESPORÁDICA: A PROPÓSITO DE UN CASO
FEOCROMOCITOMA COMO MANIFESTACIÓN POCO FRECUENTE DE NEM1
HEPATOTOXIDAD ASOCIADA A TRATAMIENTO CON CIMICIFUGA RACEMOSA
MANEJO DE TESTOSTERONA EN CANCER DE PROSTATA AVANZADO CON DOSIS BAJAS DE ESTRADIOL
P53 SINDROME DE ALLAN HERNDON DUDLEY (SAHD): CASO CLÍNICO PEDIÁTRICO
P55
PARÁLISIS PERIÓDICA TIROTÓXICA COMO PRIMERA MANIFESTACIÓN DE ENFERMEDAD DE GRAVES EN LA ADOLESCENCIA
P56 CASO CLÍNICO: QUISTE BRANQUIAL INTRATIROIDEO EN UNA NIÑA DE 9 AÑOS, PRESENTACIÓN INFRECUENTE Y MANEJO QUIRÚRGICO EXITOSO
Pantalla8
P57 FEOCROMOCITOMA Y ENFERMEDAD DE VON HIPPEL LINDAU
P58 UN CASO DE HIPERALDOSTERONISMO EN EDAD PEDIÁTRICA
P59
P60
FEOCROMOCITOMA EN UN PACIENTE PEDIÁTRICO CON EMERGENCIA HIPERTENSIVA
XANTOGRANULOMA HIPOFISARIO SECUNDARIO A ROTURA DE QUISTE DE BOLSA DE RATHKE; ES MUCHO MÁS QUE UN INCIDENTALOMA
P62 SINDROME DE INTERRUPCION DE TALLO HIPOFISIARIO
P63
P64
CUANDO EL TRAUMA DESCUBRE LO OCULTO: SERIE DE CASOS DE INCIDENTALOMAS POST TEC EN NIÑOS
TALLA ALTA CON EDAD ÓSEA AVANZADA E HIPOTIROIDISMO CENTRAL SECUNDARIO A HIPOFISITIS EN PACIENTE PEDIÁTRICA
Camila Allendes
Annette Madison Pantalla7
Sara Piña Burdiles
Marisol García
Rafael Ríos
Vivian Gallardo Tampier
Camila Pippino
Anahí Yizmeyián
Pilar Acuña
Paulina Zambrano Paz
Marianne Taub
Patricia Lacourt
Juan Pablo Rojas Godoy
Melani Elena Peña Suleiman
XXXVI CONGRESO CHILENO DE ENDOCRINOLOGÍA Y DIABETES
P65 PUBERTAD PRECOZ EN EL LACTANTE. DESAFÍO DIAGNÓSTICO
P67
MÁS ALLÁ DE LA PTH: HIPERCALCEMIA PTH-INDEPENDIENTE EN NIÑOS, REPORTE DE DOS CASOS CON ETIOLOGÍAS POCO FRECUENTES
P68 UNA CAUSA POCO FRECUENTE DE HIPOCALCEMIA EN EDAD PREESCOLAR
P69 RESISTENCIA PARCIAL ANDRÓGENOS. DESAFÍO DIAGNÓSTICO Y TERAPÉUTICO
Camila García Reingardt
Carolina Sepúlveda
Tamara Novoa
Camila García Reingardt
P71 HIPOGLICEMIA POR HIPERINSULINISMO CON HIPERAMONEMIA EN LACTANTE Consuelo Pino
P70 DE LA INSUFICIENCIA RENAL A LA INSULINOTERAPIA: UN CASO DE SHU CON COMPROMISO ENDOCRINO
P72
MODY5 Y HETEROGENEIDAD FENOTÍPICA EN LA EDAD PEDIÁTRICA: A PROPÓSITO DE DOS CASOS CLÍNICOS
Maritza Vivanco
Javiera Postigo
P73
P74
P75
P76
P77
SINDROME DE FLOATING HARBOR Y USO DE HORMONA DE CRECIMIENTO: A PROPÓSITO DE UN CASO
SÍNDROME DE HIPERESTIMULACIÓN OVÁRICA PREMATURA EN RECIÉN NACIDA DE PRETÉRMINO
MANIFESTACIONES ENDOCRINAS EN DOS PACIENTES CON SÍNDROME DE TURNER MOSAICO ASOCIADO A CROMOSOMA X EN ANILLO E ISOCROMOSOMA X
HIPOGLICEMIA PERSISTENTE EN EL LACTANTE COMO MANIFESTACIÓN CLÍNICA DE HIPERINSULINISMO. REPORTE DE UN CASO
SÍNDROME DE POTOCKI-LUPSKI Y DESCRIPCIÓN DE SU PUBERTAD. REPORTE DE CASO
P78 MC CUNE ALBRIGHT, PUBERTAD PRECOZ Y EXPERIENCIA CON USO INHIBIDOR DE AROMATASA EN UNA NIÑA
P79
COMORBILIDADES ENDOCRINAS EN UNA PACIENTE DE DELECIÓN DEL CROMOSOMA X CONCOMITANTE
Marcela González González
María Cristina Mayol Suárez
Cristian Cáceres
Camila García Reingardt
Melani Elena Peña Suleiman
Patricia Lacourt
Cristian Cáceres
P80
P81
P83
P84
P85
P86
XXXVI CONGRESO CHILENO DE ENDOCRINOLOGÍA Y DIABETES
Nataly Torres Pantalla11
ESTRATEGIAS NUTRICIONALES Y DE CONTROL GLICÉMICO EN PACIENTE CON DIABETES TIPO 1 CORREDOR DE MARATÓN
REMISIÓN DE DIABETES MELLITUS TIPO 1 POST INICIO DE RITUXIMAB, EN CONTEXTO DE PACIENTE CON LES, SJOGREN Y TIROIDITIS DE HASHIMOTO: REPORTE DE UN CASO
DIAGNÓSTICO DE DIABETES MELLITUS TIPO 1 EN PERSONA MAYOR: ¿CUÁNDO SOSPECHAR AUTOINMUNIDAD EN EDADES AVANZADAS? REPORTE DE UN CASO
DEBUT SIMULTÁNEO DE DIABETES MELLITUS TIPO 1 Y ENFERMEDAD DE GRAVES EN SÍNDROME POLIGLANDULAR AUTOIMMUNE TIPO 3: UNA ASOCIACIÓN INFRECUENTE. REPORTE DE UN CASO
EFECTO DEL PARACETAMOL SOBRE LECTURAS DE GLUCOSA EN MONITOREO CONTINUO DE GLUCOSA INTERSTICIAL ENSAYO EXPERIMENTAL EN MUJER CON DIABETES TIPO 1
"CUANDO LA MANGA NO BASTA": IMPACTO DE CIRUGÍA METABÓLICA EN PACIENTE CON DIABETES MELLITUS TIPO 2, ANÁLISIS DE UN CASO DE REFRACTARIEDAD A MANGA GÁSTRICA
Pantalla12
P88 CONTROL METABÓLICO POST BARIATRICO EN PACIENTE CON DM1 MEDIANTE INTERVENCIÓN MULTIDISCIPLINARIA
P89
P90
P91
P92
MONITOREO CONTINUO DE GLUCOSA EN LA EVALUACIÓN DEL IMPACTO DE ANÁLOGO GLP1 EN PACIENTE CON DIABETES MELLITUS TIPO2 EN ATENCIÓN PRIMARIA: REPORTE DE UN CASO
DIAGNÓSTICO DE DM3C EN CONTEXTO DE MALFORMACIÓN MÜLLERIANA: REPORTE DE UN CASO
INNOVACIÓN EN EL MANEJO DE LA NEFROPATÍA DIABÉTICA EN PACIENTE ADULTO MAYOR EN APS: REPORTA DE CASO
IMPACTO DEL USO DE SISTEMAS ASA HÍBRIDA AVANZADA (MINIMED 780G) EN PACIENTE CON HISTORIA DE DM1 Y SÍNDROME DE DUMPING POST CIRUGÍA BARIÁTRICA
Javier Vega
Valentina Maria Consuelo Díaz Tapia
Diego Palominos
Daniela Zapata Vargas
Michelle Pichott
P93
P94
EFECTOS DE LOS SISTEMAS DE ASA CERRADA HÍBRIDA AVANZADA (MINIMED 780G) EN PACIENTES CON ANTECEDENTES DE BAJA ADHERENCIA TERAPÉUTICA Y SECUELAS MICROVASCULARES ESTABLECIDAS: REPORTE DE UN CASO
IMPACTO DE USO DE SISTEMA ASA HÍBRIDA AVANZADA (MINIMED 780G) EN PERSONAS MAYORES
P95 DEL PÁNCREAS NECROTIZADO AL CONTROL AUTOMATIZADO: IMPACTO DE UN SISTEMA AUTOMATIZADO DE INSULINA EN DIABETES TIPO 3C
Erika Vanesa Peña
Ismael Antonio
Ballesteros Mendoza
Valentina Maria
Consuelo Díaz Tapia
Ismael Antonio Ballesteros Mendoza
Constanza Daza
Diego Palominos
Constanza Daza
Nataly Torres
P96
P97
P98
XXXVI CONGRESO CHILENO DE ENDOCRINOLOGÍA Y DIABETES
ROL DE LA PROTEÍNA MITOCONDRIAL FAM162A EN EL CÁNCER DE TIROIDES Y SU ASOCIACIÓN CON EL DIAGNÓSTICO Y PRONÓSTICO DE LA ENFERMEDAD
MORTALIDAD POR CÁNCER EN PACIENTES TRATADOS CON RADIOYODOTERAPIA POR HIPERTIROIDISMO EN UN CENTRO DE SALUD
CÁNCER MEDULAR DE TIROIDES: EXPERIENCIA DE 15 AÑOS EN UNA INSTITUCIÓN
P99 ¿PUEDE LA ECOGRAFÍA DISMINUIR CIRUGÍAS INNECESARIAS EN NÓDULOS BETHESDA IV?
P100
CARACTERIZACIÓN DE LOS NÓDULOS BETHESDA III Y IV MEDIANTE LA CORRELACIÓN ECOGRÁFICA-HISTOLÓGICA EN UN CENTRO CHILENO
P101 USO DE TIROSIN KINASA EN CÁNCER DE TIROIDES AVANZADO EXPERIENCIA DE UN CENTRO TERCIARIO EN CHILE
P103
EXPERIENCIA CLÍNICA PRELIMINAR CON THYROIDPRINT® EN UN CENTRO NACIONAL: COMPORTAMIENTO DE LOS PACIENTES CON NÓDULOS TIROIDEOS INDETERMINADO
Pantalla14
P104
P105
P106
EVALUACIÓN DEL TRATAMIENTO CON MICOFENOLATO ASOCIADO A METILPREDNISLONA EN EL TRATAMIENTO CON PACIENTES CON ENFERMEDAD TIROIDEA OCULAR
TELE ENDOCRINOLOGÍA ASINCRÓNICA: 18 MESES DE HOSPITAL DIGITAL MINSAL EN QUÉ ESTAMOS
COMPARACIÓN DE ESQUEMAS DE DOSIFICACIÓN INICIAL DE LEVOTIROXINA EN PACIENTES TIROIDECTOMIZADOS: DOSIS POR RANGO DE PESO VERSUS CÁLCULO POR KILOGRAMO CORPORAL
Alvaro A. Elorza
Katherine González Sersen
Hernán Tala
Liseth Bravo Osorio
Nicole Lustig
Pamela Aravena Solís
Javiera Paz Arancibia Berríos
Alejandra Lanas
Claudia Munizaga
Patricio Cabané
P107
P108
CURACIÓN BIOQUÍMICA E INSUFICIENCIA SUPRARRENAL EN SUPRARRENALECTOMÍA SUBTOTAL: EXPERIENCIA EN UN CENTRO TERCIARIO DE PATOLOGÍA SUPRARRENAL
ECOGRAFÍA REALIZADA POR EL CIRUJANO EN LA LOCALIZACIÓN
PREOPERATORIA DE ADENOMAS PARATIROIDEOS: ESTUDIO PROSPECTIVO COMPARATIVO
P109 ANTICUERPOS ANTI 21-HIDROXILASA: DOS AÑOS DE EXPERIENCIA EN CHILE
ADENOMAS HIPOFISARIOS SECRETORES DE TSH: EXPERIENCIA CLÍNICA DE 14
Beatriz Vega
P110
CASOS EN UN CENTRO DE REFERENCIA
P111 SIGNIFICATIVAS DIFERENCIAS EN LA PREVALENCIA DE FRACTURA OSTEOPORÓTICA DE CADERA EN LATINOAMÉRICA
Patricio Cabané
Maria Cecilia Yubini Lagos
Consuelo Olave
Torres
XXXVI CONGRESO CHILENO DE ENDOCRINOLOGÍA Y DIABETES
P112 MALNUTRICIÓN POR EXCESO E HIPERINSULINEMIA INFANTIL: UN RETO CRECIENTE PARA LA ENDOCRINOLOGIA PEDIÁTRICA
P113
P114
P115
P116
P117
PANEL DE AMINOACIDOS EN ADULTOS DE LA COHORTE MAUCO E INCIDENCIA DE DIABETES MELLITUS 2
AUMENTO DE LA RESISTENCIA A LA INSULINA EN HUMANOS TRAS 24 HORAS DE EXPOSICIÓN A GRAN ALTITUD (3 700-4 270 MSNM)
CALICREÍNA 7 EN CONTEXTO DE SOBREPESO U OBESIDAD: CARACTERIZACIÓN FENOTÍPICA Y SU RESPUESTA A LOS EJERCICIOS AERÓBICOS DE INTENSIDAD MODERADA CONSTANTE E INTERVÁLICO DE ALTA INTENSIDAD
CAMBIOS MORFOFUNCIONALES DEL PÁNCREAS EN UN MODELO MURINO DE ESTEATOHEPATITIS INDUCIDA POR DIETA
EL ANTAGONISMO FARMACOLÓGICO DEL RECEPTOR A2B DE ADENOSINA
ATENUA LA INFLAMACIÓN, FIBROSIS E INFILTRACIÓN DE MONOCITOS/MACRÓFAGOS EN UN MODELO IN VIVO DE ENFERMEDAD
NIVELES DE EXPRESIÓN DE LAS PROTEÍNAS SUPRESORAS DE CITOQUINAS
P118
P119
SOCS1, 2 Y 3, REGULADAS POR CONCENTRACIONES FISIOLÓGICAS DE ESTRADIOL Y TESTOSTERONA E INDUCIDADAS POR GH
VALIDACIÓN CLÍNICA Y OPTIMIZACIÓN TECNOLÓGICA DE PLANTILLAS
INTELIGENTES PARA EL MONITOREO EN TIEMPO REAL DE TEMPERATURA Y PRESIÓN PLANTAR EN PERSONAS CON DIABETES
Pantalla16
P120
P121
P122
IMPACTO DEL USO DE MINIMED 780G EN EL TIEMPO EN RANGO Y CONTROL GLUCÉMICO EN NIÑOS MENORES DE 7 AÑOS CON DIABETES TIPO 1
CARACTERÍSTICAS CLÍNICAS DE PACIENTES PEDIÁTRICOS HOSPITALIZADOS POR CAD
VALIDACIÓN DE ENCUESTA DE EDUCACIÓN EN DIABETES PARA CHILE Y EVALUACIÓN DE NIVEL DE EDUCACIÓN EN DIABETES MELLITUS 1 EN LA POBLACIÓN PEDIÁTRICA CHILENA
P123
P124
TALLA FINAL DE PERSONAS CON DIABETES MELLITUS TIPO 1 INICIADA EN LA NIÑEZ EN UN HOSPITAL PÚBLICO DE CHILE. POSIBLE IMPACTO DEL PROGRAMA DE GARANTÍAS EXPLÍCITAS EN SALUD
DIAGNÓSTICO DE TALLA BAJA EN PEDIATRÍA: EL IMPACTO DE LA CURVA DE CRECIMIENTO SELECCIONADA
Patricio Huerta
Laura Huidobro
Mariel Mamani
Amanda Bentes Simões
Javiera González
Ángelo Sebastián Torres Arévalo
Paula Ocaranza
Yocelyn Lizardi
María Cristina Mayol Suárez
Dagoberto Morales Toro
Camila Pipino Romero
Jaime Felipe Marín Cáceres
Pía Soto Fernandez
P125 USO DE METFORMINA Y RIESGO DE CÁNCER DE MAMA EN MUJERES CHILENAS Jorge Sapunar
P126
ESTUDIO OBSERVACIONAL DESCRIPTIVO: COMPORTAMIENTO DEL CONTROL GLICEMICO EN PACIENTES CON DM 1 TRAS LA IMPLEMENTACION DE BOMBA DE INSULINA Roy Orozco
SALÓN DR. HUGO PUMARINO
CC1 SINDROME DE CUSHING FAMILIAR DE ETIOLOGÍA INFRECUENTE A PROPÓSITO DE UN CASO
CC2
CC3
CC4
Autores: Natalia García, Carmen Carrasco, Hugo Bermúdez, Álvaro Núñez
SIGNIFICATIVA REDUCCIÓN DE TAMAÑO DE CRÁNEOFARINGIOMA PAPILAR SUPRASELAR CON INHIBIDORES BRAF/MEK: REPORTE DE CASO EN CHILE
Autores: Constanza Neumann, Thomas Uslar, Pablo Villanueva, Flavia Nilo, Giordano Herrera, Roger Gejman, Ximena Maul, J Pablo Cruz, Eugenio Vines, Raúl Valenzuela, Francisco Guarda
PRIMER CASO DE SIEMBRA NASAL COMO RECURRENCIA BIOQUÍMICA DE TUMOR NEUROENDOCRINO HIPOFISARIO CORTICOTROPO
Autores: Benjamín Sanfuentes, Pablo Villanueva, J Pablo Cruz, Petre Cotoras, Raúl Valenzuela, Roger Gejman, Pablo Muñoz, Flavia Nilo, Francisco Guarda
ETIOLOGÍAS GENÉTICAS DE LA FRAGILIDAD ÓSEA EN ADOLESCENTES Y ADULTOS JÓVENES: EXPERIENCIA DE UN CENTRO EN CHILE
Autores: María Gabriela Doberti, Pamela Trejo, Luz María Martin, Gabriela Repetto, Carolina Ávalos, Jonathan Kraus, Francisca Illanes, Soledad Velasco
SALÓN DRA. IRIS MELLA
CC5
CC6
CC7
CC8
INSUFICIENCIA SUPRARRENAL EN RECIÉN NACIDO POR NUEVA VARIANTE DEL GEN NR0B1
Autores: Marianne Taub, Rossana Román, Juan Pablo Rojas, Catalina Álvarez, Ximena Gaete, Nancy Unanue, Ethel Codner, Franco Giraudo, Verónica Mericq, Javiera Vildoso
DSD 46,XY: SÍNDROME DE MALFORMACIONES GENITOURINARIAS Y/O CEREBRALES POR MUTACIÓN EN GEN PPP1R12A, UN DIAGNÓSTICO EMERGENTE
Autores: J Pablo Rojas, Catalina Álvarez, Marianne Taub, Ana Codoceo, José Sepúlveda, Nancy Unanue
S. MAURIAC, ARTROPATÍA DIABÉTICA E iDEND EN NIÑA MIGRANTE: EJEMPLO DE BENEFICIO DE LA MEDICINA DE PRECISIÓN
Autores: Marianne Taub, Ethel Codner
TALLA BAJA Y MALFORMACIONES CONGÉNITAS ASOCIADAS A VARIANTE EN BMP2. REPORTE DE UN CASO
Autores: Camila García, Ricardo Salvador, Lucía Acevedo XXXVI CONGRESO CHILENO DE ENDOCRINOLOGÍA Y DIABETES
SALÓN DRA. VERA WILHELM
CC9
CC10
CC11
CC12
HIPERTIROIDISMO SECUNDARIO A ENFERMEDAD TROFOBLÁSTICA GESTACIONAL:
PRESENTACIÓN DE UN CASO
Autores: Daniela Santana, Andrés Romero, Maritza Atkinson, Alberth Burnier
MANIFESTACIONES TIROIDEAS DEL SÍNDROME DICER1: BOCIO MULTINODULAR Y CARCINOMA DIFERENCIADO DE TIROIDES EN LA INFANCIA
Autores: M. Cristina Mayol, Guillermo Lay-Son, Carolina Mendoza, Constanza Ralph, Florencia de Barbieri, J. Carlos Pattillo, Paulina Esparza, Antonieta Solar, Francisca Grob
RECURRENCIA DE LA ENFERMEDAD DE GRAVES EN TEJIDO TIROIDEO ECTÓPICO: REPORTE DE UN CASO
Autores: Amanda Rivas, Catalina Valencia, Camila Palomino, Nicole Rivera, Lorena Hernández
CÁNCER ANAPLÁSICO DE TIROIDES BRAF NO MUTADO ESTADIO IV C CON EXCELENTE RESPUESTA A TRATAMIENTO MULTIMODAL E INMUNOTERAPIA CASO CLÍNICO
Autor: René Díaz
NUEVA DROGA PARA EL TRATAMIENTO DE LA OBESIDAD BASADO EN LA INHIBICIÓN DE LA ENZIMA 11-BETAHIDROXIESTEROIDE DESHIDROGENASA TIPO 1 (11ΒHSD1): ESTUDIOS IN VITRO Y PRECLINICO
Dr. Cristian A. Carvajal1 , Dr. Pablo Gonzales2 , Dr. Eduardo Riquelme3 , Dr. Alejandra Tapia-Castillo4 , Dr. Mauricio García5 , Jorge A. Pérez1 , Dr. Gonzalo Recabarren6 , Benjamín Diethelm7 , María Paz Hernandez1 , Pablo Carrión1 , Dr. Andrea Vecchiola1 , Fidel Allende8 , M.D. Sandra Solari1 , M.D. René Baudrand1 , M.D. Carlos E. Fardella1
1 Departmento de Endocrinologia, Escuela de Medicina, Pontificia Universidad Católica de Chile
2 Thani Biotechnologies SpA
3 Merken Biotech SpA
4 Departamente de Ingeniería Biomédica, Facultad de Ingeniería, Universidad Finis Terrae
5 Departamento de Farmacia, Escuela de Química y Farmacia, Facultad de Química y de Farmacia, Pontificia Universidad Católica de Chile
6 Departamento de Farmacia, Escuela de Química y Farmacia, Facultad de Química y de Farmacia, Pontificia Universidad Católica de Chile
7 Departamento de Genética Molecular y Microbiología, Facultad de Ciencias Biológicas, Pontificia Universidad Católica de Chile
8 Departamento de Laboratorios Clínicos, Escuela de Medicina, Pontificia Universidad Católica de Chile
Resumen
El exceso de cortisol local a nivel del tejido adiposo visceral (TAV) se asocia a obesidad y síndrome metabólico (SM). Este exceso está determinado por una mayor expresión y actividad de la enzima 11-beta-hydroxiesteroide deshidrogenasa tipo 1 (11βHSD1), la cual se expresa principalmente en el hígado y tejido adiposo (TA), donde convierte la cortisona en cortisol activo, promoviendo la proliferación e hipertrofia de adipocitos. Estos antecedentes indican a la enzima 11βHSD1 como un objetivo terapéutico clave para controlar la obesidad y los trastornos metabólicos asociados.
OBJETIVO: Diseñar, sintetizar y realizar ensayos preclínicos de una familia de compuestos derivados de adamantiloxadiazol para evaluar sus propiedades biofarmacéuticas e inhibidoras sobre la enzima humana 11βHSD1.
MÉTODOS: Los compuestos se diseñaron in silico y se sintetizaron mediante retrosíntesis química utilizando modificaciones de la molecula 1-adamantilamidoxima. En los compuestos se evaluó: 1) una caracterización biofarmacéutica (permeabilidad, solubilidad, metabolización), 2) propiedades inhibidoras sobre 11BHSD1 mediante ensayos libres de células (IC50), 3) potencia e IC50 in vitro utilizando cultivo de células primarias de adipocitos (APCC), y 4) toxicidad, farmacocinética y efectividad (modelo murino con dieta alta en grasas (DAG)). Los análisis estadísticos se realizaron con Graphpad prism v9.0.
RESULTADOS: Los compuestos fueron sintetizados y testeados exitosamente. La caracterización biofarmacéutica de los compuestos reveló permeabilidades (Papp>5,4x10⁻⁶), solubilidades mínimas (S >0,80 ug/mL), coeficientes de distribución lipofílicos (LogD>3,4), unión a PP >98%, clearence microsomal >83 µL/min/mg. Los estudios de inhibición in vitro de la enzima 11βHSD1 utilizando ensayos libres de células indicaron una potencia inhibidora (IC50) significativa en rango nanomolar. En APCC humanas, los compuestos a 1 uM demostraron una alta potencia de inhibición de 11βHSD1 (40-60% vs carbenoxolona 1 uM (conocido inhibidor de 11BHSD1)). El modelo de ratones DAG muestra una rápida acumulación del inhibidor en tejido adiposo, y una disminución de 20% del peso, 20% glicemia y 40% del TAV a las 16 semanas. No hay signos de toxicidad, deterioro de la masa muscular ni alteraciones del comportamiento.
CONCLUSIÓN: Se diseñó, sintetizó y realizó una evaluación preclínica exitosa de una nueva familia de compuestos derivados de adamantil-oxadiazol que tienen acción inhibitoria selectiva sobre la enzima 11βHSD1. Estos nuevos compuestos serian eficaces para reducir los niveles de cortisol tisular (TAV & hepático) y son la base para el desarrollo clínico de una nueva terapia farmacológica para el tratamiento de la obesidad y el SM.
Financiamiento: THANI Biotechnologies SpA.
Autor corresponsal: Dr. Cristian Carvajal, ccarvajm@uc.cl
METABOLITOS ESTEROIDALES URINARIOS ASOCIADOS A LA ACTIVIDAD DE 11Β-HSD2 EN HIPERTENSIÓN
PEDIÁTRICA:
PhD. Alejandra Tapia1 , Sr.. Pablo Carrion2 , PhD. Cristian Carvajal2
1 Universidad Finis Terrae
2 Pontificia Universidad Católica de Chile
Resumen
La hipertensión pediátrica conlleva riesgo de daño en órganos blancos. Entre 6–10% de los casos se asocia a activación de la vía mineralocorticoide. Esta puede deberse a una actividad reducida de la enzima 11β-HSD2, la cual puede verse afectada por factores genéticos, epigenéticos o por metabolitos esteroidales que inhiben su función, favoreciendo la activación del receptor mineralocorticoide por cortisol. Hipotetizamos que los metabolitos esteroidales podrían desempeñar un papel clave en la inhibición de 11BHSD2 contribuyendo al desarrollo de hipertensión pediátrica.
Objetivo: Identificar metabolitos esteroidales que afecten la actividad de la enzima 11β-HSD2 en una cohorte de sujetos pediátricos hipertensos.
Sujetos y métodos: Se realizó un estudio piloto en 18 niños de 6–8 años (9 hipertensos (guías AAP 2017), y 9 normotensos), recientemente diagnosticados y sin tratamiento. Se excluyeron enfermedades crónicas, obesidad, uso de fármacos y antecedente de pequeño para la edad gestacional. En orina matinal se efectuó un análisis metabolómico no dirigido mediante UPLC-MS, normalizado por creatinina. Los datos se analizaron con MetaboAnalyst y Prism 9, comparamos medianas con Mann–Whitney test y correlación con Spearman. Resultados: No hubo diferencias en edad ni en el percentil de IMC entre HT y NT. Los HT presentaron niveles más bajos de cortisona (2,1[1,6–2,6] vs 2,6[2,4–3,0]; p=0,03). En las niñas HT se observó potasio sérico reducido (4,2[4,1–4,3] vs 4,5[4,4–4,8]; p=0,03) y mayor TTKG (9,1[7,6–13,5] vs 6,0[3,8–8,5]; p=0,03), mientras que en niños HT no hubo diferencias significativas. El análisis metabolómico identificó 675 metabolitos en modo positivo, 746 en modo negativo, de los cuales 36 eran esteroidales. En niñas HT observamos mayores niveles de 11-dehidrocorticosterona (0,8[0,3–1,3] vs 0,2[0,2–0,3]RI) y una mayor razón 18-hidroxicortisol/cortisol (0,2[0,1–0,2] vs 0,04[0,03–0,2]RI; p=0,02), correlacionada con presión arterial (rho=0,78; p=0,027). En ambos sexos HT aumentó la 11-hidroxiandrosterona-3glucurónido, y en niños HT el 3,17-androstanediol-glucurónido.
Conclusión. Nuestros hallazgos sugieren que en niñas hipertensas existe un perfil esteroidal distintivo caracterizado por un aumento de 18-hidroxicortisol, el cual se asocia positivamente con presión arterial. También, detectamos una elevación de 11-dehidrocorticosterona en el grupo HT, un metabolito descrito como inhibidor de 11β-HSD2. Estos resultados sugieren la existencia de un fenotipo esteroidal particular en la infancia que podría reflejar una activación adrenal temprana del eje mineralocorticoide. Financiamiento. ANID-FONDECYT/11251675, SOCHED 2024-06, ICM-ANID-ICN2021_045.
Autor corresponsal
Dr. Alejandra Tapia, aletapia.castillo@gmail.com
VESÍCULAS EXTRACELULARES PLASMÁTICAS DE PERSONAS CON OBESIDAD: ASOCIACIÓN CON PARÁMETROS DE INFLAMACIÓN E INDUCCIÓN DE FENOTIPO PROTUMORAL EN CÁNCER DE MAMA. ESTUDIO IN VITRO
PhD. Alejandra Sandoval1 , Srta. Gabriela Jara2 , Sr. Cesar Carrasco2 , PhD. Cristian Carvajal3 , PhD. Alejandra SandovalBorquez2
1 Pontificia Universidad Católica de Valparaíso
2 Escuela de Tecnología Médica, Facultad de Ciencias, Pontificia Universidad Católica de Valparaíso
3 Departamento de Endocrinología, Facultad de Medicina, Pontificia Universidad Católica de Chile
Resumen
Introducción: La obesidad es un problema de salud pública en Chile y el mundo, asociado a comorbilidades como enfermedades cardiovasculares, diabetes y cáncer. El cáncer de mama es la principal causa de mortalidad oncológica en mujeres chilenas, con la obesidad como factor de riesgo clave. Esta se vincula a peor pronóstico tumoral, posiblemente por inflamación sistémica. Las vesículas extracelulares (EVs) son nanopartículas que transportan moléculas bioactivas proinflamatorias, elevadas en obesidad, pero falta evidencia traslacional sobre sus efectos funcionales en endotelio y células tumorales.
Objetivo: Evaluar si las EVs plasmáticas de personas con obesidad, comparadas con normopeso, se asocian a un perfil clínico-bioquímico proinflamatorio; y determinar su capacidad para inducir inflamación, así como un fenotipo protumoral (transición epitelio-mesénquima [ETM], migración, angiogénesis y viabilidad) en células de cáncer de mama.
Diseño experimental: Estudio experimental in vitro con componente correlacional clínico-traslacional; incluye aislamiento y caracterización de EVs plasmáticas derivadas de muestras humanas, exposición controlada a líneas celulares endoteliales y tumorales, y evaluación de efectos funcionales mediante ensayos moleculares y celulares post-exposición.
Métodos: Se midieron variables clínicas (edad, índice de masa corporal [IMC], porcentaje de grasa) y bioquímicas (proteína C reactiva ultrasensible [PCRus], inhibidor del activador del plasminógeno-1 [PAI-1], leptina, adiponectina). Las EVs se aislaron por ultracentrifugación diferencial y caracterizaron por análisis de seguimiento de nanopartículas (NTA) y microscopía electrónica de transmisión (TEM). Las células se expusieron a EVs de normopeso versus obesidad. Se cuantificaron por RT-qPCR marcadores de inflamación (IL-6, IL-1β), de función endotelial (eNOS) y ETM (SNAIL1, ZEB1). Ensayos: migración, viabilidad y angiogénesis. Estadística: comparaciones por t-test o Mann-Whitney en Prism GraphPad v8.0 (p<0,05).
Resultados: El IMC se asoció positivamente con PCRus, PAI-1, leptina y grasa, y negativamente con adiponectina (p<0,05). Las EVs mostraron tamaño 100-150 nm y forma de exosomas (MISEV 2023). Las células endoteliales expuestas a EVs de obesidad incrementaron eNOS e IL-6 (p<0,05) versus normopeso, indicando un perfil proinflamatorio y proangiogénico. En células tumorales, aumentaron IL-1β, SNAIL1 y ZEB1 (p<0,05), migración, angiogénesis (mayor formación de redes vasculares), (p<0,05) y viabilidad levemente mayor versus normopeso, destacando la inducción de un fenotipo protumoral en cáncer de mama.
Conclusiones: Las EVs plasmáticas de personas con obesidad se asocian a la promoción de inflamación, favoreciendo un fenotipo protumoral (ETM, migración y angiogénesis) en cáncer de mama, proponiendo un mecanismo que une obesidad y progresión tumoral. Recomendaciones: Caracterizar el contenido de EVs y explorar su modulación terapéutica.
Financiamiento: Proyecto SOCHED-2023-09; FONDECYT 1212006, Proyecto Ines I+D INID230010, Proyecto Vinculab 2024.
Autor corresponsal
PhD. Alejandra Sandoval, alejandra.sandoval@pucv.cl
AUMENTO DEL ESTRÉS OXIDATIVO Y ALTERACIÓN DE LAS VESÍCULAS EXTRACELULARES (EVS) EN MODELO IN VITRO DE HIPERALDOSTERONISMO PRIMARIO(EVS) Y MODIFICA SU CARGO PROTEICO IN VITRO.
Jorge A. Pérez1 , Dr. Alejandra Tapia-Castillo2 , M.D. Alejandra Martínez-García1 , Pablo Carrión1 , María Paz Hernández1 , Renata Pinilla1 , M.D. Carlos E. Fardella1 , Dr. Cristian A. Carvajal1
1 Departmento de Endocrinologia, Escuela de Medicina, Pontificia Universidad Católica de Chile
2 Escuela de Ingeniería Biomédica, Facultad de Ingeniería, Universidad Finis Terrae
Resumen
Estudios recientes en hiperaldosteronismo primario (HAP) reportan un desbalance en equilibrio redox en la corteza suprarrenal, que afecta a las células productoras de aldosterona en su regulación, cambio y composición de su composición proteica y lipídica, afectando su comunicación endocrina y paracrina vía vesículas extracelulares (EVs). Se han descrito incluso la presencia de proteínas asociadas con estrés como ATP5A1 en EVs circulantes de pacientes con HAP que podrían ser consecuencia de estos cambios. En este sentido, se plantea el posible rol de un microambiente pro-oxidativo -inducido por la síntesis de excesiva aldosterona- que afectaría el perfil y composición proteica de EVs de origen suprarrenal.
Objetivo: Evaluar in vitro el impacto de la síntesis de aldosterona en el balance redox suprarrenal y el perfil de EVs.
Metodología: Se estableció un modelo de aldosteronismo y EO en células de origen suprarrenal humanas (células HAC50) en 3 condiciones: 1) Basal: corticosterona 10µM; 2) Esteroidogénica: corticosterona 10 μM + KCl 20 mM y 3) Pro-oxidativa: corticosterona 10 μM + KCl 20 mM + menadiona 50µM (un agente pro-oxidante). Luego de 48 h, se determinó la síntesis de aldosterona mediante LC-MS/MS y los niveles especies reactivas de oxígeno (ROS) intracelular mediante la sonda DCFDA, y se expresó como veces de cambio (fold change, FC) y FC-MFI, respectivamente. Se aisló EVs mediante ultracentrifugación diferencial y se caracterizó su tamaño y concentración mediante Nanotracking Analysis. Se determinó la cantidad de ATP5A1 en las EVs semi-cuantitativamente mediante western-blot y densitometría. El análisis estadístico fue mediante Kruskall-Wallis, post-hoc Dunn’s con GraphpadPrism v10.0.
Resultados: La síntesis de aldosterona aumentó 15 ±2 FC (p<0.01) en la condición esteroidogénica y 16.3 ±5 FC en la condición pro-oxidativa (p<0.01) respecto a la condición basal. Este aumento se asoció con un aumento de ROS intracelular (p<0.05). La concentración de EVs aumentó en ambas condiciones respecto al basal, con el mayor efecto en el modelo oxidativo (p<0.05), lo que se asoció a un aumento de la proteína ATP5A1 en EVs (p<0.05).
Conclusión: La síntesis excesiva de aldosterona eleva los niveles de ROS intracelulares en células adrenales. En este contexto pro-oxidativo, se observa un aumento en la liberación de EVs adrenales, aumento de marcadores de estrés oxidativo y el enriquecimiento de proteínas específicas como ATP5A1 en su cargo. Estos resultados sugieren que en HAP, la síntesis crónica y excesiva de aldosterona promueve (1) el estrés oxidativo local y (2) favorece la secreción de EVs alteradas -en composición y cargo- por estrés oxidativo.
Financiamiento: FONDECYT-1212006/ Millennium Institute on Immunology and Immunapy, Facultad de Medicina, Pontificia Universidad Católica de Chile, Santiago, Chile.
Autor corresponsal
Dr. Jorge Pérez, japerez9@uc.cl
DOSIS DE 30-50 MCI DE RADIOYODO SE ASOCIA A UNA BAJA TASA DE RECURRENCIA ESTRUCTURAL EN PACIENTES CON CARCINOMA PAPILAR DE TIROIDES (CPT) DE RIESGO INTERMEDIO CON METASTASIS LINFONODAL DE MAYOR VOLUMEN
Dr. HERNAN TALA1 , Dr. CARMEN CARRASCO1 , Dr. MARIA CONSUELO ESPINOSA1 , Dr. JEANNIE SLATER2 , Dr. CARLOS FUENTES3 , Dr. EVA HERNANDEZ3 , Dr. MARIO BARBE3 , Dr. ELEONORA HORVATH4 , Dr. PAULINA GONZALEZ4 , Dr. JUAN PABLO NIEDMAN4 , Dr. ARTURO MADRID5 , Dr. FELIPE CAPDEVILLE5 , Dr. FABIO VALDES5 , Dr. HUGO ROJAS1 , Dr. DANIEL RAPPOPORT5, Dr. INGRID PLASS5
1 Centro de Tiroides, Clínica Alemana de Santiago, Facultad de Medicina, Clínica Alemana Universidad del Desarrollo, Santiago, Chile.
2 Departamento de anatomía patológica/ Clínica Alemana de Santiago, Facultad de Medicina, Clínica Alemana Universidad del Desarrollo, Santiago, Chile
3 Servicio de Medicina Nuclear, Clínica Alemana de Santiago, Facultad de Medicina, Clínica Alemana Universidad del Desarrollo, Santiago, Chile
4 Departamento de imagenes/ Clínica Alemana de Santiago, Facultad de Medicina, Clínica Alemana Universidad del Desarrollo, Santiago, Chile.
5 Equipo de Cabeza y Cuello/Departamento de Cirugia/ Clínica Alemana de Santiago, Facultad de Medicina, Clínica Alemana Universidad del Desarrollo, Santiago, Chile
Resumen
Introducción: No existe consenso respecto a la dosis óptima de radioyodo (RAI) en pacientes con CPT de riesgo intermedio con metástasis linfonodal de mayor volumen. El protocolo MINSAL 2020 sugiere definir la dosis de RAI según la respuesta al tratamiento quirúrgico (RTQ), recomendando dosis bajas (30–50 mCi) en pacientes sin evidencia de enfermedad estructural y con niveles de tiroglobulina (Tg) < 0.2-0.3 ng/mL y Ac anti-Tg negativos (AcTg(-)
Objetivo: Analizar la probabilidad de recurrencia estructural en pacientes con RTQ excelente que recibieron dosis bajas de RAI.
Diseño experimental: Estudio observacional prospectivo.
Sujetos: Se incluyeron pacientes con CPT y metástasis ganglionares de mayor volumen (≥6 ganglios comprometidos o metástasis mayor ≥6 mm), operados entre el 2016 y 2024 en nuestra institución, clasificados como riesgo intermedio según MINSAL 2013. Se exigió evaluación a los 3–6 meses post cirugía mediante ultrasonografía cervical (US), Tg no estimulada (LT4-Tg) y AcTg. Se excluyeron pacientes con histología agresiva, metástasis a distancia y tumores T4a/T4b. Para el análisis de recurrencia se consideraron solo aquellos con seguimiento ≥12 meses.
Métodos: La RTQ se evaluó mediante US, LT4-Tg y AcTg a los 3–6 meses post cirugía. La indicación de RAI fue discutida en comité multidisciplinario, ofreciendo dosis bajas en pacientes con Tg ≤ 0.2, AcTg negativos (AcTg(-)) y US normal (detallado en Fig. 1). Dada la falta de consenso internacional, la decisión final fue compartida con cada paciente. La respuesta final se clasificó según los criterios del protocolo MINSAL 2020. Las variables continuas se expresaron como mediana y rango; las categóricas, como proporciones. El estudio fue aprobado por el comité de ética local.
Resultados: Se incluyeron 206 pacientes. Sus características se detallan en la Tabla 1, destacando que un 67% presentaba metástasis laterocervical . En la evaluación de RTQ (3–6 meses post cirugía), la US fue normal en 63.7%, mostró hallazgos indeterminados en 25% y presentó persistencia estructural en 11.3%. Del total de los pacientes, un 35% cumplió los criterios de RTQ excelente, con US normal, LT4-Tg ≤0.2 ng/ml y AcTg(-). Para el análisis del riesgo de recurrencia se incluyeron los 39 pacientes con RTQ excelente que recibieron una dosis baja de RAI (30-50 mCi), y contaron con seguimiento de al menos 12 m. Tras una mediana de seguimiento de 3.3 años (rango 1–8.6), la recurrencia fue del 5% en estos pacientes.
Conclusión: La dosis baja de RAI (30-50 mCi) en pacientes con CPT de riesgo intermedio y metástasis ganglionares de mayor volumen que presentan RTQ excelente, se asocia a un bajo riesgo de recurrencia.
Recomendaciones: Se recomienda evaluar la RTQ previo a la indicación de RAI Financiamiento: No
Autor corresponsal
Dr. Hernán Tala, htala@alemana.cl
CAMBIOS EN LA PRESENTACIÓN CLÍNICA, TRATAMIENTO Y EVOLUCIÓN DEL CÁNCER DE TIROIDES EN 20 AÑOS EN UN CENTRO UNIVERSITARIO
Dra. Evelyn Ortiz 1, Dr. Pedro Pineda 1, Dra. Vivian Parada 2, Dra. Alejandra Lanas 1, Dra. Teresa Massardo 3, Dr. Iván Gallegos 4
1 Sección Endocrinología, Hospital Clínico Universidad de Chile.
2 Sección Cirugía Cabeza y Cuello, Hospital Clínico Universidad de Chile.
3 Servicio de Medicina Nuclear, Hospital Clínico Universidad de Chile.
4 Servicio de Anatomía Patológica, Hospital Clínico Universidad de Chile
Resumen
Introducción: La incidencia de cáncer de tiroides (CT) ha aumentado en los últimos años, sin embargo su mortalidad se ha mantenido estable. Esto ha implicado cambios en su enfrentamiento clínico, tratamientos de menor agresividad relativa y protocolos de manejo de complicaciones sustentados en guías clínicas basadas en evidencia, por comités multidisciplinarios.
Objetivo: Describir los cambios en presentación clínica, diagnóstico y especialmente en el tratamiento del CT en un centro universitario los últimos 20 años.
Sujetos y métodos: Estudio descriptivo retrospectivo de 3 cohortes históricas de pacientes sometidos a cirugía por CT en nuestro centro en 3 períodos anuales (2006, 2015 y 2024). Se revisaron historias clínicas, seguimiento presencial/telefónico, y bases de datos nacionales para precisar su presentación clínica, estudio diagnóstico, cirugía realizada, tratamiento con radioyodo, y complicaciones atribuidas a la terapia. La conducta terapéutica en las 3 cohortes fue determinada por las guías clínicas disponibles en esas fechas. Se realizó seguimiento en las cohortes retrospectivas 2006 y 2015. Para el análisis estadístico se utilizó ANOVA. Resultados: 487 pacientes (81,9% mujeres) fueron sometidos a cirugía por CT en los 3 años estudiados (99,8% tiroidectomía total). Se describen las características de cada cohorte (2006, 2015, 2024): 116, 234 y 137 casos respectivamente, 84%, 93% y 100% tenían punción aspirativa con aguja fina (PAAF) preoperatoria. 88,9%, 90,2% y 90,6% eran carcinomas papilares, con un 40% global de multifocalidad y 5,1%, 5,1% y 2,9% carcinomas foliculares. La disfonía que requirió terapia fonoaudiológica fue 11%, 9,6% y 15%. El hipoparatiroidismo transitorio fue 69,5%, 39,6% y 39,8% y el hipoparatiroidismo definitivo (> 1 año) 6,1%, 3,7% y 1,5% Al etapificar los riesgos de recurrencia (RR) según Protocolo MINSAL 2020, no se encontraron diferencias significativas en los 3 períodos analizados. El tratamiento con radioyodo fue realizado en el 84%, 70% y 26% de los casos, con una dosis promedio de 124, 98 y 60 mCi (p<0.00001). La frecuencia de recurrencia que requirió nueva cirugía o tratamiento con radioyodo fue de 2,6% en la cohorte de 2006 y 0,8% en la de 2015. Conclusiones: En los períodos estudiados se observó una mejoría del proceso diagnóstico preoperatorio (PAAF), con claro predominio del carcinoma papilar, y una disminución relativa del cáncer folicular en 2024. No hubo cambios en la conducta quirúrgica, pero sí en la indicación y dosis de radioyodo utilizada. La disminución del hipoparatiroidismo definitivo y el aumento de la frecuencia relativa de disfonía en 2024 podrían deberse a la instauración de protocolos de diagnóstico y tratamiento precoz de estas complicaciones en nuestra institución. Este estudio evidencia los efectos clínicos del cambio de paradigma en el tratamiento del CT.
Autor corresponsal
Dr. Evelyn Ortiz Briceño, evelynortizb@gmail.com
CÁNCER MEDULAR DE TIROIDES ESPORÁDICO Y FAMILIAR: ANÁLISIS DE LATERALIDAD Y VALOR PREDICTIVO DE LA EVALUACIÓN CLÍNICA-ECOGRÁFICA PREOPERATORIA
Dr. Pablo Guzmán1 , Dr. Javiera Arancibia1 , Dr. Consuelo Olave1 , Dr. Paola Cárdenas1 , Dr. Jesús Véliz1 , Dr. Nelson Wohllk1
1 Universidad de Chile
Resumen
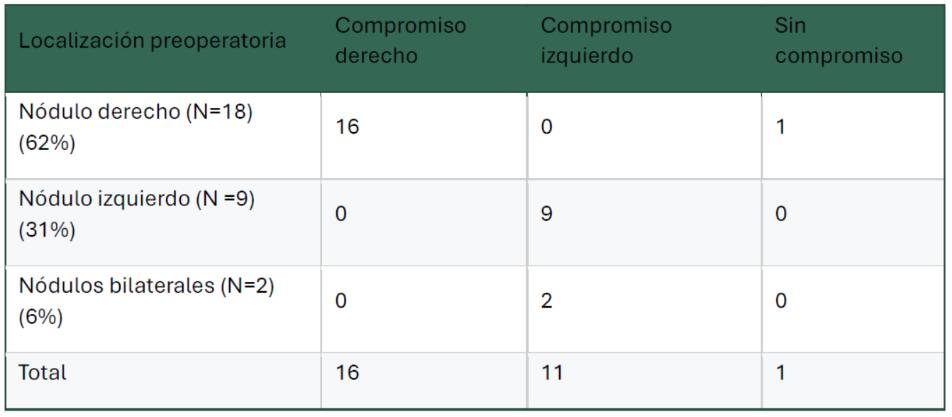
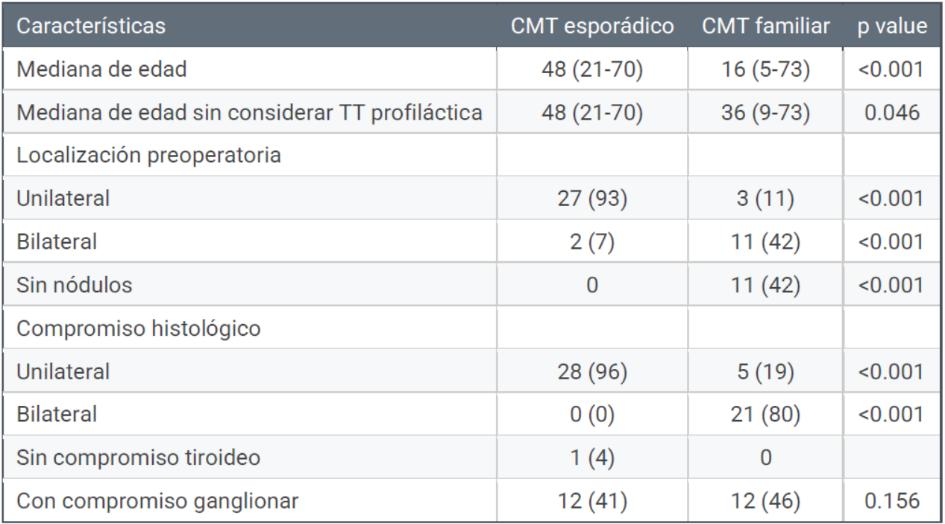
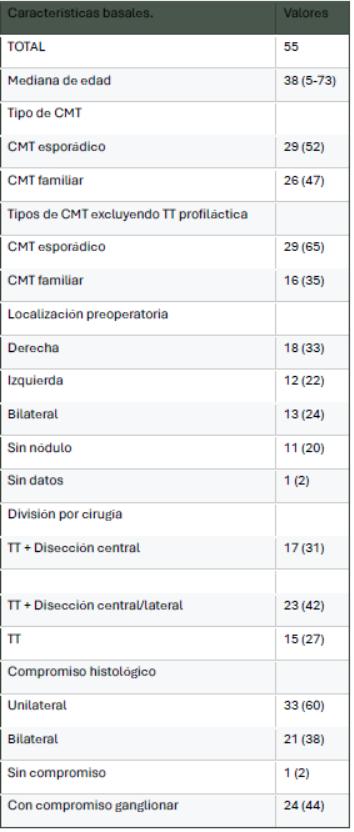
El cáncer medular de tiroides (CMT) si bien representa menos del 5% del total de los cánceres tiroideos, su impacto en la mortalidad es desproporcionado, contribuyendo en el 14% de las muertes relacionadas a este cáncer. El CMT se divide en forma esporádica y familiar que representan aproximadamente el 75% y 25% del total respectivamente. Diversos estudios han demostrado que el CMT esporádico se presenta típicamente como un nódulo solitario unilateral, mientras que el CMT hereditario suele ser bilateral y multicéntrico. Este hallazgo ha motivado que algunas guías clínicas consideren la hemitiroidectomía como alternativa quirúrgica en CMT esporádico, sin embargo, su aplicación sigue siendo motivo de controversia. Objetivos: El objetivo primario fue comparar la lateralidad del compromiso tiroideo entre CMT esporádico y familiar en una cohorte chilena. Como objetivos secundarios se evaluaron las diferencias en el compromiso ganglionar y la capacidad predictiva de la ecografía preoperatoria para identificar el lóbulo comprometido. Diseño experimental: Estudio de cohorte retrospectiva. Materiales y métodos: Se analizan de forma retrospectiva los pacientes con diagnóstico de CMT en un hospital de alta complejidad entre los años 1995-2025. Para ingreso al estudio se requirió de la presencia del estudio genético y de la biopsia de la pieza operatoria. La determinación de un CMT familiar se realizó mediante la identificación de variantes patogénicas conocidas en el protooncogén RET. Todos los datos clínicos, genéticos, histopatológicos y bioquímicos son extraídos de la ficha clínica. El total de la muestra incluye 55 pacientes. El análisis estadístico se realizó con Mann–Whitney U para variables continuas y Chi-cuadrado/Fisher para categóricas. Se consideró significativo un valor de p<0.05. Resultados: Del total de 55 pacientes, 29 corresponden a CMT esporádico (52.7%) y 26 a CMT familiar (47.3%). Excluyendo los casos diagnosticados mediante tiroidectomía profiláctica, la distribución fue de 29 (64.4%) y 16 (35.6%) respectivamente. La mediana de edad fue mayor en el grupo esporádico (48 años) en comparación con el grupo familiar excluyendo profilácticos (36 años), diferencia estadísticamente significativa (p=0.046). En el compromiso histológico, el 96.6% de los esporádicos fueron unilaterales, sin casos bilaterales. En contraste, en el grupo familiar el 80.8% fueron bilaterales y solo el 19.2% unilaterales (p<0.001). La evaluación preoperatoria mediante ecografía/clínica predijo correctamente la lateralidad en el 93% de los CMT esporádicos, con un VPP de 92.6%.
Conclusiones: El CMT esporádico se presenta casi siempre de manera unilateral, a diferencia del CMT familiar, típicamente bilateral. La evaluación preoperatoria mostró una elevada capacidad predictiva (VPP 92.6%) para identificar correctamente el lóbulo afectado en casos unilaterales. Estos hallazgos apoyan la factibilidad de considerar la hemitiroidectomía en pacientes seleccionados con CMT esporádico
Autor corresponsal
Sr. Pablo Guzmán, guzman1998@gmail.com
VIGILANCIA ACTIVA DE NÓDULOS PEQUEÑOS ALTAMENTE SOSPECHOSOS DE MICROCARCINOMA PAPILAR DE TIROIDES
Dr. Hernán Tala3, Dra. Jeannie Slater1, Dra. Eleonora Horvath2, Paulina González2, Dr. Juan Pablo Niedmann2 , Dra. Carolina Whittle2, Dra. Carmen Carrasco3, Dra. Maria Consuelo Espinosa3, Dra. Marisol García3, Dra. Maria Consuelo Velasco3, Dr. Sergio Majlis3, Dra. Francisca Illanes3, Dr. Fernando Osorio3, Dra. Paula Rojas3, Dr. Juan Miguel Ilzauspe3, Dr. Nicolás Crisosto3, Dra. M. Gabriela Doberti3, Dra. M. Carolina Letelier3, Dra. Natalia García3
1 Departamento de Anatomía Patológica, Clínica Alemana de Santiago, Facultad de Medicina, Clínica Alemana Universidad del Desarrollo, Santiago, Chile.
2 Servicio de Imágenes, Departamento Radiología, Clínica Alemana de Santiago, Facultad de Medicina, Clínica Alemana Universidad del Desarrollo, Santiago, Chile.
3 Centro de Tiroides, Clínica Alemana de Santiago, Facultad de Medicina, Clínica Alemana Universidad del Desarrollo, Santiago, Chile.
Resumen
Introducción: La vigilancia activa (VA) del microcarcinoma papilar tiroideo (mCPT) es una alternativa aceptada. Las guías recomiendan observación sin punción por aspiración con aguja fina (PAAF) en pacientes adecuadamente seleccionados con nódulos tiroideos sospechosos ≤1 cm.
Objetivos: Evaluar la factibilidad de la VA de nódulos tiroideos sospechosos de mCPT de bajo riesgo de morbilidad en un centro en Chile.
Diseño experimental: Estudio observacional prospectivo.
Sujetos: Se incluyeron pacientes ≥20 años con nódulos ≤1 cm, altamente sospechosos de mCPT y que aceptaron la VA. Se excluyeron pacientes cuyos nódulos presentaban alguna de las siguientes características: extensión extratiroidea, sospecha de linfonodos metastásicos, proximidad al nervio laríngeo recurrente o riesgo intermedio/alto de invasión traqueal.
Métodos: Al ingreso, se realizó PAAF en aquellos pacientes que deseaban recibir un diagnóstico definitivo. Durante el seguimiento, se realizó PAAF en pacientes con progresión o en quienes se programó cirugía por otra razón. En los pacientes sin PAAF se midió calcitonina al ingreso. Los pacientes fueron controlados mediante ultrasonografía que incluyera evaluación de linfonodos por uno de los 4 radiólogos expertos en cáncer de tiroides de nuestro centro, inicialmente cada 6 meses y posteriormente cada 12 meses en quienes no presentaran progresión. Este registro fue aprobado por el comité de ética local.
Resultados: Se incluyeron 80 pacientes; 88.8% mujeres, mediana de edad 48 años (rango 28–80). Los criterios ecográficos para VA (Tabla1) fueron clasificados como ideales en 16.2% y aceptables en 83.8%. La mediana del tamaño del nódulo fue 4.9 mm (rango 3–10 mm). Se observó multifocalidad en 11.2%, tiroiditis en 40% y LN centrales indeterminados en 21.2% (Tabla2). Se realizó PAAF en 45% de los pacientes. De los pacientes que contaban con PAAF, esta fue Bethesda V–VI en 75% de los casos, Bethesda III con atipía nuclear en el 19% de los casos, Bethesda I en 1 paciente y Bethesda IV en 1 paciente. Tras una mediana de seguimiento de 2,6 años (rango 6–132 meses), se observó progresión (aumento ≥3 mm o aparición de LN sospechosos) en 2,6% de los pacientes, y un aumento ≥100% en el volumen del nódulo en 16.2%. Se realizó intervención en 21.2% de los pacientes: 6,2% por ansiedad, 2,5% por progresión, 8,8% por aumento de volumen aun cuando no cumplían criterios estrictos de progresión y 3,8% por otros motivos (Tabla3). Todos los pacientes operados por progresión están libres de enfermedad en el último control. Conclusión: La VA de nódulos tiroideos pequeños y sospechosos es factible y segura en pacientes adecuadamente seleccionados.
Recomendaciones: En pacientes con nódulos tiroideos sospechosos pequeños de bajo riesgo de morbilidad debe considerase la VA entre las alternativas terapéuticas Financiamiento: No
TABLA 1: CRITERIOS ECOGRÁFICOS PARA VIGILANCIA ACTIVA EN MICROCARCINOMA PAPILAR DE TIROIDES
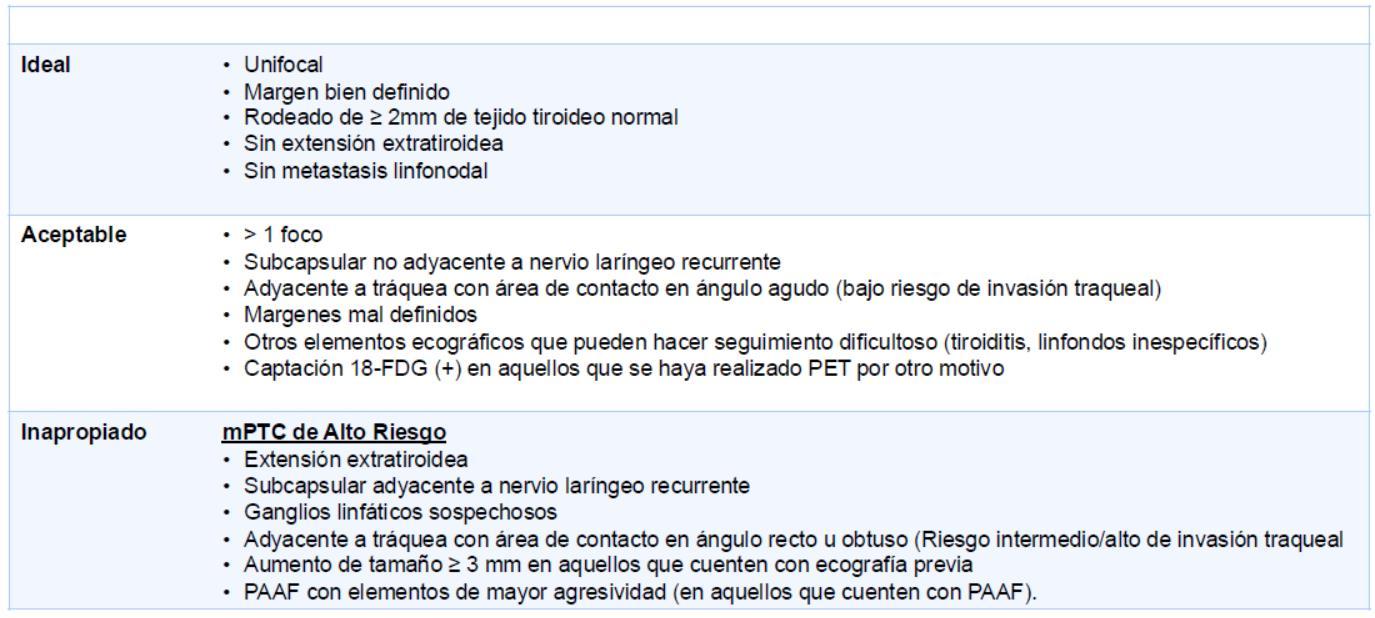
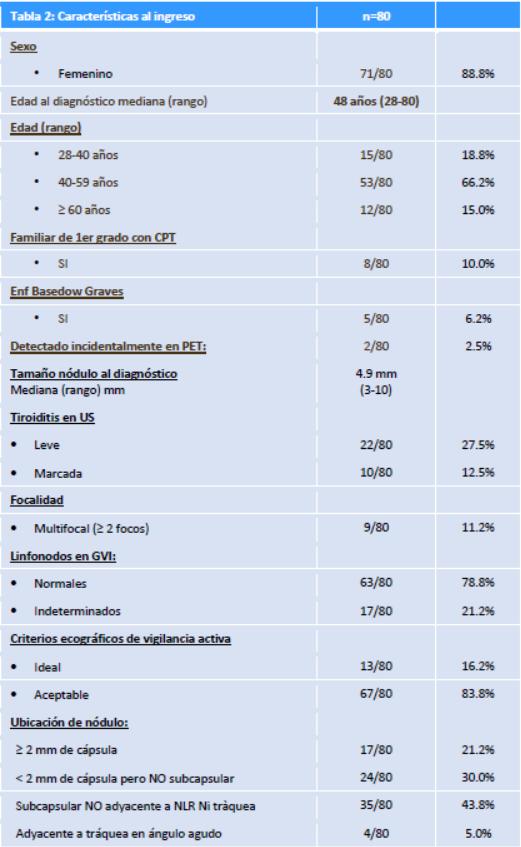
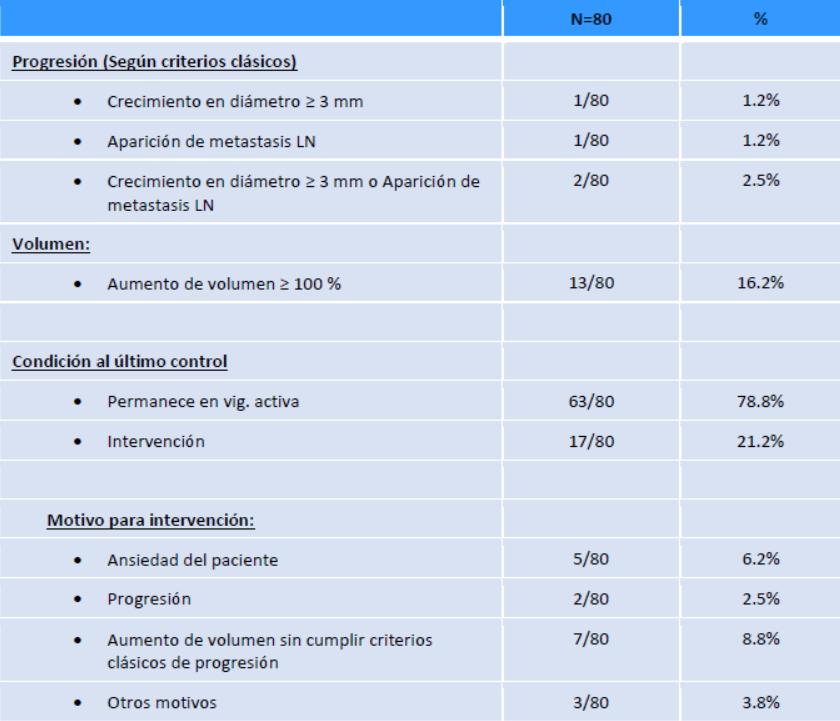
Autor corresponsal: Dr. Hernán Tala, htala@alemana.cl
Dra. Maria Cecilia Yubini Lagos1 , Dr. Francisco Cordero Anfossi1 , Dr. Estefanía Guerrini1 , Dr. Alejandro Rodriguez Manqueo1 , Dr. Evelyn Ortiz Briceño1 , Dr. Óscar Brito Donoso1
1 Hospital Clinico Universidad de Chile
Resumen
Introducción: la secreción autónoma leve de cortisol (MACS) por adenomas suprarrenales funcionantes es una entidad cuya morbilidad y beneficio quirúrgico va en creciente reconocimiento.
Objetivos: Caracterizar la casuística de pacientes con MACS en un centro universitario y evaluar asociaciones clínicas, bioquímicas e imagenológicas.
Método: Registro consecutivo de pacientes con criterios diagnósticos actuales de MACS atendidos en policlínico de endocrinología, desde julio/2024 hasta la fecha. Se extrae información clínica, imagenológica, estudio bioquímico e histológico. T-student para evaluar diferencias entre variables (p<0.05).
Resultados: 22 pacientes, edad media 59.7 (±10.3)años, 86.4% mujeres. Comorbilidades: HTA 70.4%, osteopenia/osteoporosis 66.7%, prediabetes/diabetes 50% . Los adenomas se detectaron por TC en el 86.4% y RM en el resto, midieron entre 15 y 49mm (X=29mm), siendo 18.2% bilaterales. De los unilaterales, el 77.8% son izquierdos. El promedio de atenuación de las lesiones en TC pre-contraste fue de 0.9UH (-15 a 21 UH), siendo <10UH en el 70.6%. Del estudio hormonal: cortisol post 1mg-Dexametasona (TSD) mediana 3.84ug/dL [RIQ 2.7-5.6], ACTH fluctuó entre 3.4 y 22.8pg/ml, mediana 8.6pg/ml [RIQ 6.4-17.7], DHEA-S baja en el 64% y normal-baja en el 28.6%. El 43% de los pacientes tuvo ACTH>10 pg/ml, y en el 80% de estos casos el DHEA-S resultó bajo el límite inferior de normalidad. El 48% de los pacientes mostró renina <8.2mUI/L o ARP <1ng/ml/h, de estos solo 3 tuvieron screening positivo con relación aldosterona/renina sobre el umbral mínimo de inclusión, con aldosterona plasmática ≤12,4ng/dL. Hasta la fecha, 10 pacientes se han sometido a suprarrenalectomía, con confirmación histológica de adenoma en el 100%. No hubo correlación entre el tamaño tumoral y TSD, ni diferencias de tamaño por sexo (p=0.49) o lateralidad del adenoma (p=0.44).
Discusión: Se describe la casuística de MACS en un centro universitario durante un año. Los resultados concuerdan con otras series: mayoría sexo femenino, 60 años, con adenomas suprarrenales preferentemente izquierdos. De lo observado concluimos que (i) un porcentaje no despreciable de pacientes no muestra ACTH suprimida, siendo el DHEA-S un buen subrogante para determinar el origen suprarrenal del hipercortisolismo, (ii) es posible que la renina se vea disminuida en escenarios de hipercortisolismo subclínico, hubiera sido de especial interés disponer de estudios confirmatorios o tinción IHQ de para descartar co-secreción de aldosterona en los 3 pacientes que tuvieron además screening positivo, y (iii) no vimos correlación entre el tamaño tumoral y el nivel de cortisol en TSD, tampoco diferencias de tamaño según lateralidad o sexo.
Autor corresponsal
Dr. Maria Cecilia Yubini Lagos, myubini@hcuch.cl
DIFERENCIAS POR SEXO EN EL FENOTIPO CLÍNICO Y RESPUESTA TERAPÉUTICA DEL HIPERALDOSTERONISMO PRIMARIO EN INCIDENTALOMAS SUPRARRENALES: UN ESTUDIO PROSPECTIVO.
Dr. Benjamín Sanfuentes1 , Dr. Thomas Uslar1 , Dr. Roberto Olmos2 , Dr. Alberth Burnier3 , Dr. Pauline Bohm4 , Dr. Francisco Guarda5 , Dr. Álvaro Huete6 , Dr. Cecilia Besa6 , Dr. Nicolás Mertens6 , Dr. Marcelo Andía6 , Dr. Alejandro Majerson7 , Dr. Jaime Cartes7, PhD. Cristian Carvajal3 , Dr. Carlos Fardella3 , PhD. Fidel Allende8 , Dr. Sandra Solari8 , Dr. Anand Vaidya9 , Dr. René Baudrand1
1 Programa de Enfermedades Suprarrenales, Departamento de Endocrinología, CETREN-UC, Red Salud UC-CHRISTUS, Pontificia Universidad Católica de Chile.
2 Fundación Arturo Lopez Perez
3 Departamento de Endocrinología, Escuela de Medicina, Pontificia Universidad Católica de Chile
4 Departamento de Medicina Interna, Escuela de Medicina, Pontificia Universidad Católica de Chile
5 Departamento de Endocrinología, CETREN-UC, Red Salud UC-CHRISTUS, Pontificia Universidad Católica de Chile.
6 Departamento de Radiología, Escuela de Medicina, Pontificia Universidad Católica de Chile
7 Departamento de Urología, Escuela de Medicina, Pontificia Universidad Católica de Chile
8 Departamento de Laboratorio Clínico, Escuela de Medicina, Pontificia Universidad Católica de Chile
9 Center for Adrenal Disorders, Division of Endocrinology, Diabetes and Hypertension, Brigham and Women’s Hospital, Harvard Medical School
Resumen
Introducción:
Evidencia creciente indica que el sexo biológico influye de forma significativa en la presentación clínica y la respuesta al tratamiento del hiperaldosteronismo primario (HAP) grave. Sin embargo, no se han evaluado estas diferencias en todo el espectro de HAP, incluyendo fenotipos leves, en el contexto de incidentalomas suprarrenales.
Objetivos:
Evaluar diferencias por sexo en presentación clínica y respuesta a tratamiento en espectro de HAP en incidentalomas suprarrenales.
seño:
Cohorte prospectivo.
Métodos-sujetos:
383 pacientes (298 mujeres, 85 hombres) con incidentalomas suprarrenales. Se compararon características clínicas y bioquímicas basales según sexo. El espectro de HAP fue definido como renina<10uU/mL y clasificado por niveles de aldosterona plasmática en leve, moderado y grave. Pacientes hipertensos (n=253) fueron seguidos por 27±15 meses y tratados según funcionalidad: manejo convencional si no funcionantes; antagonistas del receptor de mineralocorticoides (MRA) o cirugía si presentaban espectro de HAP. La respuesta se evaluó con criterios PAMO (MRA) y PASO (cirugía).
Resultados:
Basalmente, los hombres presentaron mayor prevalencia de hipertensión (66%vs52%,p=0.021) y mayor número de fármacos antihipertensivos (DDD 2.00 [1.00–3.00]vs1.25 [0.60–2.50],p=0.018). En espectro HAP (n=153, 40%), las mujeres presentaron más casos leves (61.8%vs33.3%,p=0.005) y los hombres más casos graves (43.3%vs13.8%,p<0.001). Consistentemente, los hombres exhibieron niveles más altos de aldosterona plasmática (17.1 [11.8–20.4)vs7.5 [5.9–9.9],p=0.002), razón aldosterona-renina (43.3 [32.3–79.7)vs15.6 [10.2–28.8],p=0.02), aldosterona urinaria (6.9 [3.8–9.8)vs2.2 [1.5–3.7],p < 0.001) y potasio urinario 24h (109 [86–175)vs61 [47–68],p=0.002), con potasio plasmático más bajo (3.8 [3.4-4.2)vs4.1 [4.1-4.3],p=0.03) y natriuresis similar. Con tratamiento personalizado basado en objetivos clínicos y bioquímicos, hubo mejoría en PA y renina en todos los grupos. No
existieron diferencias por sexo en tipo de intervención (MRA vs cirugía) ni en dosis de MRA. La respuesta clínica completa en seguimiento prospectivo fue similar entre sexos, pero la respuesta bioquímica completa fue mayor en hombres (100%vs79%,p=0.016).
Conclusión:
El espectro de HAP es frecuente en incidentalomas suprarrenales, con fenotipo clínico y bioquímico más grave en hombres al diagnóstico. El tratamiento dirigido al exceso de aldosterona mejoró presión arterial y renina incluso en casos leves, con mejor respuesta bioquímica en hombres.
Recomendaciones:
Estos hallazgos apoyan la consideración del sexo como factor clave en el diagnóstico y manejo personalizado del HAP.
Financiamiento:
ANID-FONDECYT 1190419, Anillo-ACT 210039.
Autor corresponsal
Dr. Benjamín Sanfuentes Diez, basanfuentes@gmail.com
Dr. Juan Pablo Rojas1 , Dr. Catalina Álvarez1 , Dr. Ximena Gaete1
1 Unidad de Endocrinología Pediátrica, Instituto de Investigación Materno-Infantil, Universidad de Chile, Hospital Clínico San Borja-Arriarán. Santiago, Chile
Resumen
Objetivos: Describir características clínicas y evolución de pacientes pediátricos con hiperplasia suprarrenal congénita (HSRC) clásica por deficiencia de CYP21A2. Evaluar terapia farmacológica y su relación con talla e IMC, genotipos detectados y edad/tipo de cirugías realizadas.
Diseño experimental: Estudio observacional, transversal, retrospectivo, descriptivo y comparativo.
Sujetos: 21 pacientes atendidos en el policlínico de Endocrinología Pediátrica del Hospital Clínico San Borja Arriarán entre 2002–2025.
Métodos: Revisión de fichas clínicas, con registro de datos antropométricos, estadio puberal y dosis de corticoides. Resultados: 11 pacientes (52,4%) presentaron sexo cromosómico masculino (46,XY) y 10 femenino (46,XX). 8 (38,1%) contaban con estudio molecular. La dosis promedio de hidrocortisona (mg/m²/día) fue: <2 años: 13,5; 2–10 años: 14,4; >10 años: 15,9 (p=0,62). La dosis promedio de fludrocortisona (mg/día) fue <2 años: 0,1; 2–10 años: 0,15; >10 años: 0,15 (p=0,72). No hubo diferencias por sexo cromosómico.
La talla mostró diferencias significativas entre grupos etarios (p=0,009): <2 años -1,35 DE; 2–10 años 0,40 DE; >10 años -0,88 DE. Valores más bajos hasta -4,2 DE, principalmente en adolescentes. 7 pacientes alcanzaron talla adulta. Promedio de 152 cm en mujeres (rango 145–159 cm) y 160 cm en hombres (rango 150–173 cm). El IMC fue mayor en <2 años (1,35 DE) y >10 años (0,86 DE), sin asociación con la dosis de hidrocortisona (p=0,41). En el subgrupo con estudio molecular no se observaron diferencias significativas en talla, IMC ni dosis respecto a quienes no contaban con él.
El 100% de los pacientes 46,XX se realizarón cirugías genitales, principalmente clitoroplastía y descenso urogenital (edad promedio: 8 años, rango 2–10). 2 pacientes 46,XX asignados como masculinos al nacer, mantuvieron identidad de género masculina; actualmente con 14 y 21 años, ambos se sometieron a histerectomía y ooforectomía bilateral. Cinco pacientes recibieron análogos de GnRH, con inicio entre 6–9 años, sin diferencias por sexo cromosómico.
Conclusiones: Ni edad ni sexo se asociaron a diferencias significativas en dosis de glucocorticoides. Sin embargo, se observaron variaciones relevantes en el crecimiento lineal según grupo etario, destacando un subgrupo con talla marcadamente baja en la adolescencia. Destaca que pese al uso de altas dosis de glucocorticoides, la mayoría de los pacientes no presentó aumento del IMC esperado. En pacientes 46,XX fueron frecuentes las intervenciones quirúrgicas tempranas. La evaluación de disforia de género no fue sistemática, lo cual sería relevante en futuros seguimientos.
Recomendaciones: Se resalta la importancia del estudio molecular, disponible solo en una minoría, pero clave para correlaciones genotipo-fenotipo y evaluación clínica a largo plazo.
Financiamiento: No requirió financiamiento.
Autor corresponsal
Dr. Juan Pablo Rojas Godoy, juanpa.xd.rg@gmail.com
Dr. Germán Iñiguez1 , Dr. Ana Pereira2 , Dr. Gordon Cutler Jr3 , Dr. Verónica Mericq1
1 IDIMI, Facultad de Medicina, Universidad de Chile
2 INTA, Universidad de Chile
3 I2 LLC and Kinexum, LLC, Deltaville, Virginia, USA
Resumen
La adrenarquia prematura (AP) se asocia con un aumento de la adiposidad, la producción suprarrenal de andrógenos potentes como los 11-oxo esteroides y perfiles metabólicos adversos. Sin embargo, la evidencia es contradictoria sobre si las niñas con AP presentan un mayor riesgo de disfunción metabólica en la adultez.
Objetivo: Determinar si la concentración de DHEAS y andrógenos 11-oxo esteroides se correlaciona en niñas a los 4 años después de la menarquia (4PM) y si estos esteroides suprarrenales están asociados con trastornos metabólicos al final de la pubertad.
Métodos: Se estudiaron a 345 niñas a los 4PM provenientes de la Cohorte Chilena de Crecimiento y Obesidad (GOCS, todas con peso normal al nacer). Las participantes se clasificaron según las concentraciones de DHEAS, medidas alrededor de los 7 años de vida, en subgrupos HD (>percentil 75) o DHEAS normal (ND, ≤percentil 75). Esta sub agrupación hormonal identificó la AP bioquímica independientemente de los factores que influyen en las manifestaciones clínicas (p. ej., etnia o sensibilidad tisular).
Resultados: A los 4PM, las niñas con HD a los 7 años (n = 96) mostraron mayor IMC SDS (p < 0,01), circunferencia de cintura (CC) / altura (p < 0,05), índice CC / cadera (P < 0,05) y una concentración media de DHEAS 47% mayor en comparación con las niñas ND. Sin embargo, la glicemia, insulina, el HOMA-IR, colesterol total, triglicéridos, testosterona, SHBG, FAI, LH, FSH, AMH y todos los 11-oxo esteroides (11-OHA4, 11-OHT, 11-KA4,11-KT) no difirieron entre los grupos. Las niñas con HD a los 4PM no mostraron mayor frecuencia de puntuación de síndrome metabólico en los modelos crudos o ajustados (covariables: peso al nacer SDS, edad de la menarquia e IMC a los 7 años) pero sí tuvieron mayor presión arterial. Más aún, en las niñas con HD 4PM, no se observó correlación entre las concentraciones hormonales a esa edad de DHEAS y las concentraciones de 11-oxo esteroides, ni con 11-oxo esteroides > percentil 75 como variable. Los niveles séricos de 11-KA y 11-KT se correlacionaron inversamente con la puntuación metabólica, la CC y los triglicéridos, pero no tras el ajuste por covariables. La 11-KA4 sérica se correlacionó inversamente con la glicemia tanto en los modelos brutos como ajustados (β -0,02; IC del 95 %: -0,04 a -0,006).
Conclusiones: Nuestras observaciones indican que las niñas con HD a la edad de la adrenarquia continúan mostrando niveles más altos de DHEAS, pero no de los andrógenos suprarrenales 11-oxigenados, más bioactivos, tras completar la pubertad. Más allá de las tendencias, la firma metabólica desfavorable en la adrenarquia parece disminuir a los 4 años de la menarquia.
Autor corresponsal
Dr. Germán Iñiguez, gfiniguez@gmail.com
Hipertiroidismo en personas mayores de 65 años. Etiología y Riesgos Asociados.
Srta. Fabiana Diaz1 , Dr. Alejandro Rodriguez1 , Dr. María Cecilia Yubini1 , Dr. Macarena Yevenes1 , Dr. Gabriel Ramirez1 , Dr. Natalia García1 , Dr. Ademir Estrada1 , Dr. Francisco Cordero1 , Dr. Pedro Pineda1 , Dr. Alejandra Lanas1
1 Hospital Clínico de la Universidad de Chile
Resumen
Introducción: En nuestro país presentamos un cambio demográfico, con un aumento de la población de mayores de 65 años. Se describe que la principal etiología en este grupo etario es el bocio multinodular hiperfuncionante (BMNH) y presentan mayor riesgo de complicaciones, particularmente cardiovasculares y osteoporosis.
Objetivo: Evaluar la etiología y características clínicas en personas mayores de 65 años con hipertiroidismo. Determinar las complicaciones y factores de riesgo asociados a presentarlas.
Método: Serie de casos retrospectiva. Para fines prácticos consideramos como hipertiroidismo a todas las causas de tirotoxicosis. Se analizaron fichas clínicas de mayores de 65 años con hipertiroidismo controlados en nuestro centro entre enero 2012 y abril 2025. Se evalúan las complicaciones y los factores asociados al riesgo de presentarlas. Se describen frecuencias, T-test para variables continuas y cálculo de OR.
Resultados: En el periodo estudiado, se evaluaron 103 pacientes con hipertiroidismo. Se excluyen 5 por datos incompletos, realizándose el análisis con 98. El 81,9% corresponden a mujeres. La promedio de edad fue 73 años (rango 65-94), sin diferencias por género (p=0,38). La etiología más frecuente fue enfermedad de Graves (EG) en 63,3%, seguido por BMN-H en 21,4%, adenoma tóxico en 8%, hipertiroidismo por fármacos en 4% y la tiroiditis subaguda en 3%. El 28% presentó hipertiroidismo apático, siendo mas frecuente en mayores de 75 años (47 vs 17%, OR 4,12, IC95 1,4-11, p=0,02). En cuanto al tratamiento, 29% recibió radioyodo, 12% tiroidectomía y el resto tiamazol exclusivamente. El 14,5% presentó fibrilación auricular (FA), 19,5% insuficiencia cardiaca (ICC) y 5,1% evento cardiovascular (ECV), 10,8% osteoporosis, 21,6% osteopenia y 4,21% fractura patológica. Todos los casos de FA se presentaron en mayores de 75 años y se observó mas hospitalizaciones (OR 4,9 IC95 1,7-13, p=0,005,), y mayor frecuencia aunque no estadísticamente significativa de ICC (31 vs 12%, OR 3.1, IC95 0.98-9) y ECV (11 vs 1,5%, OR 8.0, IC95 0.73-40). La EG presentó más riesgo de FA (OR 3.8, IC95 1,02-16, p=0,01).
Conclusiones: La etiología más común de hipertiroidismo fue la EG. Esto difiere de lo reportado en otras poblaciones, lo cual puede explicarse por el plan nacional de yodación que se realiza en nuestro país hace varias décadas. Un número importante de pacientes se presentó sin síntomas clásicos de hipertiroidismo, principalmente mayores de 75 años, por lo que es importante una alto nivel de sospecha en este grupo etario. La edad sobre 75 años y la EG se asociaron a un mayor riesgo de complicaciones.
Autor corresponsal
Dr. Alejandra Lanas, alanas@hcuch.cl
Resultados clínicos a largo plazo en pacientes con ThyroidPrint® benigno: estudio de seguimiento a cinco años.
Dra. Nicole Lustig1 , Dr. José Miguel Dominguez1 , Dr. Sergio Vargas1 , Dra. Lorena Mosso1 , Dra. Marlín Solorzano1 , Dr. Ignacio Fuentes1 , Dra. Annette Madison1 , Dr. Francisco Cruz1 , Dra. Soledad Loyola1 , Dr. Pablo Montero1 , Dr. Francisco Domínguez1 , Dr. Mauricio Camus1, Dra. Antonieta Solar1 , Dr. Pablo Zoroquiain1 , Dr. Juan Carlos Roa1 , Dr. Hernán González1
1 Pontificia Universidad Católica de Chile
Resumen
Objetivo: Evaluar los desenlaces clínicos a largo plazo en pacientes con nódulos tiroideos indeterminados que obtuvieron un resultado benigno en la prueba molecular ThyroidPrint® y que fueron seguidos durante un período de cinco años.
Material y Métodos: Se realizó un estudio de cohorte prospectivo, no intervencional en un centro académico terciario. Se incluyeron pacientes ≥18 años con nódulos tiroideos de 1–4 cm clasificados como Bethesda III o IV entre 2018 y 2020, a quienes se les efectuó análisis con ThyroidPrint®. Aquellos con resultados benignos fueron seguidos por un mínimo de 5 años, mediante evaluación endocrinológica periódica y ecografía tiroidea inicial a los 6 meses y posteriormente anual. Las indicaciones quirúrgicas durante el seguimiento incluyeron crecimiento significativo del nódulo (>20% en dos dimensiones o >50% en volumen), síntomas compresivos o preferencia del paciente. Se registró la proporción de pacientes que permanecieron en vigilancia activa versus aquellos que requirieron cirugía y se analizaron los resultados de las biopsias de los pacientes que fueron operados. Resultados: Se incluyeron 155 pacientes con nódulos Bethesda III–IV que se realizaron ThyroidPrint®. El test fue benigno en 104 (67%) casos. 87 (83,6%) fueron mujeres, edad 49,2±14,7 años y la mediana de seguimiento 5,3 años (rango 1,0-6,2 ). Tras el seguimiento, 98 (94,2%) pacientes con test benigno permanecieron en seguimiento y 6 (5,8%) se operaron. Las indicaciones de cirugía fueron crecimiento del nódulo en 5 (83%) y aparición de otro tumor sospechoso en 1 (17%) casos. La histología final confirmó benignidad en todos los casos: adenoma folicular (n=2), nódulo folicular (n=3) y una neoplasia de bajo riesgo (NIFTP). No se identificaron carcinomas papilares ni foliculares en los nódulos incluidos. Sólo un paciente se operó por la aparición de un nuevo nódulo maligno.
Discusión: Este seguimiento a cinco años refuerza la utilidad clínica del estudio genético como herramienta de descarte de malignidad en nódulos tiroideos indeterminados. Solo 6% de los pacientes requirió cirugía por criterios clínicos conservadores, y la histología confirmó benignidad en ellos. Estos resultados confirman la seguridad y el alto valor predictivo negativo reportado en estudios de validación. La necesidad de un control ecográfico sostenido se mantiene, dado que el crecimiento nodular puede motivar conducta quirúrgica o técnicas ablativas, ya que existe baja probabilidad de malignidad.
Conclusión: ThyroidPrint® demuestra un beneficio clínico sostenido en el seguimiento a largo plazo de pacientes con nódulos indeterminados Bethesda III–IV. Un resultado benigno permite mantener la vigilancia activa como estrategia segura, pues luego de 5 años >95% se mantiene libre de cirugía. Cuando esta se indica por crecimiento, los hallazgos confirmaron la benignidad, consolidando el rol de este test molecular para optimizar la toma de decisiones.
Autor corresponsal
Dr. Nicole Lustig, nicolelustig@gmail.com
Dr. Alejandro Rodriguez1 , Dr. María Cecilia Yubini1 , Dr. Javiera Araya1 , Dr. Neil Saldias1 , Dr. Francisco Cordero1 , Dr. Pedro Pineda1 , Dr. Alejandra Lanas1
1 Hospital Clínico de la Universidad de Chile
Resumen
Introducción: La Enfermedad Tiroidea Ocular (ETO) puede ser un desafío diagnóstico cuando presenta un cuadro poco habitual, particularmente cuando no se detectan anticuerpos anti receptor de TSH (TRAb). Estos cuadros son poco frecuentes y requieren de manejo multidisciplinario y en ocasiones un estudio extenso, que puede incluir biopsia de tejido orbitario.
Objetivo: Evaluar las características de pacientes con ETO de presentación atípica y compararlas con pacientes en los cuales se plantea ETO como diagnóstico diferencial en los que luego se confirma un diagnóstico alternativo (DA). Metodología: Se revisaron en forma retrospectiva a todos los pacientes con sospecha de ETO evaluados entre 20122024 por un equipo multidisciplinario en un centro universitario. Se incluyeron pacientes eutiroideos, con TRAb negativo, con imágenes no categóricas y/o que requirieron biopsia de tejido orbitario. Se evalúan características clínicas, bioquímicas, imagenológicas, biopsias y evolución clínica en pacientes con ETO y se comparan con DA. Para comparar los grupos se utiliza Mann–Whitney y prueba exacta de Fisher. Resultados: Se analizan 693 pacientes atendidos por ETO. Se identificaron 26 pacientes (3,7%) con cuadros atípicos, de los cuales 2 se excluyeron por pérdida de seguimiento. De los pacientes analizados, 6 corresponden a ETO con TRAb (+) en quienes el diagnóstico no se consideró inicialmente por tener hipotiroidismo. Seis pacientes corresponden a DA: 3 pseudotumor orbitario, 2 miositis, 1 enfermedad por IgG4. Doce pacientes corresponden a cursos atípicos de ETO. El motivo de consulta en todos fue el compromiso ocular. El 92% estaba eutiroideo o con una discreta elevación de TSH, el 92% con TRAb(-) al debut y 1 paciente tenía TRAB positivo débil (eutiroideo). En la evolución 45,5% positivizan TRAb y 45,5% desarrollan hipertiroidismo entre 5 y 60 meses después. Al comparar a los pacientes con ETO vs DA, no se encontró diferencias en edad (p=0,2) ni sexo (p=0,1). En ETO se observó mayor frecuencia el signo de Von Graefe (87 vs 17% p= 0,02). También mayor compromiso de músculo recto inferior (55 vs 17%) y medial (54 vs 33%) y menor compromiso lacrimal (9 vs 50%), aunque no estadísticamente significativos. Solo 5 pacientes requirieron biopsia para confirmación diagnóstica. En todos los pacientes se logró un diagnóstico y se indica tratamiento con buena respuesta.
Conclusiones:
Encontramos una baja frecuencia de ETO con presentación atípica. El diagnóstico diferencial más frecuente fue el pseudotumor orbitario. La presencia del signo de Von Graefe fue la única diferencia significativa entre ETO y DA.
Autor corresponsal
Dr. Alejandra Lanas, alanas@hcuch.cl
(2001–2024):
Dra. María Cristina Mayol1 , Dr. Arturo Borzutzky2 , PhD. Gabriel Cavada3 , Francisca Grob1
1 Unidad de Endocrinología Pediátrica, División de Pediatría, Pontificia Universidad Católica de Chile. Red de Salud UC CHRISTUS, Santiago, Chile.
2 Unidad de Inmunología, Alergia y Reumatología Pediátrica, Pediátrica, División de Pediatría, Pontificia Universidad Católica de Chile. Red de Salud UC CHRISTUS, Santiago, Chile.
3 Escuela de Salud Pública, Universidad de Chile, Santiago, Chile.
OBJETIVOS: Analizar las tendencias nacionales de hospitalización por cáncer de tiroides en población chilena entre 2001 y 2024, estimando tasas específicas por edad y sexo, evaluando cambios temporales y determinando si la incidencia aumentó significativamente en el período.
DISEÑO EXPERIMENTAL: Estudio ecológico de series temporales.
MATERIAL: Casos de cáncer de tiroides registrados en egresos hospitalarios de Chile entre 2001–2024.
MÉTODOS: Se emplearon datos del registro obligatorio de egresos hospitalarios del Ministerio de Salud (CIE-10 C73), excluyendo <1 año. La población anual por edad y sexo se obtuvo del Instituto Nacional de Estadísticas. Se calcularon tasas anuales por 100.000 habitantes, estratificadas en 1–9 y 10–19 años. Las tendencias se evaluaron mediante regresión de Prais–Winsten y modelos de Poisson con la población como offset, obteniendo razones de tasas de incidencia (IRR) de hospitalización de cáncer de tiroides con IC95%, usando 2001 como referencia. Se consideró significativo p<0,05.
RESULTADOS: Se registraron 76.582 hospitalizaciones por cáncer de tiroides, 2.078 pediátricas: en el grupo de 1–9 años n=54 (2,6%) y n=52 (2,5%) en varones y mujeres, respectivamente; y en grupo de 10–19 años n=398 (19,1%) y n=1.574 (75,8%) en varones y mujeres, respectivamente.
El promedio ponderado de tasas por 100.000 habitantes año fue 0,20 en varones y mujeres de 1–9 años, y 1,2 en varones y 5,0 en mujeres de 10–19 años.
Entre 2001–2024 se observó aumento sostenido en la IRR de hospitalización de cáncer de tiroides, con incremento relativo promedio de 4,4% al año (p<0,01; IC95% 4–4,5). En los 23 años de seguimiento las IRR se mantuvieron estables en 1–9 años; sin embargo, en 10–19 años se observó incremento sostenido en ambos sexos. En 2024 la tasa en mujeres fue 4,96 veces mayor (p<0,01; IC95% 3,0–8,3) y en hombres 7,6 veces mayor (p<0,01; IC95% 2,7–21,7) respecto a 2001. La pendiente fue más pronunciada en mujeres con incremento promedio de 0,22 por 100.000 habitantes por año (p<0,01; IC95% 0,16–0,30). En hombres el incremento relativo promedio fue mayor, 6,8% anual (p<0,01; IC95% 5,2–8,3%), superando el comportamiento en adultos.
CONCLUSIONES: Las hospitalizaciones por cáncer de tiroides en Chile aumentaron significativamente, especialmente en adultos y adolescentes. El uso de hospitalizaciones como marcador de incidencia podría sobreestimarla levemente, dado que el mismo código CIE-10 se aplica tanto a manejo quirúrgico inicial como a radioyodo o recurrencias.
RECOMENDACIONES: Mantener vigilancia activa de nódulos tiroideos en adolescentes.
FINANCIAMIENTO: Sin financiamiento.
Autor corresponsal
Sr.s. María Cristina Mayol Suárez, mcmayols@gmail.com
Impacto de la terapia hormonal transafirmativa en parámetros metabólicos de personas transgénero chilenas. Seguimiento a 2 años.
Dr. Antonio Zapata1 , Dr. Lydia Daza1 , Srta. Cristina Muena1 , Dr. Isol Medina1 , Dr. Abigail Ramos1 , Srta. Susana Quiroz1
1 Unidad Salud Transgénero Hospital Antofagasta-Universidad de Antofagasta
Resumen
Introducción: Existe poca información respecto a los efectos metabólicos de la terapia hormonal transafirmativa(THT) en personas transgénero, la mayoría es anglosajona, casi no hay estudios en población latina, y no existen datos chilenos.
Objetivo: Evaluar efectos endocrino-metabólicos de la THT en personas transgénero en Chile, su seguridad, y metas de tratamiento.
Material y metodología: Estudio de cohorte observacional, de tipo ambispectivo, evaluó exámenes de laboratorio endocrino-metabólicos de personas transgéneros >18 años sometidos a THT masculinizante(testosterona undecanoato 1000mg im) o feminizante(estradiol y espironolactona oral) que hubieran completado 24 meses de seguimiento, en un centro de referencia de salud transgénero. Se registraron semestralmente los parámetros estudiados, y fueron analizados los datos con prueba de Wilcoxon para evaluar diferencias estadísticamente significativas. El estudio tiene aprobación por comité de ética, y todos los sujetos tienen consentimiento informado. Resultados:124 personas cumplieron criterios de ingreso y seguimiento (58 transfemeninas(TF), edad promedio 25 años, y 66 transmasculinos(TM), edad promedio 22 años). TF con media de talla 170cm, peso 72,9Kg, IMC 25Kg/m2, y TM media de talla 1,61cm, peso 71,5Kg, IMC 28Kg/m2. En TF, 38% presenta VIH(+), 31% en profilaxis preexposición de VIH(PreP). Respecto a cambios antropométricos y de laboratorio analizados en el período de seguimiento, solo se observaron en TF variaciones significativas en aumento de peso(1,5Kg, p0,035) y estradiol(42 pg/ml, p0,001), y baja de testosterona(78ng/dl, p0,014); en TM hubo variaciones significativas en aumento de peso(2kg, p0,02), testosterona(359ng/dl, p0,03), colesterol LDL(7,4mg/dl, p0,004), hematocrito(5,8%, p0,02), y disminución de estradiol(31pg/ml, p0,002), LH(9,2uUI/ml, p 0,02), prolactina(3,8ng/ml, p0,009), y del HDL (7,3mg/dl, p0,026). No existieron variaciones en presión arterial, ni eventos trombóticos. Hubo hiperprolactinemia en 48% de TF y 34% TM , 83% resolución espontánea. Poliglobulia solo en TM (39%), 5% requirió sangría. No hubo desestimientos de identidad de género durante el seguimiento. En relación al logro de metas de tratamiento, en TM se logró una media de testosterona 463 ng/dl a los 24 meses (meta >350ng/dl), y en TF se logró una media de estradiol 87,5pg/ml (meta 100-200pg/ml).
Conclusión: Es el primer estudio en Chile con seguimiento a más de un año de THT en personas transgénero. En nuestra población la THT fue segura, no hubo suspensiones por efectos adversos, las personas transmasculinas presentaron mayores variaciones en parámetros medidos. En personas transfemeninas fue más difícil lograr las metas tratamiento. Recomendaciones:Se debe incentivar mayores estudios de los efectos de la THT en población latina. No tuvo financiamiento.
Autor corresponsal
Dr. Antonio Zapata, amzapatap@gmail.com
ESTUDIO DE POLIMORFISMOS DEL GEN DEL RECEPTOR DE LA HORMONA FOLÍCULO ESTIMULANTE EN PACIENTES DE LOS GRUPOS 1 Y 2 DE LA CLASIFICACIÓN DE POSEIDON.
PhD. Fernando Rodríguez1 , Dr. Eduardo Correa1 , M.D. Alex Muñoz1 , PhD. Alejandro Tapia1 , PhD. Anita Godoy1 , Dr. Ariel Fuentes1
1 IDIMI
Resumen
La principal gonadotropina utilizada en la estimulación ovárica controlada (EOC) en procedimientos de Reproducción Asistida (RA) es la hormona folículo estimulante (FSH), ante la cual las pacientes pueden responder de forma esperada o deficiente. Se han descrito variantes del receptor de FSH (FSHR), algunas de las cuales se asocian a alteraciones en la respuesta ovárica a FSH en la EOC.
Objetivos: comparar la frecuencia de dos variantes del gen FSHR (c.919G/A y c.2039A/G) en mujeres con reserva ovárica normal y respuesta deficiente a FSH (POSEIDON grupos 1 y 2) y mujeres con reserva ovárica y respuesta a FSH normal (control).
Diseño experimental: estudio unicéntrico, retrospectivo, observacional descriptivo de tipo caso/control.
Sujetos: se seleccionaron mujeres con un ciclo previo de estimulación ovárica. Los casos (POSEIDON) tuvieron un Follicle to Oocyte Index (FOI) <50%, mientras que los controles tuvieron un FOI ≥50%. Ambos grupos tuvieron niveles de AMH >1,2ng/mL; edad <42 años y ciclos menstruales regulares (24-38 días). Se excluyeron mujeres con endocrinopatía no compensada, edad >42 años y uso crónico de medicamentos con estrógenos, progestágenos o sus derivados.
Métodos: se recolectó muestra de sangre en tarjeta FTA® a partir de la cual se hizo una genotipificación de las variantes en estudio mediante PCR seguida de denaturación a alta resolución.
Resultados: se reclutaron 16 pacientes del grupo POSEIDON 1 (<35 años), 12 del grupo POSEIDON 2 (>35 años), 17 controles de <35 años y 16 controles de >35 años. Los casos y controles presentaron similares IMC, dosis de FSH administrada y días de estimulación en el ciclo previo de EOC. Como era esperado, se observaron diferencias significativas en el FOI y en el número de ovocitos MII (Tabla 1). La comparación de frecuencias alélicas (c.919G vs A y c.2039A vs G) y genotípicas (c.919GG vs GA vs AA y c.2039AA vs AG vs GG) entre casos y controles no fue significativa (Prueba de Fisher). Sin embargo, el alelo c.2039G fue significativamente más frecuente en población chilena que requirió RA con respecto a población latina general (gonmad; 0,48 vs. 0,33; p=0,04). Además, la combinación homocigota c.919G/G y c.2039A/A fue significativamente menos frecuente en el grupo POSEIDON 1 que en su control (16,6% vs 57,1%; p=0.05).
Conclusiones: El alelo c.2039G fue significativamente mayor en mujeres chilenas que requirieron RA que en población latina general. Las combinaciones genotípicas distinta a c.919G/G y c.2039A/A se asociaron significativamente a pobres respondedoras <35 años.
Recomendaciones: se sugiere la genotipificación de estas variantes en candidatas a RA para considerar ajustes en la dosis de FSH a emplear.
Financiamiento: interno.
Prueba de normalidad: Shapiro Wilk. Comparación de medias: T student; promedio (±DE)
Chi-cuadrado con corrección de Yates
Autor corresponsal
Dr. Fernando Rodríguez, farodri@uchile.cl
EFECTOS DEL ESTETROL SOBRE LA PROLIFERACIÓN Y ANGIOGÉNESIS EN UN MODELO IN VIVO DE ENDOMETRIOSIS: EVALUACIÓN DIFERENCIAL DE EPITELIO Y ESTROMA
PhD. Gabriel Maldonado1 , Sra. Anaís Muñoz2 , Sr. Germán Cabrera2 , Sr. Juan Pablo Espinoza3 , Sr. Ignacio Gutiérrez3 , Sra. Pamela González5 , Dr. María Cecilia Johnson6 , PhD. Gareth Owen5 , PhD. Renán Orellana7 , PhD. Ricardo Moreno5
1 Departamento de Fisiología, Facultad de Ciencias Biológicas, Pontificia Universidad Católica de Chile. Santiago de Chile, Región Metropolitana, Chile
2 Centro de Biología Celular y Biomedicina (CEBICEM), Facultad de Ciencias, Universidad San Sebastián, Santiago de Chile, Región Metropolitana, Chile
3 Centro Integrativo de Biología y Química Aplicada, Facultad de Ciencias de la Salud, Universidad Bernardo O’Higgins. Santiago de Chile, Región Metropolitana, Chile.
5 Departamento de Fisiología, Facultad de Ciencias Biológicas, Pontificia Universidad Católica de Chile. Santiago de Chile, Región Metropolitana, Chile
6 Instituto de Investigaciones Materno Infantil (IDIMI), Facultad de Medicina, Universidad de Chile
7 Centro Integrativo de Biología y Química Aplicada, Facultad de Ciencias de la Salud, Universidad Bernardo O’Higgins. Santiago de Chile, Región Metropolitana, Chile.
Resumen
Antecedentes. El estetrol es un estrógeno natural producido principalmente por el hígado fetal humano, que ha demostrado efectos antiproliferativos en modelos in vitro e in vivo de cáncer de mama. No obstante, su impacto en otras patologías estrogénicas, como la endometriosis, aún no ha sido explorado. Esto es relevante dado que las terapias actuales para la endometriosis se basan en análogos de estradiol y progesterona, por lo que existe una necesidad de tratamientos que conserven los efectos beneficiosos de los estrógenos y potencien la acción antiproliferativa de la progesterona. Este estudio planteó la hipótesis de que el estetrol inhibe la proliferación y angiogénesis en un modelo in vivo de endometriosis.
Objetivo. Evaluar si un tratamiento combinado de estetrol y progesterona reduce la proliferación y angiogénesis en un modelo in vivo de endometriosis.
Diseño experimental. Se indujo un modelo in vivo de endometriosis en ratones hembra C57BL/6 (6-8 semanas de edad), donde fragmentos de endometrio fueron implantados vía intra-abdominal en hembras receptoras divididas en cuatro grupos experimentales, tratadas diariamente con: vehículo (DMSO + etanol), estetrol (3 mg/día), progesterona (4,25 mg/día) y estetrol + progesterona durante 14 días.
Métodos. Las lesiones fueron procesadas para un análisis histopatológico (tinción hematoxilina-eosina, H&E) y de inmunohistoquímica para detección de Ki67 (marcador de proliferación) y VEGF (marcador de angiogénesis). Los resultados fueron determinados como estadísticamente significativos con valores p<0,05 mediante el test ANOVA de una vía.
Resultados. La combinación de estetrol (3 mg/día) y progesterona (4,35 mg/día) disminuyó los niveles del marcador proliferativo Ki67 en las lesiones (p=0,0028) y mantuvo los niveles del marcador proangiogénico VEGF (p=0,0011) inducido por la progesterona, en comparación a las lesiones tratadas solamente con vehículo.
Conclusiones. Estos hallazgos proporcionan la primera evidencia de que el tratamiento combinado de estetrol y progesterona puede reducir la proliferación y angiogénesis en endometriosis, apoyando su potencial como una estrategia terapéutica innovadora para esta enfermedad. Recomendaciones. Es necesario evaluar otros marcadores complementarios, tales como caspasa 3 clivada o CD31, que ayudarán a dilucidar si la reducción de la proliferación es debida a la activación de una vía apoptótica y a confirmar la formación de vasos sanguíneos, respectivamente.
Financiamiento. Proyecto FONDECYT #11170603 (to R.O.); Proyecto ANID-FONDEF #2110050 (to R.M.); Proyecto ANID–FONDAP #152220002 (to G.I.O.); Proyecto ANID-FONDAP #15130011 (to G.I.O.); Programa ICM-ANID, ICN2021_045 (to G.I.O.); Proyecto FONDECYT #1220586 (to G.I.O.).
Autor corresponsal
PhD. Gabriel Maldonado, gabriel.bio.ucv@gmail.com
Capacidad Funcional, función cognitiva y su asociación con función tiroidea de Adultos Mayores Chilenos. Dr. Giordano Herrera1 , Dra. Andrea Slachevsky2 , Dra. Nicole Lustig3 , Dra. Andrea Vecchiola4 , Dr. José Miguel Dominguez3 , Dr. Lorena Mosso3
1 Departamento de Endocrinología, Facultad de Medicina, Pontificia Universidad Católica de Chile.
2 Geroscience Center for Brain Health and Metabolism (GERO), Santiago, Chile
3 Centro Traslacional de Endocrinología (CETREN), Facultad de Medicina, Pontificia Universidad Católica de Chile.
4 Departamento de Endocrinología, Facultad de Medicina, Pontificia Universidad Católica de Chile.
Resumen
Introducción: El envejecimiento global hace del deterioro cognitivo y la demencia una prioridad de salud pública, en Chile son la causa más importante de discapacidad en adultos mayores por lo que cualquier factor que influya en su progresión resulta relevante. Las hormonas tiroideas son vitales para el funcionamiento del sistema nervioso central y su déficit se ha asociado con un declive cognitivo potencialmente reversible. En latinoamérica los estudios al respecto son escasos y no existe ninguno dirigido a discapacidad funcional medido como capacidad de efectuar labores de la vida diaria y tiroides.
Metodología: Datos de 291 adultos mayores (≥70 años) chilenos, pertenecientes a la cohorte del Centro de Gerontología para la Salud Cerebral y el Metabolismo en Chile (GERO). Se incluyeron pacientes con quejas cognitivas subjetivas sin diagnóstico médico de demencia, institucionalización o limitaciones severas. Se tomaron datos sociodemográficos, y se determinaron niveles de TSH y FT4 clasificando en eutiroideo, hipotiroidismo e hipertiroidismo (clínico y subclínico). Para funcionalidad, se aplicó el Addenbrooke's Cognitive Examination III (ACEIII) y el cuestionario de capacidad funcional Activities of Daily Living Questionnaire (T-ADLQ). Para cognición el Montreal Cognitive Assessment (MoCA) y Mini-Mental State Examination (MMSE). Para la relación entre función tiroidea y puntuaciones cognitivas y funcionales utilizamos análisis bivariados y multivariados. Resultados: El 14% presentaba hipotiroidismo. Ajustado por edad, sexo, educación y síntomas depresivos, niveles más altos de TSH e hipotiroidismo se asociaron con menor capacidad funcional. Por cada 1 mIU/L adicional de TSH, el T-ADLQ aumentó 0.34 puntos (indicando peor función). La presencia de hipotiroidismo mostró 3.04 puntos más en T-ADLQ. En cognición, por cada 1 mU/L de aumento en TSH, la puntuación global del ACE-III disminuyó 0.59 unidades, sugiriendo menor función cognitiva, destacada en subapartados de orientación, memoria y habilidades visuoespaciales. No se encontró asociación con FT4.
Discusión: En nuestra muestra, los niveles elevados de TSH se correlacionan con un peor rendimiento cognitivo y una menor capacidad funcional en adultos mayores, incluso después de ajustar por importantes factores confundentes como edad, sexo, educación y síntomas depresivos. La relación entre el aumento de TSH y la disminución del ACE-III global sugiere que, incluso la disfunción tiroidea subclínica, podría contribuir al deterioro cognitivo leve en esta población. Además, tanto niveles elevados de TSH como hipotiroidismo se vincularon con un peor desempeño en las actividades básicas de la vida diaria. Conclusión: Estos hallazgos subrayan la importancia de una evaluación geriátrica integral y sugieren que la función tiroidea, puede servir no solo como marcador de riesgo cognitivo sino que también como biomarcador de la fragilidad y la vulnerabilidad funcional en las personas mayores. Se requieren estudios longitudinales para establecer causalidad.
Coeficientes de regresión para capacidad funcional medidos por puntaje TADL-Q.(N=291)
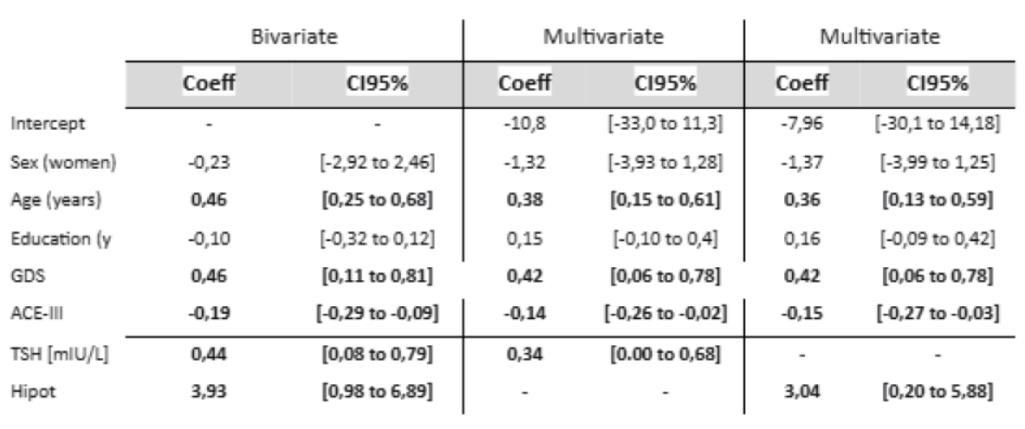
Coeficientes de regresión para función cognitiva medida por puntaje ACE -III Global (N=291).
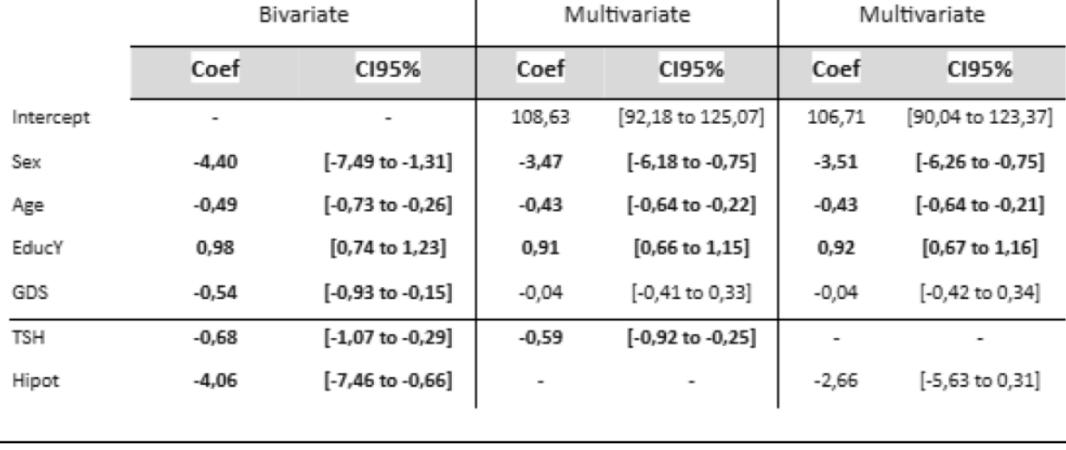
Relación entre el nivel de TSH con capacidad funcional (Panel A) y TSH con función cognitiva (Panel B) (N = 291).
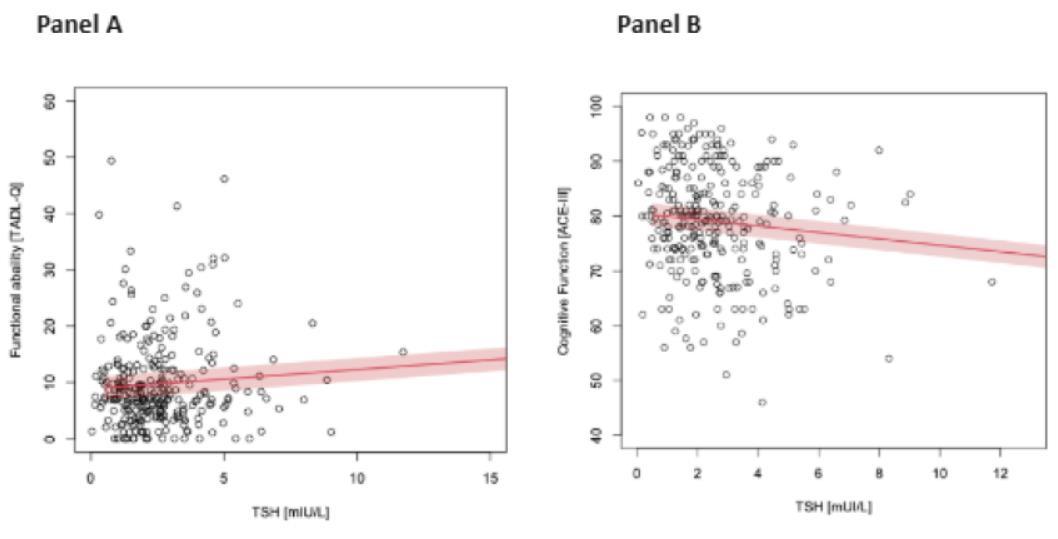
Autor corresponsal
Dr. Giordano Herrera Kendall, gherrerakendall@gmail.com
EFECTIVIDAD DE BUROSUMAB COMPARADO A FOSFATO Y VITAMINA D ACTIVA ORAL, EN ADULTOS CON HIPOFOSFATEMIA LIGADA AL CROMOSOMA X (XLH) EN UN ENTORNO DE MUNDO REAL: SEGUIMIENTO A 3 AÑOS DEL PROGRAMA DE MONITOREO DE ENFERMEDAD XLH.
M.D. Pablo Florenzano1 , M.D. Steven W. Ing2 , M.D. Sasigarn Bowden3 , M.D. Kathryn Dahir4 , M.D. Ingrid A Holm5 , M.D. Sarah Khan6 , M.D. Michael A. Levine7 , M.D. Carolina A. Moreira8 , M.D. Laila Tabatabai9 , M.D. Leanne Ward10 , M.D. Thomas Weber11 , Ben Johnson12, Marc Vincent12, Zhiyi Li12, M.D. Erik Imel12
1 Departamento Endocrinologia. Pontificia Universidad Catolica de Chile
2 Division of Endocrinology, Diabetes and Metabolism, The Ohio State University Wexner Medical Center
3 The Ohio State University, Division of Pediatric Endocrinology, Nationwide Children's Hospital,
4 Division of Endocrinology and Diabetes, Program for Metabolic Bone Disorders at Vanderbilt
5 Harvard Medical School; Faculty in the Division of Genetics and Genomics and Division of Endocrinology, Boston Children’s Hospital
6 Bone Research and Education Clinic and Credit Valley Hospital, Oakville, ON, Canada
7 Division of Endocrinology and Diabetes, The Children's Hospital of Philadelphia, Abramson Research Center
8 Division of Endocrinology (SEMPR), Department of Internal Medicine of Federal University of Parana and Coordinator of Laboratory PRO- bone histomorphometry, Pro-Renal Foundation
9 Weill Cornell Medical College, Division of Endocrinology, Diabetes & Metabolism, Department of Medicine, Houston Methodist Hospital
10 Division of Pediatric Endocrinology, Children's Hospital of Eastern Ontario, University of Ottawa
11 Division of Endocrinology, Metabolism and Nutrition, 303 Baker House, DUMC 3470, Duke University Medical Center
12 HEOR Senior Director, Health Economics, Kyowa Kirin International plc
Resumen
Contexto: La hipofosfatemia ligada al cromosoma X (XLH) es causada por variantes del gen PHEX, lo que genera una mayor expresión del Factor de Crecimiento Fibroblástico 23 (FGF23), lo que a su vez produce pérdidas renales de fosfato y osteomalacia. Los tratamientos disponibles incluyen Burosumab (anticuerpo monoclonal dirigido contra FGF23) y fosfato oral con vitamina D activa (PiD). No existen estudios randomizados que comparen directamente estos tratamientos en adultos. El presente análisis evalúa la efectividad en el mundo real de Burosumab frente a PiD en adultos con XLH, utilizando datos del Programa de Monitoreo de Enfermedades XLH (DMP; NCT03651505), un estudio prospectivo, longitudinal, basado en las Américas, que se inició el año 2018.
Métodos: El análisis incluyó dos cohortes de pacientes que no habían recibido Burosumab al inicio del estudio (basal): una que comenzó Burosumab antes del primer año de seguimiento y otra que reportó tratamiento con PiD desde el inicio y nunca recibió Burosumab. Se compararon los cambios desde el basal en los niveles séricos de fosfato (sPi) y en el índice WOMAC (Índice de Osteoartritis de las Universidades de Western Ontario y McMaster) entre las cohortes en los años 1 y 3.
Resultados: Se incluyeron 113 adultos (Burosumab, n=68; PiD, n=45; edad promedio \[DE]: Burosumab, 39.7 \[14.1]; PiD 40.9 \[16.5] años), con un 72.1% de mujeres en el grupo Burosumab y 86.7% en el grupo PiD. Al año 1, el cambio promedio (DE) desde la línea basal en sPi (mg/dL) fue
significativamente mayor con Burosumab en comparación con PiD (0.64 \[0.64] vs 0.12 \[0.50]; P<0.001), con una mejora sostenida al año 3 (0.69\[0.67] vs 0.12 \[0.54]; P<0.001). Burosumab se asoció con una mejoría significativa en el dolor según WOMAC (−8.6 \[19.1] vs 2.8 \[18.0]; P=0.003) y en los puntajes totales (−7.9 \[15.9] vs 0.4 \[22.6]; P=0.038) al año 1, con mejoras adicionales al año 3 (dolor: −10.9 \[18.0] vs 6.5 \[18.7]; P<0.001; total: −11.7 \[15.8] vs 1.1 \[21.8]; P=0.001). Se observaron mejorías numéricas en rigidez (−9.4 \[22.1] vs −0.3 \[30.1]; P=0.091) y función física (−5.8 \[15.0] vs −1.1 \[23.0]; P=0.247) con Burosumab al año 1, las cuales fueron significativas al año 3 (rigidez: −14.2 \[21.5] vs −3.1 \[26.2]; P=0.017; función física: −10.1 \[16.5] vs 3.9 \[20.7]; P<0.001).
Conclusiones: En este estudio de mundo real, el tratamiento con Burosumab se asoció con mejorías significativamente mayores en los niveles de fosfato sérico y en los puntajes de dolor y totales del índice WOMAC en comparación con PiD, en adultos con XLH al año 1, y estas se mantuvieron al año 3. La mejoría continua en los puntajes WOMAC entre el año 1 y el año 3 en los pacientes tratados con Burosumab, sugiere un efecto terapéutico progresivo en el tiempo.
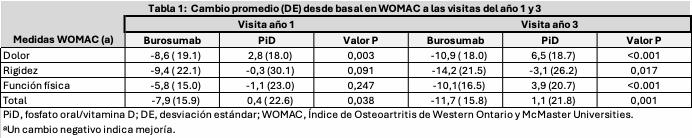
Financiamiento: Este análisis fue financiado por Kyowa Kirin. El estudio DMP (NCT03651505) es patrocinado por Kyowa Kirin y Ultragenyx.
Declaración de conflictos de interés:
Pablo Florenzano ha recibido fondos institucionales de investigación de Ultragenyx y ha participado en comités asesores de Kyowa Kirin y Ultragenyx.
Steven W. Ing ha recibido fondos institucionales de Alexion, Amolyt, Ascendis, Calcilytix, Kyowa Kirin/Ultragenyx y Takeda; y honorarios de consultoría de Amgen, Ascendis, Radius y Kyowa Kirin.
Sasigarn Bowden ha recibido un fondo institucional de investigación de Ultragenyx.
Kathryn Dahir ha recibido fondos institucionales y honorarios por consultoría de Alexion, Kyowa Kirin y Ultragenyx, y financiamiento institucional de Regeneron.
ngrid A. Holm no presenta conflictos de interés.
Sarah Khan ha formado parte de comités asesores de Amgen y Sandoz, y ha recibido fondos de investigación de Ultragenyx, Calcilytix y Ascendis.
Michael A. Levine ha participado en ensayos clínicos con Ultragenyx y ha sido consultor de Kyowa Kirin y Ultragenyx.
Carolina Moreira ha participado en ensayos clínicos con Ultragenyx y ha sido conferencista para Amgen y Ultragenyx.
Laila Tabatabai ha sido consultora de Amgen, ha recibido apoyo para investigación de Kyowa Kirin y ha sido conferencista de Kyowa Kirin, Radius Health y Amgen.
Leanne Ward ha participado en ensayos clínicos y comités asesores de Ultragenyx y Kyowa Kirin, con financiamiento dirigido a su institución.
Thomas Weber ha recibido fondos institucionales de investigación y honorarios por consultoría de Kyowa Kirin y Ultragenyx.
Ben Johnson, Marc Vincent y Zhiyi Li son empleados de Kyowa Kirin.
Erik Imel ha recibido fondos institucionales de investigación y honorarios por consultoría de Kyowa Kirin y Ultragenyx.
Autor corresponsal
M.D. Pablo Florenzano, pflorenz@uc.cl
EVALUACIÓN CLÍNICA
PhD. Juan Carlos Forero Oliveros1 , PhD. Issis Luque Martinez1
Resumen
Introducción: La diabetes mellitus (DM) afecta aproximadamente al 19,3 % de la población de 65 a 99 años, generando complicaciones sistémicas y orales como xerostomía y enfermedad periodontal. La hiposalivación impacta negativamente en la calidad de vida y aumenta el riesgo de múltiples patologías orales, lo que justifica el desarrollo de productos específicos para este grupo.
Objetivo: Evaluar la sensación de uso y conformidad de un sustituto salival artificial sin azúcar, funcionalizado con péptidos bioactivos, en pacientes adultos y adultos mayores con xerostomía.
Metodología: Se sintetizaron y caracterizaron los péptidos deniminados P1 y P2 (>95 % pureza por HPLC y ESI-MS), evaluando su actividad antimicrobiana frente a E. coli, S. aureus y P. aeruginosa, así como su capacidad de estimular la migración celular en fibroblastos L929. Se desarrollaron 19 formulaciones de saliva artificial, analizando viscosidad y biocompatibilidad. Posteriormente, se realizó un pequeño estudio clínico (Small Clinical Trial) cuasiexperimental, cross-over, en dos etapas, con adultos de 18–60 años, comparando un spray experimental con péptidos frente a placebo. Cada participante usó ambas soluciones en secuencia AB/BA con 7 días de wash-out, aplicando dos descargas tres veces al día. Se evaluó la humectación de mucosas, flujo salival no estimulado (FSNE), cuestionario de xerostomía/aceptabilidad, TMQH e índice gingival (Turesky Modified Quigley-Hein). Se incluyeron pacientes con autorreporte de boca seca confirmado por FSNE, excluyendo condiciones sistémicas y bucales que interfieran el desarrollo del estudio.
Resultados: Los péptidos redujeron el crecimiento bacteriano entre 30–50 %, destacando P2 por mayor eficacia. En fibroblastos, ambos lograron cierre de herida de 60–70 % a 48 h frente a <30 % del control. Varias formulaciones mostraron viabilidad celular >80 % y reducción de S. aureus >50 %, con la carboximetilcelulosa como principal modulador de viscosidad. En la etapa clínica (n=14 completados de 20), 71,4 % presentaba xerostomía marcada. La satisfacción fue de 92,8 % con el spray experimental vs 85,7 % con el control; desagrado por sabor 7,2 % en ambos y por consistencia 0 % en experimental vs 7,2 % en control. El índice de xerostomía se redujo en promedio 13,18 puntos con el experimental frente a 10,01 con el control (Δ=3,17; ≈32 % relativo).
Conclusiones: Los péptidos sintetizados son puros, bioactivos y promueven la migración celular, lo que respalda su uso en formulaciones orales. El spray experimental presentó mayor aceptación y mejoría sintomática que el placebo, evidenciando potencial clínico en xerostomía. Se recomienda completar la muestra, evaluar humedad de mucosas y flujo salival, y realizar seguimiento prolongado para confirmar y ampliar la evidencia de eficacia en pacientes diabéticos.
Financiamiento: Asociación Nacional de Investigación y Desarrollo (ANID) – National Academy of Medicine USA (NAM). Proyecto NAM24I0021.
Autor corresponsal
Dr. Juan Carlos Forero Oliveros, jcarlosforero@gmail.com
Dra. Marianne Taub1 , Sr.s. Verónica Maturana1 , Sr.s. Alejandra Avila1 , Sr.s. Nadia Tamayo1 , Dr. German Iñiguez1 , Dr. Franco Giraudo1 , Dr. Ximena Gaete1 Dr. Verónica Mericq1 , Dr. Rossana Román1
1 Instituto de investigaciones materno infantil, Universidad de Chile. Endocrinología infantil, Hospital San Borja Arriarán
Resumen
Introducción: La transición a la adultez en personas con diabetes mellitus tipo 1 (DM1) es un periodo crítico que puede afectar el manejo de glucosa.
Objetivo: Describir hábitos, calidad de vida y evolución del manejo de glucosa medido por hemoglobina glicosilada (HbA1c) entre los 16 y 20 años
Métodos: Se realizó encuesta online y revisión de ficha. Se contactó a los pacientes que ya tenían 18 años entre 2018 y abril de 2024 que siguen en control en el mismo hospital. Exclusión: déficit cognitivo, genopatías, enfermedades autoinmunes excepto hipotiroidismo. Se aplicaron encuestas (mayo 2025) de calidad de vida (PedsQL 3.2), adherencia al tratamiento (SCI-R.es) y conocimientos sobre la enfermedad (KAT-1 modificada). Para el análisis se dividieron en terciles (T) usando HbA1c »20 años. Se analizaron por ANOVA. Se consideró significativo p<0,05. Resultados: Tabla n°1. Aceptan participar 55/77 pacientes. 58% mujeres. Todos completaron educación media y 65% cursando estudios superiores. 16% en tratamiento por trastornos del ánimo. 0,07% recibe tratamiento con infusor de insulina y el resto basal-bolo. Como grupo se observó un aumento de HbA1c entre los 16 y 20 años, y 16% cumple metas de manejo de glucosa. La calidad de vida resultó con moderada afectación, comprometiendo áreas relacionadas a síntomas de la enfermedad y a la carga del tratamiento. La adherencia y los conocimientos fueron subóptimos en el grupo con 73% y 75% respectivamente. Además encontramos correlación inversa entre la HbA1c a los 20 años y calidad de vida global (R=-0.412, p=<0,002), y subescalas de síntomas (R=-0.408, p=<0,002) y tratamiento (R=-0.324, p=0,016), y menor adherencia (R=-0.309, p=0,022). Al evaluar por terciles, T3 mostró un aumento significativo de HbA1c desde los 16 años y esta diferencia se hizo más marcada a los 20 años. T1 mostró significativamente mejor calidad de vida respecto a T3 y menor problemas con síntomas relacionados a la enfermedad respecto a T2 y T3. No encontramos diferencias entre grupos en adherencia o conocimientos, cuyos resultados fueron subóptimos en el total de los pacientes. La duración de DM1 no se asoció a diferencias en HbA1c. Conclusiones: Una baja proporción del grupo estudiado cumple metas de manejo de glucosa y calidad de vida. Además, se observó una mayor carga de enfermedad y aumento progresivo de los niveles de HbA1c entre los 16 y 20 años, particularmente quienes ya tenían niveles elevados en la adolescencia. Por lo tanto, se hace necesario vigilar la adherencia a la terapia y reforzar la educación en adultos jóvenes con DM1 de larga data sobre todo aquellos con niveles más elevados en la adolescencia.
Financiamiento: Sin financiamiento
Autor corresponsal
Dr. Marianne Taub, mariannetaub@gmail.com
Dra. Paulina Ormazabal1 , Dr. Nibaldo Inestrosa2 , Dr. Pedro Cisternas3
1 Facultad de Ciencias para el Cuidado de la Salud, Universidad San Sebastián, Santiago.
2 Centro de Excelencia en Biomedicina de Magallanes (CEBIMA), Universidad de Magallanes, Punta Arenas y Facultad de Ciencias Biológicas, Pontificia Universidad Católica de Chile, Santiago
3 Núcleo de Investigación en Nutrición y Ciencias Alimentarias (NINCAL), Facultad de Salud y Ciencias Sociales, Universidad de las Américas, Santiago
Resumen
Introducción: La diabetes tipo 2 y los trastornos metabólicos relacionados con el consumo excesivo de azúcares simples, como la fructosa, se han vinculado con un mayor riesgo de deterioro cognitivo. La resistencia a la insulina (RI), la dislipidemia y la inflamación sistémica inducidas por dietas ricas en fructosa pueden desencadenar alteraciones energéticas en el cerebro. Comprender estas interacciones metabólicas es esencial para desarrollar estrategias preventivas y terapéuticas en poblaciones con riesgo metabólico y neurodegenerativo.
Objetivo: Evaluar el impacto del consumo de fructosa sobre la función metabólica sistémica, la homeostasis energética e inflamación cerebral en un modelo murino transgénico de deterioro cognitivo, ratones modelos de la enfermedad de Alzheimer (APP/PS1).
Diseño experimental: Estudio preclínico experimental controlado en animales APP/PS1.
Material: Ratones APP/PS1 machos de 6 meses de edad, divididos en grupo control y tratado con fructosa.
Métodos: Los animales recibieron o no una solución de fructosa al 15% en el agua durante 12 semanas. Posteriormente, se evaluaron parámetros metabólicos séricos tales como glucosa, insulina, HOMA-IR, perfil lipídico y transaminasas. Luego se midió, mediante PCR tiempo real, la expresión cerebral de marcadores asociados a la neuroinflamación y a la desregulación metabólica.
Resultados: A nivel sistémico, se observó un aumento en glucemia en ayuno, insulinemia, HOMA-IR, triglicéridos y colesterol total, junto con elevación de ALT y AST en el grupo tratado con fructosa, en relación al control (p<0,05), evidenciando RI, dislipidemia e inflamación hepática. También e detectó sobreexpresión de TNF-α cerebral (p<0,05). Adicionalmente, se observó una reducción de la captación de glucosa y una caída del 40% en los niveles de ATP en cerebro (p<0,05), sugiriendo un desacoplamiento entre metabolismo energético y demanda neuronal.
Conclusiones: El consumo crónico de fructosa aceleró la desregulación metabólica e indujo un fallo bioenergético cerebral en el modelo murino de Alzheimer. Estos hallazgos refuerzan la importancia de limitar el consumo de fructosa en poblaciones con riesgo de diabetes y enfermedades neurodegenerativas.
Recomendaciones: Considerar la restricción de fructosa en poblaciones de riesgo como medida preventiva frente a la neurodegeneración. Este modelo aporta evidencia para futuras intervenciones dirigidas al eje metabolismoneurodegeneración.
Financiamiento: Proyecto FIC 40042452-0: “Use of Natural Resources from Patagonia as Therapeutic Agents for Human Diseases”, Center of Excellence in Biomedicine of Magallanes (CEBIMA-CADI), Punta Arenas, Chile.
Autor corresponsal
Dr. Paulina Ormazabal, paulinafda@gmail.com
MEDICINA DE PRECISIÓN EN CÁNCER MEDULAR DE TIROIDES AVANZADO: TRATAMIENTO EXITOSO CON INHIBIDOR ESPECÍFICO RET: SEGUIMIENTO A 3 AÑOS
Dr. Hernán Tala1
1 Clínica Alemana
Resumen
INTRODUCCIÓN:
El carcinoma medular de tiroides (CMT) avanzado presenta un pronóstico reservado y opciones terapéuticas limitadas. La identificación de mutaciones RET específicas ha permitido el uso de inhibidores dirigidos, con resultados promisorios.
OBJETIVO:
Describir el caso de un paciente con CMT avanzado asociado a NEM2B, tratado exitosamente con pralsetinib durante tres años.
CASO CLÍNICO:
Paciente de sexo masculino consulta por primera vez a nuestro servicio en enero de 2022, a los 21 años. Antecedente de CMT diagnosticado a los 10 años, momento en que sus padres optaron por un manejo alternativo, sin controles posteriores.
Desde los 16 años nota aumento progresivo de volumen cervical central y laterocervical izquierdo. Niega disnea, estridor o alteraciones de la voz. Refiere disfagia leve para sólidos. Desde enero de 2021 presenta diarrea progresiva (hasta 10 episodios diarios) e importante baja de peso, con control parcial con loperamida. Sin antecedentes de flushing, palpitaciones ni cefalea.
Sin antecedentes familiares de CMT, feocromocitoma ni HPP. Sin otros antecedentes relevantes.
EXAMEN FÍSICO: FC: 80 lpm; PA: 120/80 mmHg. Masa dura y fija que compromete cuello izquierdo hasta región occipital, más masa supraclavicular izquierda. Múltiples lesiones nodulares en labios y lengua. Hábito marfanoide. Sin estridor ni disfonía.
ESTUDIOS:
PET-FDG (dic. 2021): nódulos tiroideos izquierdos hipermetabólicos; adenopatías laterocervicales y centrales (hasta 6 cm); múltiples nódulos pulmonares y metástasis óseas (C1, ilíaco, esternón).
PAAF confirma CMT. Calcitonina: 11.167 pg/mL; CEA: 131 ng/mL.
Catecolaminas urinarias, RM abdominal y cerebral: sin alteraciones.
Genética: mutación RET M918T en línea germinal.
DIAGNÓSTICO: CMT avanzado, estadio IVC, en contexto de NEM2B.
TRATAMIENTO Y EVOLUCIÓN:
Se descarta cirugía por irresecabilidad. En abril de 2022 inicia pralsetinib 400 mg/día con respuesta clínica e imagenológica significativa: cese de diarrea, recuperación de peso, reducción tumoral. A los 6 meses, calcitonina: 250 pg/mL; CEA: 42 ng/mL. Se reevalúa cirugía, pero el paciente la rechaza.
En abril de 2025, tras tres años de tratamiento continuo, mantiene enfermedad estable (cervical, pulmonar y ósea), sin progresión. Buena tolerancia: solo disfunción tiroidea leve (compensada con levotiroxina) e hipocalcemia leve. No ha requerido ajuste de dosis.
DISCUSIÓN:
Entre 50–70% de los pacientes con CMT avanzado presentan mutación RET en el tumor (20% incluye mutación somática y germinal). Determinar su presencia permite acceso a terapias dirigidas. Pralsetinib ha demostrado mayor eficacia y mejor tolerancia que inhibidores multikinasa, incluso como opción neoadyuvante. Este caso refuerza el
valor del estudio molecular y visibiliza la necesidad mejorar el acceso a éste y la terapia con inhibidores específicos en nuestro medio.
Autor corresponsal
Dr. Hernán Tala, htala@alemana.cl
Tiroiditis supurativa aguda por Escherichia coli: diseminación hematógena como posible vía de infeccción tiroidea
Dra. Pamela Aravena Solís1 , Dr. Félix Vásquez Rodríguez2 , Dr. Amanda Ladrón de Guevara1 , Dr. Erika Díaz2 , Dr. Pamela Invernizzi2 , Dr. Cecilia Pereira2 , Dr. Marcelo Mardones2 , Dr. Paola Hernández2 , Dr. Carolina Guzmán2
1 Universidad de Chile
2 Hospital San Juan de Dios
Resumen
INTRODUCCIÓN:
La tiroiditis aguda supurativa es una causa poco frecuente de tiroiditis, constituyendo entre el 0,7 y el 1 % de estas y su mortalidad general llega al 12 %.
Es más frecuente en niños, asociada a fístulas del seno piriforme y los patógenos más involucrados son cocáceas gram positivas.
CASO:
Mujer de 80 años, antecedentes de HTA, DM-2 (HbA1c 7%), ACV secuelada y ERC etapa 3b. Sin antecedentes de enfermedad tiroidea o procedimientos cervicales recientes. Consulta por cuadro de 2 semanas de evolución de dolor cervical anterior, odinofagia, disfagia lógica, fiebre y compromiso del estado general. Al examen físico deshidratada, hemodinámicamente estable, febril, con aumento de volumen cervical anterior lateralizado a derecha de 5 cm, consistencia aumentada, móvil a la deglución, sensible a la palpación, sin calor local ni eritema.
En exámenes de ingreso destacan parámetros inflamatorios elevados y falla renal aguda KDIGO 3. Eutiroidea TSH 1.12, T4 libre 1.0.
TC TÓRAX CON CONTRASTE: masa quística en el polo inferior del lóbulo tiroideo derecho e istmo de 3,7 x 2,3 x 3 cms, asociado a cambios inflamatorios periféricos, que pudiesen estar en contexto de un quiste complicado o absceso. ECOTOMOGRAFÍA TIROIDEA: Voluminosa lesión sólido-quística heterogénea en el tercio inferior del lóbulo tiroideo derecho, de 40 x 25 x 36 mm, con gruesos tabiques internos vascularizados y macrocalcificaciones en su aspecto posterior. Nódulos tiroideos en istmo y en lóbulo tiroideo izquierdo menores de 15 mm, de baja sospecha ecográfica. Se inicia tratamiento empírico con Ceftriaxona post toma de cultivos
· HEMOCULTIVOS (+) 2/2 _ESCHERICHIA COLI _MULTISUSCEPTIBLE_HEMOCULTIVOS (+) 2/2 ESCHERICHIA COLI _MULTISUSCEPTIBLEHEMOCULTIVOS (+) 2/2 _ESCHERICHIA COLI _MULTISUSCEPTIBLE
· UROCULTIVO (+): _ESCHERICHIA COLI _MULTISUSCEPTIBLE_UROCULTIVO (+): ESCHERICHIA COLI
_MULTISUSCEPTIBLEUROCULTIVO (+): _ESCHERICHIA COLI _MULTISUSCEPTIBLE
Por falta de respuesta se realiza drenaje percutáneo bajo ecotomografía destacando lesión tiroidea de 4 x 3 cm. Se identifica tracto de aspecto fistuloso, vena yugular parcialmente ocluida por trombo séptico. Punción da salida a 5 cc de pus, con citología que resulta Bethesda I y CULTIVO (+) _ESCHERICHIA COLI _BLEE._ CULTIVO (+) ESCHERICHIA COLI _BLEE. CULTIVO (+) _ESCHERICHIA COLI _BLEE.
Se cambia antibioticoterapia a Piperacilina/Tazobactam. Tras una semana sin respuesta se realiza nuevo control imagenológico donde persisten signos de tiroiditis difusa y gran nódulo sólido quístico sobreinfectado de 45 x 44 x 27 mm. Trombosis venosa yugular interna derecha. Cambios inflamatorios en el tejido peritiroideo. Ante fracaso de terapia se decide drenaje quirúrgico, con evolución favorable, siendo dada de alta con antibioticoterapia oral.
CONCLUSIÓN:
La tiroiditis aguda supurativa es una enfermedad infrecuente y grave. En la etiopatogenia en adultos, es clave la enfermedad tiroidea preexistente y la diseminación hematógena en un huésped inmunocomprometido. El tratamiento antibiótico oportuno y el drenaje percutáneo resultan esenciales a la hora de instaurar el tratamiento
definitivo. El drenaje quirúrgico se reserva para casos más graves (compromiso de vía aérea) o que no responden a manejo conservador como en el caso presentado.
Autor corresponsal
Sra. Pamela Aravena Solís, pamearavenas89@gmail.com
TIROIDEO CON FUSIÓN ETV6-NTRK3 TRATADO CON ENTRECTINIB
Dr. HERNAN TALA1 , Dr. ALVARO ENCINA2
1 Centro de Tiroides, Clínica Alemana de Santiago, Facultad de Medicina, Clínica Alemana Universidad del Desarrollo, Santiago, Chile.
2 Departamento de Oncología, Clínica Alemana de Santiago, Facultad de Medicina, Clínica Alemana Universidad del Desarrollo, Santiago, Chile.
Resumen
INTRODUCCIÓN
El carcinoma de tiroides derivado del epitelio folicular (CTDEF) suele presentar un buen pronóstico. Sin embargo, en algunos casos evoluciona a formas poco diferenciadas, resistentes al radioyodo, lo que limita las opciones terapéuticas. La identificación de alteraciones moleculares como fusiones NTRK ha permitido el uso de terapias dirigidas altamente efectivas.
OBJETIVO
Describir el caso de una paciente con CTDEF avanzado con fusión ETV6-NTRK3 tratada con el inhibidor de NTRK entrectinib.
CASO CLÍNICO
Mujer de 59 años, sin antecedentes relevantes, diagnosticada en 2018 con carcinoma papilar de tiroides clásico (pT1aN1bM0), tratado con tiroidectomía total y disección ganglionar. El tumor presentaba permeación linfovascular y metástasis ganglionares con extensión extranodal. Se perdió de seguimiento sin recibir radioyodo
En 2020 consulta por masa en músculo esternocleidomastoideo derecho. PET/CT muestra nódulo hipercaptante en ECM y múltiples nódulos pulmonares hipocaptantes. La biopsia confirma carcinoma pobremente diferenciado (CTPD). Se realiza resección local y disección ganglionar, seguida de radioterapia externa y una dosis de radioyodo. El rastreo post tratamiento fue negativo.
Entre 2021 y 2023, las imágenes revelan progresión lenta de nódulos pulmonares. En 2023 se confirma metástasis pulmonar de CTPD por videotoracoscopía. En el mismo año presenta dos nuevas recurrencias cervicales (niveles III y V), ambas resecadas con hallazgo de metástasis ganglionares de CTPD.
En marzo 2024, nuevo PET/CT muestra progresión con múltiples adenopatías mediastínicas e hiliares (hasta 4 cm), no presetes en PET/CT realizado 6 meses antes y recurrencia cervical derecha. Se realiza estudio molecular por NGS en tejido tumoral que revela fusión ETV6-NTRK3, mutación TERT y ausencia de inestabilidad microsatelital. En junio 2024 se inicia tratamiento con entrectinib (600 mg/día), inhibidor específico de fusión NTRK. La paciente presenta respuesta parcial sostenida, con regresión de adenopatías y buena tolerancia clínica. Por náuseas leves, se reduce la dosis a 400 mg/día, logrando mantener enfermedad estable por 9 meses hasta marzo 2025. En junio 2025 se detecta engrosamiento intersticial pulmonar sugerente de linfangitis carcinomatosa, por lo que se aumenta la dosis y se solicita nueva evaluación molecular.
COMENTARIOS
Este caso ilustra el impacto clínico del estudio molecular ampliado en CTDEF avanzado. La detección de fusión NTRK permitió el uso de entrectinib, logrando una buena respuesta con toxicidad manejable. Las terapias dirigidas antiNTRK y anti-RET han mostrado resultados superiores y mejor tolerancia que los inhibidores multiquinasa como lenvatinib, por lo que deben considerarse como primera línea en pacientes con alteraciones moleculares identificables. Sin embargo, existe la posibilidad de resistencia secundaria por mutaciones adicionales adquiridas, que requieren estudio adicional y eventualmente usó de terapias de segunda línea.
Autor corresponsal: Dr. Hernán Tala, htala@alemana.cl
GAMMAPATÍA MONOCLONAL DE SIGNIFICADO INCIERTO CON PLASMOCITOMA TIROIDEO: REPORTE DE CASO
Dra. Valentina Brito1 , Dr. Marlin Solorzano1 , Dr. Ignacio Fuentes1 , Dr. Annette Madison1 , Dr. Francisco Cruz1 , Dr. Lorena Mosso1 , Dr. Nicole Lustig1 , Dr. Antonieta Solar1 , Dr. Jose Miguel Dominguez1 , Dr. Mauricio Sarmiento1 , Dr. Jose Valbuena1
1 Red UC Christus - Pontificia Universidad Católica
Resumen
INTRODUCCIÓN
El bocio de rápida progresión representa un desafío diagnóstico, ya que obliga a descartar patologías potencialmente graves como linfoma tiroideo primario, carcinoma anaplásico, absceso tiroideo o fibromatosis tipo desmoide. No obstante, en casos menos frecuentes, esta presentación puede corresponder a neoplasias inusuales, incluyendo manifestaciones extramedulares atípicas de gammapatías monoclonales.
CASO CLÍNICO
Se presenta el caso clínico de un paciente de 93 años con antecedentes de cáncer vesical, hipertensión e hipotiroidismo en tratamiento con levotiroxina. Sin antecedentes personales ni familiares de patología tiroidea, consultó en endocrinología por aumento rápidamente progresivo de volumen cervical. Refería disfagia leve, sin disfonía ni dolor cervucal. Al examen físico destacó bocio difuso blando,que ocupaba la región cervical anterior en su totalidad, sin obstrucción ni linfadenopatías palpables.
EXÁMENES
Función tiroidea TSH 28.2 T4L 1.08 AcTPO (-) AcAntiTg 70.55 UI/mL (<4.11)
Hemograma Hemoglobina 9,7 g/dL, VCM 97 fL, Leucocitos 11.700 Linfocitos 61,5%, Plaquetas 263.000, VHS 130 mm/hr, Rouleaux ++
Perfil bioquímico Proteínas totales 9,7 g/dL, Albúmina 3,2 g/dL, Calcio 9,0 mg/dL
Creatinina 1.57 mg/dL VFG 38
Inmunoglobulinas IgG 3816 mg/dL (<1600), IgA 2336 mg/dL (<400), IgM 226 mg/dL
Electroforesis de proteínas Proteínas 10,1 g/dL, peak en beta 2: 21% (< 6,5), gamma 33,8% (<18,8): peak biclonal de base ancha
La ecografía tiroidea mostró bocio difuso, sin nódulos focales, con adenopatías laterales bilaterales inespecíficas. Ante la rápida evolución, se realizó biopsia core que reveló infiltración del estroma con células plasmáticas con morfología sugestiva de origen neoplásico. La citometría de flujo mostró aumento del 30% de células plasmáticas, pero sin evidencia de clonalidad.
Con estos hallazgos se concluyó una gammapatía monoclonal de significado incierto (MGUS) con infiltración difusa de plasmocitoma tiroideo extramedular. El paciente, dada su edad y comorbilidades, optó por manejo paliativo sin mayor estudio.
DISCUSIÓN
Este caso presenta hallazgos clásicos de gammapatía monoclonal como anemia, VHS elevada, disociación albúminoproteica, deterioro de función renal y alteraciones en electroforesis de proteínas. Si bien esta entidad puede manifestarse con plasmocitomas extramedulares, donde su localización más frecuente es la región de cabeza y cuello, particularmente vías aéreas superiores, el compromiso tiroideo es una presentación excepcional, con escasos casos documentados en la literatura.
La biopsia core fue clave para establecer el diagnóstico, al evidenciar infiltración difusa de células plasmáticas en el tejido tiroideo. La ausencia de clonalidad en la citometría de flujo podría explicarse por la heterogeneidad de la muestra o por la presencia concomitante de tejido no neoplásico que enmascare la población clonal.
CONCLUSIÓN
Ante un bocio de rápida progresión, es fundamental mantener un enfoque diagnóstico amplio que incluya causas poco comunes, especialmente si existen alteraciones hematológicas sugestivas.
Autor corresponsal: Dr. Valentina Brito, vpbrito@miuandes.cl
Cáncer anaplásico de tiroides con Calcitonina elevada ¿Falso positivo?
Dr. Oscar Brito1 , Dra. Camila Allendes1 , Dra. Claudia Munizaga1 , Dra. Viviana Vallejos1
1 Servicio Endocrinología Hospital Clínico San Borja Arriarán
Resumen INTRODUCCION
Dentro de los subtipos del cáncer de tiroides (CdT), los cánceres medular (CMT) y anaplásico (CAT) se caracterizan por su baja frecuencia, pero mal pronóstico. El diagnóstico precoz es fundamental para su manejo adecuado. La calcitonina es un marcador muy específico de CMT a diferencia del CAT que no cuenta con predictores séricos de para su diagnóstico.
Presentamos un caso clínico de CdT con niveles elevados de calcitonina.
CASO CLÍNICO
Mujer de 72 años sin antecedentes mórbidos, con historia de 1 mes de disnea moderados esfuerzos, tos, disfonía y disfagia lógica. Se realizó Tomografía computada mostrando nódulo tiroideo derecho con extensión intratorácica y efecto de masa sobre tráquea, esófago y vena braquiocefálica derecha, asociado a lesión nodular en lóbulo pulmonar inferior derecho. En su estudio se solicitó Calcitonina plasmática, que resultó elevada 338pg/ml (valor normal <11.5). Se planteó CMT y se trasladó a centro de referencia para estudio y eventual cirugía. Se repitió calcitonina: 1655 pg/mL en la tercera semana y se realizó punción aspirativa de aguja fina (PAAF), que informó: fragmentos con proliferación celular atípica pleomorfa, con células de gran tamaño, núcleos hipercromáticos con nucleolos prominentes y presencia de necrosis, con inmunohistoquímica positiva para vimentina y negativa para calcitonina, pancitoqueratina, S100, p40, TTF1, CD45 y PAX8 compatible con carcinoma anaplásico de tiroides. Evolucionó con deterioro ventilatorio progresivo con sibilancias y disnea en reposo, radiografía de tórax mostró múltiples opacidades pulmonares. Con esta información, caso es reevaluado multidisciplinariamente y dado mal pronóstico y deteriorado performance status, junto con estadío avanzado de neoplasia se decidió manejo paliativo, falleciendo tras cuatro días.
DISCUSIÓN
La calcitonina es un polipéptido sintetizado por las células parafoliculares, de las cuales se origina el CMT, lo que le confiere un rol diagnóstico y pronóstico. Sin embargo, hay descritos múltiples falsos positivos: tabaquismo, hipercalcemia, hipergastrinemia, sepsis, cirrosis, cánceres de próstata o mama, enfermedad renal crónica o uso de inhibidores de bomba de protón. Algunos autores plantean un nivel de corte >100pg/mL como categórico para CMT. Su presencia en inmunohistoquímica es altamente específica para CMT, mientras que su ausencia descarta éste. Por su parte, el origen histológico del CAT aún es controversial, entre las teorías destaca la desdiferenciación desde otros subtipos, como el carcinoma papilar.
En nuestro caso, a pesar de niveles marcadamente elevados de calcitonina en sangre, su inmunohistoquimica fue extensamente negativa, lo que orienta a un CAT, compatible con su agresiva presentación. Esto nos enfrenta al desafío diagnóstico de diferenciar si nos encontramos frente a un CAT con un falso positivo de calcitonina o si se trató de un CMT desdiferenciado, fenómeno descrito infrecuentemente en la literatura.
Autor corresponsal
Dr. Oscar Brito, oscar.brito.dono@gmail.com
Dr. Diego Álvarez Armijo1 , Dr. Carolina Villalobos Rubilar1
1 Hospital Base Valdivia
Resumen INTRODUCCIÓN
El síndrome TENIS (Thyroglobulin Elevated Negative Iodine Scintigraphy) se caracteriza por la elevación de tiroglobulina sérica y estudios con gammagrafía con radioyodo negativos. Estos hallazgos reflejan la dediferenciación de las células tumorales, con pérdida de captación de radioyodo, lo que dificulta la detección en rastreos convencionales. Los sitios de diseminación a distancia más frecuentes en el cáncer diferenciado de tiroides son pulmón y tejido óseo; sin embargo, existen reportes aislados de diseminación a músculo estriado, se trata de un hallazgo excepcional, descrito en menos de un centenar de casos publicados en la literatura internacional RESUMEN DEL CASO
Se presenta el caso de un hombre de 66 años con historia de tiroidectomía total hace 6 años por tumoración pétrea asociada a conglomerado adenopático bilateral. Debió reintervenirse por linfocele y fístula quilosa en postoperatorio inmediato. La biopsia fue informada como carcinoma papilar clásico, variante folicular, con extensión extratiroídea. Recibió 150 mCi de radioyodo-131 y, un mes después, radioterapia externa (54 Gy en 30 fracciones). Evolucionó con hipoparatiroidismo crónico.
Durante su seguimiento presentó aumento progresivo de tiroglobulina ultrasensible desde 0,88 hasta 116 ng/mL en tres años, con anticuerpos anti-tiroglobulina negativos a pesar de imágenes convencionales negativas (rastreo sistémico con radioyodo a baja dosis y cintigrama óseo). Cuando estuvo disponible el recurso, se realizó PET/CT FDG que mostró múltiples focos nodulares hipermetabólicos en músculo estriado en distintas localizaciones de las cuatro extremidades. Las lesiones de mayor tamaño se encontraban en el glúteo mayor izquierdo de 17 mm (SUVmáx 46) y deltoides derecho de 22 mm (SUVmáx 49); la cual fue biopsiada bajo visión ecográfica confirmándose metástasis de carcinoma papilar. El análisis molecular evidenció mutación BRAF (V600E/D). Actualmente el paciente mantiene estado funcional ECOG 0, con síntomas mínimos, en espera de terapia con inhibidores de tirosín-quinasa. DISCUSIÓN Y CONCLUSIÓN
El compromiso metastásico muscular en carcinoma papilar de tiroides es una forma rarísima de progresión, descrita en reportes aislados y series de casos a nivel mundial. Se plantea que el músculo es un tejido poco favorable para la implantación tumoral debido a múltiples factores (contractilidad, presión tisular, pH, entre otros), lo que explicaría la baja frecuencia de este tipo de metástasis.
El PET/CT FDG ha demostrado ser especialmente útil en el estudio de pacientes con síndrome TENIS, al permitir identificar metástasis de un cáncer que se ha dediferenciado y revelar localizaciones insospechadas, como ocurrió en este caso.
Autor corresponsal
Dr. Diego Alvarez Armijo, diego.jose05@gmail.com
PLASMAFÉRESIS, ALTERNATIVA DE TRATAMIENTO DEL HIPERTIROIDISMO GRAVE: REPORTE DE UN
Dra. Maria Cecilia Yubini Lagos1 , Dr. Evelyn Ortiz Briceño1 , Dr. Franco Victoriano Poo1 , Dr. Alejandro Rodriguez Manqueo1 , Dr. Óscar Brito Donoso1 , Dr. Estefanía Guerrini1 , Dr. Pedro Pineda Bravo1
1 Hospital Clinico Universidad de Chile
Resumen
INTRODUCCIÓN: La enfermedad de Basedow-Graves (EBG) es la causa más frecuente de hipertiroidismo, y su terapia inicial es el uso de drogas antitiroideas (DAT).Si existe contraindicación a DAT se opta por una terapia ablativa como tiroidectomía total (TT) o radioyodo. En los casos de hipertiroidismo grave es necesario un manejo puente para controlar la tirotoxicosis previo al tratamiento definitivo. CASO CLÍNICO: mujer de 29años, con EBG y contraindicación a DAT por agranulocitosis previa asociada a su uso, tratada con propranolol y prednisona esperando TT en hospital de base. Presenta edema progresivo hasta anasarca de un mes de evolución, asociado a severa tirotoxicosis, que se complica con perforación intestinal por úlcera duodenal, requiriendo laparotomía de urgencias e ingreso a UCI. El estudio inicial pesquisa síndrome nefrótico impuro e hipertiroidismo grave con TSH suprimida, T4L sobre el límite de cuantificación (>6.99 ng/dL) y T3total 2,41ng/mL, TRAb 7,5UI/L (VN <1.75), sin elementos clínicos categóricos de tormenta tiroidea, sin manifestaciones oculares y con tiroides 1.5 veces el tamaño normal. Evoluciona rápidamente con insuficiencia renal aguda anúrica requiriendo hemodiálisis continua, e insuficiencia cardíaca con fracción de eyección disminuida (FEVI 25%). Se inicia plasmaféresis como única opción disponible para el manejo del hipertiroidismo grave previo a tiroidectomía, realizando 5 sesiones que permiten normalizar niveles de T3 y T4L a los 10 días desde su inicio, asociadas a lugol al 5% y manteniendo beta-bloqueo y corticoides en dosis altas. Luego se realiza TT, evolucionando con hipoparatiroidismo transitorio, sin otras complicaciones. El estudio etiológico de su enfermedad sistémica (serología y biopsia renal) confirma el diagnóstico de lupus eritematoso sistémico con microangiopatía trombótica asociada, por lo que recibió bolos de metilprednisolona, ciclofosfamida en inducción e hidroxicloroquina, con recuperación parcial de función renal. DISCUSIÓN: La plasmaféresis en el tratamiento del hipertiroidismo es una estrategia de rescate cuando alternativas de tratamiento habituales no logran un control adecuado del exceso hormonal requerido para someterse a terapia ablativa. Actualmente el hipertiroidismo grave constituye una indicación de plasmaféresis categoría II grado 2B, en que su uso es válido cuando han fallado terapias de primera línea en base a evidencia de moderada calidad y con aplicación variable según el contexto clínico específico. En estos casos, las sesiones tienden a realizarse cada 24-48hrs, requiriendo entre 3 a 6 para alcanzar el eutiroidismo, aunque se describen casos con requerimiento mayor. En esta ocasión, la imposibilidad de poder emplear DAT precipitó la indicación de plasmaféresis en una paciente con hipertiroidismo grave y condición crítica. El bloqueo tiroideo con soluciones de yoduro inorgánico como el Lugol, también está descrito como protocolo de preparación pre-operatoria, considerando la ventana temporal en la que se obtienen beneficios.
Autor corresponsal
Dr. Maria Cecilia Yubini Lagos, myubini@hcuch.cl
REACCIÓN ADVERSA CUTÁNEA GRAVE A METIMAZOL. REPORTE DE UN CASO. Dr. Pablo Tapia1 , Dr. Juan Zapata1 , Dr. Katherine Tomedes2, Dr. Bárbara Paredes3
1 Universidad de Concepción, Complejo Asistencial Dr. Víctor Ríos Ruiz
2 Complejo Asistencial Dr. Víctor Ríos Ruiz
3 Médico General de Zona, Hospital de Huépil
Resumen
INTRODUCCIÓN:
La causa más frecuente de tirotoxicosis es la enfermedad de Graves (EG). El uso de drogas antitiroideas (DAT) se asocia a una alta tasa de recaída (aprox. 50% tras un curso de tratamiento). El 13% de los pacientes con EG presentan algún tipo de reacción adversa. Se pueden clasificar en menores, como reacciones cutáneas (urticaria, rash), artralgias, prurito, náuseas, disgeusia; y mayores como agranulocitosis, hepatotoxicidad, pancitopenia y vasculitis ANCA, entre otros. Presentamos el caso de un paciente con EG manejado con metimazol que evoluciona con una reacción cutánea grave. El objetivo de este trabajo es describir un efecto adverso infrecuente, y severo, del uso de metimazol.
DESCRIPCIÓN DEL CASO:
Hombre de 48 años, chileno, consumo ocasional de alcohol y tabaco. Consulta en urgencias en Julio de 2024 por cuadro de 6 meses de evolución de baja de peso, sudoración, intolerancia al calor, palpitaciones y temblor distal. Se realiza ECG que muestra fibrilación auricular. En laboratorio inicial destaca TSH suprimida (<0.0025 uUI/mL) y T4L elevada (3 ng/dL). Se hospitaliza e inicia metimazol 20 mg cada 12h, beta bloqueo y corticoides. Ecografía de tiroides con bocio y signos de tiroiditis crónica. TRAB 20.6 UI/L. Tras mejoría clínica se decide suspender corticoides y alta médica con DAT y beta bloqueo, para seguimiento ambulatorio. Una semana desde el inicio de metimazol desarrolla placas eritematodescamativas en palmas y plantas, sin compromiso de mucosas, signo Nikolsky negativo, impresionando toxicodermia por hipersensibilidad tipo lV, con patrón eccematoso palmoplantar. Se descartaron etiologías infecciosas, autoinmunes e inflamatorias. Se suspende metimazol y se inician antihistamínicos, resolviendo lesiones progresivamente a las 2 semanas. Posteriormente se realiza RAI con 20 mCi.
DISCUSIÓN:
Los efectos adversos asociados a DAT usualmente ocurren durante los primeros 3 a 6 meses de iniciado el tratamiento, y son más frecuentes al ocupar dosis mayores y en niños. Las reacciones adversas menores pueden ocurrir hasta en 36% de los pacientes, y las mayores aunque muy infrecuentes pueden amenazar la vida y obligan la suspensión del fármaco. Las reacciones cutáneas son las más comunes, mayoritariamente rash y urticaria, y suelen ser de carácter leve. Para su manejo se puede iniciar concomitantemente antihistamínicos, cambiar a otra DAT o elegir otra modalidad de manejo (RAI o cirugía).
Describimos el caso de una reacción adversa cutánea grave a metimazol, con relación temporal clara, y que motivó suspensión del fármaco. Es importante reconocer efectos adversos infrecuentes al uso de metimazol para una atención oportuna.
Autor corresponsal
Dr. Pablo Tapia, pablotapia1996@gmail.com
Eficacia y seguridad de Tocilizumab en orbitopatía distiroidea resistente a corticoides: reporte de casos. Dr. Marisol Garcia1 , Dr. Fernando Osorio1 , Dr. Consuelo Espinosa1 , Dr. Gabriela Doberti1 , Dr. Francisca Illanes1 , Dr. Pamela Trejo1 , Dr. Carmen Carrasco1 , Dr. Soledad Velasco1 , Dr. Natalia Garcia1 , Dr. Carolina Letelier1 , Dr. Nicolas Crisosto1 , Dr. Sergio Majlis1
1 CLINICA ALEMANA
Resumen
CASO CLÍNICO 1. Mujer de 45 años, antecedente de hipertiroidismo tratado con I-131 en marzo de 2022, con profilaxis previa con prednisona. No era fumadora. A los 4 meses post I-131 desarrolla orbitopatía distiroidea activa con marcado exoftalmo, dolor ocular, edema palpebral y fotofobia; TRAb >100 UI/L. Recibió pulsos de metilprednisolona intravenosa durante 12 semanas sin respuesta clínica y con progresión de síntomas. Se inició Tocilizumab (TCZ) 162 mg subcutáneo semanal durante 5 meses. A los 3 meses presentó inactividad clínica y a los 4 meses normalización de TRAb. No se registraron efectos adversos.
CASO CLÍNICO 2. Mujer de 68 años, antecedente de tiroidectomía total el 2021 por nódulos tiroideos indeterminados asociados a hipertiroidismo por enfermedad de Graves. A los 11 meses postquirúrgicos desarrolla síntomas oculares progresivos (dolor, edema palpebral) con disminución de agudeza visual, predominante en ojo izquierdo. Inició pulsos de metilprednisolona semanal con buena respuesta inicial en las primeras 6 semanas, pero posteriormente tuvo deterioro clínico con marcada disminución de agudeza visual. Posteriormente recibió TCZ 480 mg intravenoso mensual durante 4 meses. Al inicio presentaba TRAb 63,1 UI/L y evolucionó con excelente respuesta clínica, recuperando visión; a los 4 meses se encontraba inactiva con TRAb 6 UI/L. Presentó neutropenia leve asociada a infección respiratoria viral, manejada en forma ambulatoria.
CASO CLÍNICO 3. Hombre de 47 años, con síntomas oculares de 18 meses de evolución. Dos meses antes de la consulta presentó exoftalmo, epífora, diplopía y edema palpebral progresivo. Inicialmente tenía hormonas tiroideas y TRAb normales, por lo que se realizó estudio complementario, incluyendo biopsia orbitaria que descartó otras causas. Posteriormente evolucionó con hipertiroidismo clínico (TSH: 0,01 mUI/L; T4L: 2,3 ng/dl). Se inició metilprednisolona 500 mg intravenosa semanal y metimazol 7,5 mg/día, sin respuesta tras 6 semanas y con progresión de diplopía. Se indicó TCZ 480 mg intravenoso mensual, con desaparición de diplopía y dolor ocular, además de normalización de la función tiroidea, permitiendo suspender metimazol. No presentó efectos adversos CASO CLÍNICO 4. Hombre de 48 años que, a fines de 2023, inició orbitopatía distiroidea activa en ojo derecho con exoftalmo y diplopía. Se encontraba eutiroideo con TRAb >9 UI/L. Recibió metilprednisolona durante 12 semanas, con leve mejoría. Posteriormente usó prednisona 60 mg/día por 2 meses sin respuesta ocular, desarrollando diabetes esteroidal. Se inició TCZ 560 mg intravenoso mensual durante 4 meses, con mejoría de exoftalmo y diplopía, no presentó efectos adversos.
CONCLUSIÓN Tocilizumab demostró ser una alternativa terapéutica eficaz y segura en pacientes con orbitopatía distiroidea activa corticorresistente, logrando remisión de la actividad inflamatoria y mejoría clínica en la mayoría de los casos.
Autor corresponsal
Dr. Marisol Garcia, dra.marisolgarcia@gmail.com
CÁNCER MEDULAR DE TIROIDES ASOCIADO A LA VARIANTE RET c.1998delGinsTTCT : PRIMER REPORTE EN POBLACIÓN LATINOAMERICANA
Dr. Pablo Guzmán1 , Dr. Javiera Arancibia1 , Dr. Consuelo Olave1 , Dr. Paola Cárdenas1 , Dr. Jesús Véliz1 , Dr. Nelson Wohllk1
1 Universidad de Chile
Resumen
INTRODUCCIÓN: El cáncer medular de tiroides (CMT) representa <5% de los cánceres tiroideos, pero causa el 14% de las muertes por esta neoplasia. El CMT es esporádico en ~75% de los casos y familiar en ~25%, este último asociado a variantes patogénicas germinales del proto-oncogén RET (Síndrome MEN2). CASO CLÍNICO: Mujer de 73 años, sin antecedentes familiares ni mórbidos, con diagnóstico de CMT aparentemente esporádico. Se realizó tiroidectomía total con disección central y lateral bilateral. La histología evidenció CMT multifocal bilateral con metástasis ganglionares centrales y laterales. El estudio genético reveló la variante patogénica del proto-oncogén RET C.1998DELGINSTTCT (P.LYS666DELINSASNSER). DISCUSIÓN: Hasta 7% de los CMT aparentemente esporádicos corresponden a MEN2. Mutaciones de novo en RET explican 5–10% de MEN2A y ~85% de MEN2B. La variante c.1998delGinsTTCT presenta una penetrancia estimada del 62% a los 70 años en portadores heterocigotos. Además, está asociada a riesgo moderado de CMT y bajo riesgo de otras manifestaciones de MEN2A. No existen reportes previos en población latinoamericana de esta variante patogénica. CONCLUSIÓN: Reportamos el primer caso latinoamericano de CMT familiar asociado a RET C.1998DELGINSTTCT. No existen reportes previos en población latinoamericana de esta variante patogénica. Este hallazgo enfatiza la relevancia del estudio molecular en todo CMT, incluso en casos aparentemente esporádicos, para orientar el diagnóstico, seguimiento y consejo genético.
Autor corresponsal
Sr. Pablo Guzmán, guzman1998@gmail.com
Dr. Valentina Arbizu1
1 Universidad de Chile
Resumen
INTRODUCCIÓN
El carcinoma diferenciado de tiroides combinado con hipotiroidismo congénito (HC) es una asociación infrecuente, generalmente relacionada con bocios dishormonogenéticos y estimulación crónica de TSH. Aún más excepcional es el hallazgo de un carcinoma pobremente diferenciado en este contexto, especialmente en pacientes jóvenes.
CASO CLÍNICO
Hombre de 19 años con antecedentes de hipotiroidismo congénito, seguimiento en APS con mal control de TSH (subtratado). Pesquisa aumento de volumen cervical de un año de evolución (2024), sin síntomas compresivos. Al examen físico: gran bocio, NTD 7 cm y 2 NTI de 3 cm, TSH 89 con levotiroxina 125 mcg al día.
Ecografía tiroidea: NTD isoecogénico de 45x50x71 mm, NTD sólido quístico de 33x30 mm, NTD 32x26 mm. Múltiples nódulos en LTI isoecogénicos, el mayor de 26 mm. Sin adenopatías.
PAAF NTD 5 cm baja sospecha ecográfica: Bethesda III (atipia arquitectura). Se indica cirugía por tamaño.
Tiroidectomía total (tiroides aumentada de tamaño: LTD + istmo de 14x10 cm / LTI de 6x4cm, multinodular, sin adenopatías visibles).
Biopsia (pieza 358 gr)
1 - Carcinoma tiroideo poco diferenciado con áreas insulares (multifocal en LTD: 5x4 cm, 3,3x3 cm y 3,1 cm)
EET ( - ) / PV + (1) / mitosis 4 en 2 mm2 / necrosis ( - ) / Bordes quirúrgicos ( - )
2 – Carcinoma papilar clásico de 1,3x0,8 cm (intratiroideo - LTD)
Mitosis 3 en 2 mm2 / necrosis ( - )
3 – Carcinoma folicular mínimamente invasor (LTD multifocal: 6 cm, 1,7 cm y 2,6 cm (intratiroideos)
Mitosis 3 en 2 mm2 / necrosis ( - )
IH: Tg ( + ), TTF1 ( + ), calcitonina ( - ), CEAm ( - ), sinaptofisina ( - ), cromogranina ( - )
0/1 ganglio linfático peritiroideo
BRAF V600E ( - ) / ALK ( - )
Post operatorio:
- PET-CT: sin diseminación
- Ecografía cervical: sin remanente ni diseminación ganglionar cervical
- Tg US 0,18 TSH 116 Ac antiTg ( - )
- PTH 30 Ca P 8,7 P 3,8
Se indica 150 mCi (pendiente realización).
CONCLUSIÓN
Este caso ejemplifica una presentación atípica y agresiva de cáncer tiroideo en HC, apoyando la evidencia sobre el potencial oncogénico del estímulo crónico por TSH en bocios dishormonogenéticos. Dado lo infrecuente de esta asociación, se enfatiza la importancia de un seguimiento y tratamiento óptimo con el fin de evitar retrasos diagnósticos.
Autor corresponsal
Dr. Valentina Arbizu, valearbizu@icloud.com
Struma ovarii maligno: manejo conservador y seguimiento a 3 años. Análisis de un caso
Dr. Javier Jaramillo1
1 Univeridad de La Frontera
Resumen
Mujer de 59 años, post menopausia, sin terapia hormonal. Antecedentes: hipertensión arterial y dislipidemia. Consulta en febrero de 2022 por metrorragia. Ecografía transvaginal (ECO-TV) muestra miomas uterinos. 4 meses más tarde presenta aumento de volumen abdominal, sin otros síntomas. Es reevaluada con nueva ECO-TV donde se aprecia una masa anexial izquierda de 10 cm. Estudio de marcadores tumorales: CA-125: 175 U/mL (0-35), CA 19.9: 101 U/mL (0-39).
En junio de 2022 se realiza histerectomía con salpingooferectomía bilateral, además de linfadenectomía iliaca interna y externa izquierda. El estudio anatomo-patológico demostró un tumor anexial izquierdo de 11*5 cm, inmunohistoquímica: Ki67 (+): 25%; P53, WT1, Inhibina alfa: negativos; receptor estrógenos (++) receptor de progesterona (++); TTF-1 (++), Tiroglobulina (+); compatible con _Struma ovarii_, con cáncer papilar de 20 mm, intraovárico, sin compromiso linfovascular.
Ese mismo mes asiste a la primera evaluación por endocrinología. La paciente no presentaba síntomas sugerentes de tirotoxicosis ni signos de orbitopatía distiroidea, ni mixedema pretibial ni bocio. En la ecografía tiroidea se evidenciaron signos sugerentes de tiroiditis crónica y un quiste coloideo derecho de 3 mm. Los marcadores CA-125 y CA.19-9 se han mantenido dentro de rangos de referencia. Anticuerpos anti TPO 9 UI/mL (<34) y TRAb 1,0 UI/mL (<1,75).
Se discute caso en Comité de Tiroides, indicándose mantener seguimiento. A la fecha se mantiene eutiroidea, sin signos de diseminación local ni a distancia, con niveles de tiroglobulina y anticuerpos antitiroglobulina normales.
Autor corresponsal
Dr. Javier Jaramillo, javjaramillo@gmail.com
Parálisis periódica hipopotasémica tirotóxica (PPHT): reporte de un caso
Dr. Andres Romero1 , Dr. Daniela Santana1 , Sr. Alberth Burnier1 , Sr. Jesus Jimenez1 , Dr. Maritza Atkinson1
1 Hospital Las Higueras
Resumen
Introducción
La parálisis periódica hipopotasémica tirotóxica (PPHT) es un trastorno neuromuscular adquirido poco frecuente, caracterizado por episodios recurrentes de debilidad muscular aguda asociados a hipokalemia severa en el contexto de tirotoxicosis. Su incidencia es baja en países occidentales, lo que favorece el subdiagnóstico y el retraso terapéutico. Aunque predomina en varones jóvenes de origen asiático, puede presentarse en cualquier población y, en muchos casos, constituye la primera manifestación clínica de un hipertiroidismo no reconocido. Su fisiopatología se relaciona con el aumento de la actividad de la bomba na⁺/k⁺-atpasa estimulada por hormonas tiroideas, insulina y catecolaminas, lo que favorece el desplazamiento intracelular de potasio. La identificación precoz es esencial, dado que los episodios pueden evolucionar a complicaciones graves, incluyendo arritmias ventriculares o insuficiencia respiratoria.
Descripción del caso
Hombre de 29 años, sin antecedentes médicos relevantes, consultó por dos semanas de mialgias en extremidades inferiores y tres días de debilidad progresiva de predominio crural, con incapacidad para la deambulación. Al examen presentaba tetraparesia flácida, arreflexia difusa y taquicardia, sin compromiso bulbar ni respiratorio. El laboratorio reveló hipokalemia severa (2.2 meq/l), sin alteraciones ácido-base significativas.
Inicialmente se planteó síndrome de guillain-barré; sin embargo, la punción lumbar mostró lcr sin disociación albuminocitológica y la tac cerebral fue normal. Ante la clínica adrenérgica se amplió el estudio, encontrándose tsh suprimida (<0.01 mui/l), t4 libre elevada y anticuerpos trab positivos, confirmando tirotoxicosis autoinmune. Con estos hallazgos se diagnosticó ppht secundaria a hipertiroidismo.
Se administró potasio parenteral con monitoreo electrocardiográfico, logrando rápida mejoría clínica. Posteriormente se inició tratamiento con tiamazol (thyrozol®), con excelente respuesta bioquímica y sintomática. Fue dado de alta en buenas condiciones y, en controles posteriores, permanece eutiroideo, sin recurrencia de debilidad ni alteraciones electrolíticas.
Discusión
La PPHT puede simular patologías neurológicas graves, como el síndrome de guillain-barré, lo que puede llevar a estudios invasivos y retrasar el manejo. La presencia de hipokalemia severa en un paciente joven con debilidad aguda obliga a descartar esta entidad, incluso sin antecedentes tiroideos o fuera de poblaciones asiáticas. El tratamiento inmediato se centra en la reposición de potasio, pero la resolución definitiva requiere alcanzar el estado eutiroideo. La recurrencia es frecuente mientras persista la tirotoxicosis activa.
Conclusión
La PPHT es una complicación poco frecuente del hipertiroidismo, pero potencialmente grave. Su reconocimiento oportuno en pacientes con debilidad muscular aguda e hipokalemia es clave para prevenir complicaciones cardiovasculares y evitar procedimientos innecesarios. Este caso subraya la importancia de mantener un alto índice de sospecha en medicina interna y endocrinología, incluso en pacientes sin antecedentes tiroideos ni factores étnicos de riesgo..
Autor corresponsal
Sr. Andres Romero Suazo, aromerosuazo@gmail.com
ACROMETÁSTASIS DIGITAL COMO SIGNO DE PROGRESIÓN EN CARCINOMA PAPILAR DE TIROIDES DE LARGA EVOLUCIÓN. REPORTE DE UN CASO
Ladiz Lauga1 , Srta. María Soledad Báez2 , Sr.s. Jocelyn Cortés2 , Srta. Daniela Navarrete2 , Srta. Marcela Díaz2 , Srta. Daniela Oliva2
1 Hospital San Juan de Dios
2 Universidad de Valparaíso / Hospital Dr. Gustavo Fricke
Resumen
INTRODUCCIÓN
El carcinoma papilar de tiroides (CPT) representa aproximadamente el 85 % de los cánceres de tiroides, con una tasa de supervivencia a 10 años cercana al 93 %. Un pequeño subgrupo presenta variantes más agresivas, asociadas a mayores tasas de recurrencia, metástasis y, en algunos casos, a ausencia de avidez por yodo radiactivo (RAI). La metástasis en tejidos blandos de las extremidades es infrecuente y, cuando ocurre, suele indicar enfermedad avanzada y mal pronóstico.
PRESENTACIÓN DEL CASO
Paciente femenina de 59 años, sin factores de riesgo, con diagnóstico de carcinoma papilar de tiroides a los 20 años (1986). Se realizó tiroidectomía total y disección cervical, biopsia confirmó metástasis cervicales ganglionares bilaterales, recibió RAI 50 mCi. En 1990 presentó recidiva ganglionar submaxilar izquierda, recibió RAI 100 mCi. El año 2000 se pesquisaron metástasis pulmonares y óseas pélvicas, recibió RAI 200 mCi. Se mantuvo con enfermedad estable sin controles formales, en febrero de 2024, presentó aumento de volumen en la falange distal del dedo medio derecho, se realizó amputación, la biopsia confirmó metástasis ósea de origen tiroideo. En noviembre de 2024, un PET CT evidenció progresión de las lesiones pulmonares y adenopatías mediastínicas. Se indicó nueva dosis de RAI 150 mCi que recibió en abril de 2025, la exploración sistémica informó captación en metástasis pulmonares sin otros hallazgos destacables, la tiroglobulina se redujo de 1.256 a 679 ng/mL. En mayo de 2025, presentó compromiso de conciencia y hemiparesia derecha. La resonancia magnética cerebral mostró una lesión mesencefálica izquierda con hidrocefalia supratentorial y múltiples metástasis supratentoriales. Se realizó derivación ventrículo peritoneal y se programó radiocirugía. En junio de 2025, la resonancia de control evidenció progresión de la lesión mesencefálica, nuevas metástasis supratentoriales y un infarto subagudo parietal izquierdo. Evolucionó con rápido deterioro neurológico y respiratorio, posteriormente falleció.
DISCUSIÓN:
Este caso muestra la evolución estable de un carcinoma papilar de tiroides metastásico por casi 40 años, seguida de una progresión rápida con metástasis de localización inusual. Hasta el momento, sólo se han reportado casos aislados de acrometástasis en falanges distales debido a cáncer diferenciado de tiroides. Este tipo de metástasis refleja enfermedad avanzada y se asocia a una supervivencia promedio inferior a un año. El manejo de la acrometástasis en carcinoma de tiroides puede incluir cirugía o radioterapia para control local, y tratamiento sistémico. En enfermedad avanzada, se recomienda evaluar terapias dirigidas, como inhibidores de tirosina cinasa, y realizar estudios moleculares para identificar mutaciones en genes como BRAF, RET, NTRK1/3 y ALK, que permitan el acceso a terapias específicas.
CONCLUSIÓN:
La detección temprana del cambio de comportamiento tumoral, desde una fase estable a una agresiva, resulta clave para adaptar el enfoque terapéutico.
Autor corresponsal
Dr. Ladiz Lauga, Ladizlauga@gmail.com
HIPERTIROIDISMO FETAL EN UNA MADRE CON HIPOTIROIDISMO POST YODO RADIACTIVO: MANEJO MULTIDISCIPLINARIO
Dr. Cristóbal Campos3, Dr. Ruth Matthey Valdés1, Dayana Marin Salazar2, Patricia Labra Rios2, Mirta Jara Arcos2 , María Fidelia Escobar Silva2
1 1 Universidad Católica del Maule
2 Hospital de Talca
3 Clínica MET, Talca
Resumen
Una mujer de 31 años con antecedente de hipotiroidismo post I-131 siete meses previo a su embarazo actual, con historia de embarazo previo con hipertiroidismo neonatal. Hipotiroidismo bien controlado en el embarazo, con Trab 7.3 UI/L a las 24 semanas. Se detecta a las 33 semanas taquicardia y bocio fetal. Se decide inicio de terapia bloqueo y reemplazo con Tiamazol 5 mg dia y levotiroxina para una TSH materna de < 2,5 mU/Lt. A las 35 semanas se interrumpe embarazo por preeclamsia materna severa. Se toman exámenes desde el cordón umbilical: TSH 22.20 uUI/mL y TRAb 5.9 UI/L . Control a las 12 hrs de vida: TSH 29.20 uUI/mL. Ecografía cervical de recién nacido a las 48 hrs de vida: sin evidencia de bocio. TSH 3.0 a los 3 dis de nacido, con Trab a los 2 meses de 1.9 UI/L. El hipertiroidismo autoinmune que afecta al 0.2% de los embarazos. En el caso del feto y neonato, entre el 1% - 5% de ellos puede presentar tirotoxicosis y el hipertiroidismo neonatal afecta a 1 de cada 50.000; siendo el bocio fetal el signo más frecuente, con una incidencia de 1 por cada 5.000 nacidos. El desarrollo de esta condición aumenta cuando los niveles de los anticuerpos contra el receptor de tirotropina (TRAb) son mayores a 5 UI/L o están 3 veces sobre el límite superior normal. El diagnóstico y el tratamiento precoces son importantes no sólo en mujeres embarazdas con enfermedad de Graves activa, si no tambipen en pacientes con terapias definitivas como la tterapia con radioiodo.
Autor corresponsal
Dr. CRISTOBAL CAMPOS OLMEDO, drccampos.clinicamet@gmail.com
PRESENTACIÓN SIMULTÁNEA DE CARCINOMA DE PARATIROIDES Y CARCINOMA PAPILAR DE TIROIDES. REPORTE DE UN CASO
Ladiz Lauga1 , Andrea Zapata1 , Carla Lillo2
1 Hospital San Juan de Dios
2 Hospital San Camilo
Resumen
INTRODUCCIÓN
El cáncer de paratiroides (CP) representa menos del 1% de los cánceres, la mayoría son esporádicos y algunos se asocian a síndromes genéticos como la neoplasia endocrina múltiple tipo 1 (MEN1) o el síndrome de hiperparatiroidismo-tumor mandibular (HPT-YT).
PRESENTACIÓN DEL CASO
Paciente masculino de 62 años, sin antecedentes mórbidos. En octubre de 2024 presentó hipercalcemia severa sintomática, con parathormona (PTH) de 1658 pg/ml. Se realizó una ecografía cervical que mostró un nódulo tiroideo derecho heterogéneo de 3,5 × 4,5 cm y una adenopatía ipsilateral sospechosa de 1,4 × 0,8 × 0,9 cm, con microcalcificaciones y vascularización central y periférica. Posteriormente, un cintigrama de paratiroides con sestamibi-99mTc mostró un nódulo tiroideo derecho con reborde hipercaptante, sin otros hallazgos. Un TC de cuello y tórax evidenció una masa cervical derecha de 33 × 39 × 44 mm, sugerente de tumor paratiroideo, además de múltiples lesiones líticas.
Con estos hallazgos, en enero de 2025 se realizó tiroidectomía total con disección central y resección de tumor paratiroideo. El estudio histopatológico informó un carcinoma paratiroideo de 2,2 cm de eje mayor con invasión vascular, concomitante con un carcinoma papilar de tiroides multifocal, de 4,5 cm de eje mayor, con metástasis a linfonodos locales, clasificación pT3aN1Mx.
En marzo de 2025, la PTH se normalizó y un cintigrama óseo mostró múltiples lesiones de aspecto secundario. Se evaluó en comité oncológico, donde se planteó administración de RAI, sin indicación de terapia sistémica para cáncer de paratiroides. Un control con TC evidenció una reducción en el número de las lesiones óseas previas. En julio de 2025, un rastreo sistémico con RAI evidenció tejido tiroideo residual en el lecho quirúrgico, además de adenopatías metastásicas en el nivel VI superior y en el nivel IV cervical izquierdo. Recibió RAI 100 mCi. Mantiene seguimiento multidisciplinario.
DISCUSIÓN
La presentación simultánea de CPT y CP es infrecuente, y hasta la fecha no se ha establecido una asociación causal definida entre ambas entidades. El diagnóstico del CP es complejo, ya que no existe un método de imagen específico que permita diferenciarlo de una enfermedad paratiroidea benigna. El diagnóstico definitivo solo puede establecerse mediante estudio histopatológico completo. Los criterios diagnósticos incluyen invasión capsular y vascular, infiltración de tejidos adyacentes, afectación ganglionar y presencia de metástasis a distancia. La resección quirúrgica completa constituye el principal factor pronóstico.
CONCLUSIÓN:
La detección temprana de la coexistencia de ambos cánceres constituye un desafío, debido a su baja frecuencia y a la limitada precisión de las herramientas diagnósticas preoperatorias.
Autor corresponsal
Dr. Ladiz Lauga, Ladizlauga@gmail.com
FEOCROMOCITOMA SILENTE:
Dra. Paola Cárdenas1 , Dr. Consuelo Olave1 , Dr. Javiera Arancibia1 , Dr. Pablo Guzmán1 , Dr. Matías Huechamil1 , Dr. Francisco Gutiérrez2 , Dr. Jesús Véliz2 , Dr. Nelson Wohllk2
1 Universidad de Chile, Santiago, Chile
2 Hospital Del Salvador, Santiago, Chile
Resumen
INTRODUCCIÓN: El feocromocitoma es un tumor neuroendocrino inusual, productor de catecolaminas, originado en las células cromafines de la médula suprarrenal. Su presentación clásica incluye la tríada de hipertensión arterial, cefalea y sudoración, sin embargo, hasta un 30% se diagnostica de forma incidental. Se cataloga como silente, ausencia de signos y síntomas asociados con el exceso de catecolaminas y metanefrinas/normetanefrinas normales.
CASO CLÍNICO: Varón de 68 años, asintomático, con hallazgo incidental de nódulo suprarrenal derecho en tomografía computada (TC): se observa una lesión sólida de 18x15x14 mm, 30 Unidades de Hounsfield (UH) basal, realce precoz, lavado absoluto 50%, sin presencia de grasa micro o macroscópica. Resonancia magnética (RM) abdominal con lesión moderadamente hiperintensa en T2, sugiriendo como primera posibilidad feocromocitoma. Metanefrina urinaria 230 ug/dl (45-290), normetanefrina 373umg/24 hrs (82-500), 3-metoxitiramina 186 ug/24 hrs (94-400); renina 126 uUI/ml (10-40 uUI/ml), aldosterona 8.52 ng/dl (7-30 ng/dl), cortisol post dexametasona 1.47 ug/dl (<1.8 ug/dl). Se realiza suprarrenalectomía derecha. sin complicaciones intraoperatorias. Biopsia confirma feocromocitoma moderadamente diferenciado de 2x1cm, con positividad para sinaptofisina, cromogranina y S100 en células sustentaculares. DISCUSIÓN: Si bien la triada clásica es importante, algunos pacientes se presentan en forma atípica o son asintomáticos, dificultando el diagnóstico clínico. Esto subraya la necesidad de un enfoque integral que combine una alta sospecha clínica, la valoración de los hallazgos radiológicos y la interpretación cuidadosa de pruebas bioquímicas. La determinación de metanefrinas fraccionadas en plasma u orina es el estándar diagnóstico, con sensibilidad y especificidad cercanas al 98% en condiciones ideales. Sin embargo, pueden ocurrir casos silentes o bioquímicamente negativos, limitando el diagnóstico. Tanto la tomografía computada como la RM de abdomen, tienen una sensibilidad del 98%, pero una especificidad de un 70%. Los feocromocitomas en TC se distinguen por presentar una lesión habitualmente con atenuación >20 UH, hipervascular y con lavado de contraste retardado (<50% a los 10 minutos). En la RM presentan alta intensidad de señal en T2, pudiendo mostrar además cambios quísticos o hemorrágicos. La estrategia de seguimiento post operatoria debe ser individualizada, sin embargo, imágenes rutinarias en forma anual o cada 2 años puede estar indicada en pacientes con metanefrinas fraccionadas preoperatorias normales o moderadamente elevadas. CONCLUSIÓN: A pesar de que el estudio de laboratorio con metanefrinas urinarias arrojó un resultado negativo, la alta sospecha clínica, sustentada por las características imagenológicas compatibles con feocromocitoma, fue determinante para la toma de decisiones. Este caso subraya que, ante una fuerte evidencia radiológica, no deben descartar por completo la posibilidad de la enfermedad.
Autor corresponsal
Srta. Paola Cárdenas, pao.cardenasba@gmail.com
Resumen
Paciente varón, 13 años, en contexto de evaluación clínica post fractura de codo traumática, se pesquisa hipertensión arterial (HTA), que fue confirmado con Holter de presión arterial.
De sus antecedentes sólo tenía una cirugía por varicocele, no usaba medicamentos previamente antes del diagnóstico de HTA. De sus familiares abuela con diabetes, padre hipertenso desde los 17 años, con antecedentes de infarto cerebral a los 33 años y de infarto agudo al miocardio en 2 oportunidades falleciendo a los 42 años. Tiene 2 medios hermanos por el lado paterno que no se han estudiado si presentan HTA.
Inicialmente evaluado por cardiólogo quien le indica valsartán 320 mg e hidroclorotiazida 25 mg, con pobre respuesta antihipertensiva. Junto con nefrólogo le solicitaron exámenes para descartar HTA secundaria, donde se descartó feocromocitoma, y angioTAC de abdomen descarta coartación aorta y estenosis de las arterias renales; ambas glándulas suprarrenales de aspecto normal. Un año después, ya con 14 años, visto por un nuevo cardiólogo y debido a su mal control de la HTA se le agrega espironolactona 25 mg donde consigue mejorar en forma importante sus cifras de hipertensión arterial. En ese contexto se deriva a endocrinología para reevaluación. Conocido por el suscrito, ya con 15 años, se procede a revisar todos los exámenes hechos previamente y destaca que en los exámenes iniciales tenía Aldosterona 27,7 ng/dL y Renina Directa 2,1 pg/mL (2,4-21,9), Sodio 144 mEq/L, Potasio 3,5 mEq/L. Según madre de paciente estos últimos exámenes fueron hechos antes de iniciar tratamiento HTA, y que cardiólogo inicial los había interpretado como normales. Se repitieron ese mismo año y la Aldosterona fue 28,4 ng/dL y Renina Directa 0,1 pg/mL usando valsartán con hidroclorotiazida. Al ver estos exámenes por el suscrito se explica a madre que ya se configuraba diagnóstico de Hiperaldosteronismo Primario. Examen físico normal y PA 110/64 mmHg. Si bien paciente estaba asintomático, se decide cambiar espironolactona por eplerenona 50 mg para evitar molestias mamarias, y por hipotensión se suspende valsartán e hidroclorotiazida, con buenas presiones arteriales posteriores. Fondo de ojo no evidencia retinopatía hipertensiva. Debido a su edad y antecedente paterno de HTA joven con eventos cardiovasculares precoces se solicita estudio genético del gen quimérico CYP11B1/CYP11B2 cuyo resultado fue positivo, diagnosticándose Hiperaldosteronismo Primario Familiar tipo I. En sus últimos controles se mantiene con adecuada PA, última renina estaba en 8,7 pg/mL, normokalémico y función renal normal. Cabe destacar que paciente no comienza aún con corticoides, que es la base de tratamiento de este tipo de hiperaldosteronismo, considerando que aún no termina crecimiento ni ha llegado a su talla final, postergándose su uso para futuro.
Autor corresponsal
Dr. Patricio Salman, psalman@endomet.cl
Paragangliomas de cabeza y cuello: desafíos diagnósticos y terapéuticos. Serie de tres casos
Dra. Javiera Paz Arancibia Berríos1 , Dr. Pablo Ignacio Guzmán Alacona1 , Dr. Consuelo Olave Beltrán1 , Dr. Nelson Wohllk González2 , Dr. Maria Teresa Rivera López2 , Dr. Francisco Gutiérrez Reyes2
1 Universidad de Chile
2 Hospital del Salvador
Resumen
Los paragangliomas (PGL) de cabeza y cuello (PCC) constituyen neoplasias neuroendocrinas infrecuentes, que se localizan mayoritariamente en el cuerpo carotídeo y muestran una marcada prevalencia en mujeres de mediana edad. Presentamos 3 casos de PCC. CASO 1 :Mujer de 30 años con dos meses de otalgia izquierda, cefalea occipital, tinnitus pulsátil e hipoacusia. La Tomografía computarizada (TC) de cerebro mostró ocupación parcial de caja timpánica y la Resonancia magnética (RM) una lesión en oído medio compatible con PGL timpánico. Se realizó timpanotomía con resección tumoral y estapedectomía; histología confirmó PGL y estudio inmunohistoquímico: positivo para sinaptofisina, cromogranina, S-100 y SDHB. En exámenes de laboratorio metanefrinas post operatorias y estudio genético pendiente. CASO 2: Mujer de 52 años con aumento de volumen cervical derecho de un año. Al EF se palpa un nódulo tiroideo de 2 cm y la ecografía mostró una lesión sólida, isoecogénica, bien delimitada y vascularizada en lóbulo derecho (24 × 18 × 18 mm). La PAAF, dolorosa, fue informada como neoplasia folicular (Bethesda IV), con calcitonina sérica <2 pg/mL. Tras tiroidectomía total, el estudio histológico evidenció una lesión nodular bien delimitada con patrón en “_Zellballen_”, compatible con PGL de bajo riesgo (GAAP). El diagnóstico se confirmó por inmunohistoquímica: sinaptofisina, cromogranina, S-100 y SDHB positivos; TTF-1, calcitonina y PTH negativos.CASO 3:Mujer de 44 años, con antecedente familiar de PGL, presentó masa cervical izquierda de 4 meses asociada a síntomas catecolaminérgicos (diaforesis, taquicardia, palpitaciones, cefalea). Imágenes (ecografía, TC, RM y PET-CT 68Ga-DOTATATE) evidenciaron lesión cervical compatible con PGL. El laboratorio mostró elevación de normetanefrinas (2350 µg/24 H VN: < 500 µg/24 H) y 3-metoxitiramina (636 µg/24 H VN:94-400 µg/24 H). Al examen físico: presión arterial 140/95 mm Hg y FC 96 lpm. Se inició bloqueo alfa (doxazosina) y beta (bisoprolol) y se solicitó estudio genético para PGL. DISCUSIÓN: Los PCC son tumores neuroendocrinos raros y generalmente son no secretores, aunque un pequeño porcentaje produce catecolaminas. Su diagnóstico se basa en estudios de imagen (ecografía, TC, RM y PET-CT con 68Ga-DOTATATE) y hasta un 30–40 % se asocia a mutaciones germinales en genes SDHx, lo que justifica el estudio genético. El tratamiento depende de la localización, tamaño y funcionalidad, siendo la cirugía el estándar, en lesiones sintomáticas o en crecimiento, con radioterapia como alternativa en casos no operables. Aunque suelen ser de crecimiento lento y rara vez malignos, requieren seguimiento prolongado por el riesgo de recurrencia, multifocalidad y asociación con síndromes hereditarios. Su manejo óptimo exige un abordaje multidisciplinario que integre otorrinolaringología, endocrinología, radiología, genética y oncología.
Autor corresponsal
M.D. Javiera Paz Arancibia Berríos, dra.jarancibia@gmail.com
Dr. Pablo Tapia1 , Dr. Juan Zapata1 , Dr. Katherine Tomedes2
1 Universidad de Concepción, Complejo Asistencial Dr. Víctor Ríos Ruiz
2 Complejo Asistencial Dr. Víctor Ríos Ruiz
Resumen
INTRODUCCIÓN:
La neoplasia endocrina múltiple tipo 2A (NEM2A) es un síndrome autosómico dominante secundario a mutaciones germinales activadoras del protooncogén RET. Su fenotipo incluye carcinoma medular de tiroides (CMT), feocromocitoma y, en menor frecuencia, hiperparatiroidismo primario. La variante RET c.1900T>C (p.Cys634Arg) es la más prevalente; se asocia a un fenotipo agresivo, elevada incidencia de feocromocitoma bilateral y penetrancia casi completa para CMT.
DESCRIPCIÓN DEL CASO:
Mujer de 27 años, sin antecedentes mórbidos, que presenta cuadro clínico de tres meses de episodios paroxísticos de palpitaciones y cefalea holocraneana progresiva. Evoluciona con cuadro agudo de síndrome emético y parestesias, por lo que consulto en urgencias constatándose al ingreso crisis hipertensiva (PA 228/179 mmHg) y taquicardia sinusal (120 lpm). Al examen físico se describió ansiosa y adrenérgica. Se decide hospitalizar destacando en el estudio tomografía abdominopélvica que evidencia masa suprarrenal derecha de 9×7,7 cm e izquierda de 4×3.3 cm, heterogéneas e hipervasculares. Se evidenció hipersecreción catecolaminérgica con normetanefrina 9540 µg/24h y metanefrina 7680 µg/24h, confirmando feocromocitoma bilateral funcional. Estudio dirigido destacó calcitonina basal 328 pg/mL y múltiples nódulos TIRADS 5, junto a hallazgos de hiperparatiroidismo primario (PTH 138 pg/mL, calcio/fósforo alterado, vitamina D severamente baja). Tras preparación con alfa y beta bloqueo, se realizó adrenalectomía bilateral, evolucionando con insuficiencia adrenal crónica en tratamiento sustitutivo.
Posteriormente se realizó tiroidectomía total con disección ganglionar bilateral. El análisis anatomopatológico evidencio CMT bifocal intratiroideo (<1 cm) con metástasis linfonodales extensas (58/138 positivos) con extensión extraganglionar, además de invasión linfovascular. Estadificación: pT1N1bM0. La paciente evolucionó con hipoparatiroidismo posquirúrgico permanente. El estudio molecular confirmó la mutación RET C634R, consolidando el diagnóstico de NEM2A con expresión completa.
DISCUSIÓN:
La relevancia del caso radica en la expresión precoz de la tríada clásica de NEM2A, con debut atípico por feocromocitoma bilateral sintomático. A pesar del reducido tamaño de los focos tiroideos, se constató diseminación ganglionar extensa, hallazgo característico del genotipo C634R. La evolución refleja la complejidad del manejo endocrinológico post quirúrgico y subraya la importancia del diagnóstico genético temprano y la pesquisa familiar en cascada.
CONCLUSIONES:
La NEM2A asociada a mutación RET C634R puede manifestarse precozmente con feocromocitoma bilateral y CMT metastásico, ilustrando la agresividad del fenotipo y la necesidad de un abordaje multidisciplinario integral.
Autor corresponsal
Dr. Pablo Tapia, pablotapia1996@gmail.com
Dr. Matías Vergara1 , Dr. Yolanda Lafferte1 , Dr. Josefina Castro1 , Dr. Jorge Verdugo1 , Dr. Stefano Macchiavello1 , Dr. María Cartes1 , Dr. María Pérez1 , Dr. José Delgado1 , Dr. Ignacio Fuentes1
1 Complejo Asistencial Dr. Sótero del Río
Resumen INTRODUCCIÓN
La insuficiencia suprarrenal primaria por Enfermedad de Addison (EA) es una enfermedad endocrinológica de baja prevalencia, pero de gran importancia clínica por sus repercusiones hemodinámicas y potencialmente fatales frente a una respuesta de estrés aumentada. La hiperpigmentación cutánea es un signo cardinal descrito en la EA a través de un aumento de estimulación melanocítica por exceso de ACTH. A continuación presentaremos un caso clínico de un hombre que debuta con hiperpigmentación cutánea.
DESCRIPCIÓN DEL CASO CLÍNICO
Paciente masculino de 56 años, consulta a servicio de urgencias en 2015 por compromiso del estado general e hiperpigmentación cutánea, recibiendo tratamiento corticoidal en dosis de estrés. Exámenes de laboratorio al día posterior con electrolitos normales, cortisol basal en rango indetectable, anemia macrocítica, con función tiroidea normal y niveles de vitamina B12 (vitB12) indetectables. Tomografía computada de abdomen no contrastada con hallazgo de glándulas suprarrenales de tamaño normal, con imagen de adenoma a derecha de 2 cm. Se mantiene en seguimiento bajo diagnóstico de EA, con suplementación exclusiva de glucocorticoides (hidrocortisona 20 mg/día). En paralelo, de forma ambulatoria, inicia suplementación de vitB12 intramuscular, con progresivo aumento de niveles, reducción de intensidad de hiperpigmentación cutánea y mejoría de estado general. Durante seguimiento posterior, paciente con irregular adherencia a fármaco, con suspensión durante un año de hidrocortisona, sin evidencia de crisis adrenal. Se reevalua eje suprarrenal que resulta conservado (cortisol basal 14.1 ug/dl). Se plantea origen de hiperpigmentación secundario a déficit severo de vitB12. Se suspende terapia corticoidal de forma definitiva.
CONCLUSIÓN
La hiperpigmentación cutánea secundaria a déficit de vitB12 puede imitar la pigmentación de la EA debido a que ambas condiciones pueden causar un aumento en la producción de melanina. Se plantea como mecanismo en déficit de vitB12 una disminución en el potencial de reducción intracelular que conduce a la oxidación del glutatión reducido, con consecuente disminución de efecto inhibidor sobre tirosinasa, conduciendo a estimulación de melanocitos epidérmicos para producción de melanina. Destacamos la importancia de buscar diagnósticos diferenciales de hiperpigmentación cutánea por el potencial de reversibilidad de signos y síntomas, además de reducción de prescripción de corticoides innecesarios por efectos adversos conocidos.
Autor corresponsal
Dr. Matias Vergara, vergara.matias@gmail.com
Hemorragia Suprarrenal Bilateral sin Etiología Inmediata: El Valor del Tiempo en el Diagnóstico
Dra. Diana Torres1-2, Dra. Nevenka Vucetich1, Dr. Leonardo Rojas1-2, Dra. Javiera Perez1, Dr. Roberto Olmos1 , Dr. Jose Delgado6, Dr. Carlos Torres1
1 Hospital Dipreca
2 Universidad Diego Portales
Resumen
La hemorragia suprarrenal bilateral representa aproximadamente el 10% de todos los casos de hemorragia suprarrenal y constituye un verdadero desafío clínico. Su relevancia radica en que puede comprometer de manera significativa la función adrenal, desencadenando insuficiencia suprarrenal primaria aguda, entidad asociada a una alta mortalidad. Las principales causas incluyen traumatismo abdominal, sepsis, trastornos de coagulación como sindrome antifosfolípidos y el uso de anticoagulantes. En el 20% de los casos la hemorragia puede ser manifestación de metástasis o neoplasias primarias de la suprarrenal. Actualmente esta patologia es frecuentemente diagnosticada de manera incidental, sin embargo debe ser sospechada ante la presencia de dolor abdominal inexplicable y factores predisponentes, más aún en pacientes con compromiso hemodinamico. Paciente masculino de 60 años, con antecedente de hipotiroidismo. Consulta por dolor lumbar derecho de inicio súbito, intenso, opresivo, irradiado a hipocondrio y epigastrio, sin antecedente de trauma y sin respuesta a analgesia habitual. Consulta al servicio de urgencia, hemodinámicamente estable, con parámetros inflamatorios elevados. La TAC torax abdomen y pelvis informó hematoma suprarrenal derecho con cambios inflamatorios perirrenales adyacentes y signos de hiperplasia suprarrenal izquierda. El paciente evolucionó con buena respuesta clínica y fue dado de alta. Seis días después, presentó dolor de similares características en el lado contralateral motivo por el cual consulta a hospital de mayor complejidad. Ingresa estable, sin dolor. RM abdominal mostró hematomas bilaterales (59 x 35 mm suprarrenal derecha y 51 x 41 mm en la izquierda), sin áreas de realce nodular. Se descartaron infecciones, coagulopatías, y causas farmacológicas. A pesar del compromiso radiológico, mantuvo función adrenal inicial normal, debutando posteriormente en control al alta con insuficiencia suprarrenal, confirmada mediante prueba de estimulación con ACTH, iniciándose tratamiento sustitutivo. Paciente evoluciona asintomático. Se realiza control de imágenes cada 3 meses demostrándose reducción de tamaño de ambos hematomas. Once meses despues de cuadro inicial se detecta anemia ferropriva severa asociada a epigastralgia, por lo que se realiza estudio que demuestra carcinoma gástrico y carcinoma de colon, indiferenciados ambos. Nueva tomografia computada muestra metástasis suprarrenales bilaterales ( 24 mm a derecha, 34 mm a izquierda) . La hemorragia suprarrenal bilateral es una condición poco frecuente de clínica heterogénea y con un amplio espectro etiológico. En este caso, las imágenes iniciales no evidenciaron masas nodulares ni infiltración tumoral, hallazgos que solo se hicieron evidentes once meses después del diagnóstico. El descarte de las causas más comunes, sumado a la evolución clínica, obligó a considerar la posibilidad de neoplasias ocultas. Finalmente, se confirmó la presencia de dos neoplasias primarias del tubo digestivo (carcinoma gástrico y colon). Este caso destaca la importancia de un estudio exhaustivo, la relevancia de la vigilancia clínica y radiológica prolongada, dado que la hemorragia adrenal pudiese anteceder la detección de enfermedad metastásica.
Autor corresponsal
Dr. Diana Torres, dianamtorresb@gmail.com
INSUFICIENCIA SUPRARRENAL PRIMARIA DE ETIOLOGÍA NO AUTOINMUNE
Dra. Maria Cecilia Yubini Lagos1 , Dr. Alejandro Rodriguez Manqueo1 , Dr. Evelyn Ortiz Briceño1 , Dr. Óscar Brito Donoso1 , Dr. Francisco Cordero Anfossi1 , Dr. Alejandra Lanas Montecinos1
1 Hospital Clinico Universidad de Chile
Resumen
INTRODUCCIÓN: La insuficiencia suprarrenal primaria (ISRP) ocurre mayoritariamente por destrucción autoinmune, pero ocasionalmente puede ser una manifestación de otra enfermedad sistémica.
CASO 1: Mujer chilena, 57 años. Consulta por 3 meses de baja de peso, fatiga, astenia, náuseas, diarrea e hiperpigmentación mucocutánea. En imágenes destaca engrosamiento peritoneal nodular asociado a ascitis moderada y aumento multinodular de suprarrenal izquierda. Cortisol basal inicialmente en rango indeterminado, pero sin respuesta a estimulación con ACTH. Líquido peritoneal compatible con exudado y biopsia peritoneal informa inflamación granulomatosa tipo TBC, confirmado microbiológicamente. Tras suplementación hormonal y terapia antiTBC se objetiva mejoría clínica significativa y disminución de ACTH desde 807 pg/mL hasta 90 pg/mL. En seguimiento desaparecen nódulos SSRR, pero persiste con ISRP.
CASO 2: Mujer de 51 años, presenta un mes de diarrea, vómitos y baja de peso, posteriormente hiperpigmentación mucocutánea. TC abdominal informa nódulos suprarrenales de 30mm a derecha y 26mm a izquierda, RM los cataloga como hematomas. Al interrogatorio y estudio no habría ningún factor desencadenante. Cortisol basal 1 ug/dL, ACTH 603 pg/mL, Kalemia 5.4 mEq/L, ARP 5.4 ng/ml/hra. Inicia sustitución hormonal y en seguimiento se objetiva mejoría de la hiperpigmentación, normalización de ACTH y regresión de hematomas con ambas glándulas de aspecto normal, pero con persistencia de ISRP hasta la fecha.
CASO 3: Hombre de 66 años, fumador activo (50 paq/año), consulta por baja de peso 30 kg, astenia, fatiga, náuseas, avidez por sal, ortostatismo e hiperpigmentación marcada de piel y mucosas. Ingresa con hiponatremia e hiperkalemia. En TC se identifican masas sustitutivas en ambas suprarrenales (45mm y 59mm) de aspecto secundario, implantes subcutáneos y musculares, adenopatías cervicales, hiliares, mediastínicas y retroperitoneales, lesiones osteolíticas de esqueleto axial y masa hiliar derecha sospechosa de tumor primario. Biopsia de implante subcutáneo informa carcinoma pulmonar de células pequeñas. Se inicia sustitución con hidrocortisona y fludrocortisona, normaliza kalemia y renina al alta.
CASO 4: Mujer de 77 años con linfoma folicular etapa IV en quimioterapia. Tres semanas de náuseas/vómitos, astenia y dolor abdominal. Consulta en urgencias hipotensa, desorientada, deshidratada, con hiponatremia e hiperkalemia leves. Dirigidamente se objetivan melanoplaquias sublinguales. TC de abdomen pesquisa nódulos suprarrenales de reciente aparición y naturaleza indeterminada. Cortisol basal 0.9 ug/dL, ACTH y renina no procesadas. Se inicia sustitución con hidrocortisona en dosis de estrés que posteriormente se ajusta a requerimientos.
DISCUSIÓN: Los casos expuestos destacan el importante rol de las imágenes en el diagnóstico diferencial de ISRP. Si bien la mayoría de los casos de ISRP adquirida son autoinmunes, esta también puede presentarse como una manifestación o debut de otra enfermedad sistémica relevante que amerita pronto estudio y tratamiento, más allá de la suplementación hormonal.
Autor corresponsal
Dr. Maria Cecilia Yubini Lagos, myubini@hcuch.cl
COMO
Dr. Fady Hananías1 , Dr. Gonzalo Vera1 , Dr. Ivan Quevedo1
1 Universidad de Concepción
Resumen
Paciente femenina de 64 años con antecedente de hipertensión arterial, diabetes mellitus tipo 2 y dislipidemia consultó en un Servicio de Atención de urgencia de alta resolución (SAR) por dolor torácico retroesternal, irradiado a hemiabdomen superior asociado a náuseas, vómitos y palpitaciones de 1 día de evolución. Dentro de sus signos vitales sólo destacó taquicardia hasta 125 latidos por minuto. Su electrocardiograma inicial no demostró signos categóricos de isquemia aguda y sí presentó tira reactiva a troponinas positiva por lo que fue a derivada a centro de mayor complejidad por sospecha de infarto agudo al miocardio. En el mismo, las troponinas resultaron efectivamente alteradas al igual que su dímero D. Se tomó AngioTAC de arterias pulmonares en el cual se demostró incidentaloma suprarrenal heterogéneo de 7 centímetro y se descartó tromboembolismo pulmonar. Se decidió manejo expectante y monitorización en unidad de paciente crítico en donde evolucionó con inestabilidad clínica, hipotensión y necesidad de drogas vasoactivas. Por lo anterior, se decidió ingresar a hemodinamia en donde se describieron arterias coronarias sin hallazgos patológicos. Se estudió con ecocardiograma el cual describió fracción de eyección del ventrículo izquierdo 54%, levemente dilatado y paredes hipertróficas. Fue evaluada por endocrinología solicitando TAC de abdomen con protocolo suprarrenal, describiéndose masa suprarrenal derecha con 60 UH, expansiva, heterogénea, de bordes bien definidos, asociado a salida espontánea de contraste y líquido libre abdominal. Se solicitó estudio de metanefrinas en orinas resultando en 810 ug y normetanefrinas 14900 ug 24 hrs, realizándose diagnóstico de feocromocitoma iniciando doxazocina hasta su eventual cirugía, descrita como sin incidentes (suprarrenalectomía derecha abierta). El resultado de la biopsia fue descrito como compatible con feocromocitoma de 9 x 6 x 2.2 centímetros extensamente necrótico, con menos del 5% del tumor viable. La paciente evolucionó rápidamente con normalización de presión arterial y buena evolución en general.
Autor corresponsal
Dr. Fady Hananias, fadyhananias@gmail.com
HIPOFISITIS Y FIBROSIS RETROPERITONEAL: UN INUSUAL DÚO EN LA ENFERMEDAD POR IGG4: REPORTE DE UN CASO
Dr. Alberth Burnier1 , Dr. Nicolas Perez2 , Dr. Maritza Atkinson3 , Dr. Andres Romero3 , Dr. Carlos Vergara4 , Dr. Daniela Santana4
1 Endocrinologo, Sanatorio Aleman. Concepcion
2 Medico Internista. Sanatorio Aleman. Concepcion
3 Endocrinologa; Hospital Higueras
4 Residente Medicina Interna UdeC
Resumen
INTRODUCCIÓN: La enfermedad relacionada a inmunoglobulina G4 (ER-IgG4) corresponde a una enfermedad inmunomediada fibro inflamatoria, cuya incidencia es de 0,78 a 1,39 por 100.000 personas-año. Se caracteriza por infiltración tisular de células plasmáticas IgG4+. El espectro clínico es amplio y puede comprometer prácticamente cualquier órgano. Dentro de sus manifestaciones atípicas se encuentra la hipofisitis, una causa poco frecuente de panhipopituitarismo. La coexistencia de hipofisitis y fibrosis retroperitoneal es aún más anecdótica.
CASO CLÍNICO: Hombre, 76 años. Presenta astenia progresiva, fatiga y cefalea holocraneana de 2 meses de evolución. Al examen : hipertenso, con compromiso cualitativo de conciencia y facies hipotiroidea. En exámenes iniciales destacó sodio plasmático 131 mmol/L, TSH 0,03 µUI/mL, T4 libre 0,4 ng/dL, glucemia 65 mg/dL, cortisol basal 0,8 µg/dL. Resonancia magnética de cerebro objetivó: hipófisis agrandada y heterogénea. Se completa perfil hipofisario: LH 1,2 UI/L, testosterona total 60 ng/dL, prolactina 2 ng/mL, IGF-1 42 ng/mL. Creatinina 2,6. mg/dL. Por lesión renal aguda se solicitó imagen renal. Ecografía renal: hidronefrosis bilateral. Sospecha de fibrosis retroperitoneal. PieloTAC: dilatación pielocalicial y ureteral proximal bilateral, uréteres mal definidos en segmentos medios y una masa retroperitoneal que envuelve aorta infrarrenal y arterias ilíacas comunes. El TAC contrastado confirmó una lesión paraespinal de partes blandas que rodea vasos sin estenosis significativa y engloba ambos uréteres. IgG total 1900 mg/dL y la subclase IgG4 347 mg/dL. Se descartan otros diagnósticos diferenciales. Dada la tríada de panhipopituitarismo, fibrosis retroperitoneal y elevación de IgG4, se diagnostica ER- IgG4. Se inician corticoides endovenosos y reposición hormonal. Mejoría clínica rápida, mejoría laboratorio órgano específico, descenso progresivo de subclase de IgG y complemento. Además control con imágenes con microadenoma intraselar de 4 mm con leve aracnoidocele y mínima hiperseñal residual quiasmática. También reducción masa retroperitoneal y leve hidronefrosis residual. Actualmente el paciente se encuenrta en buenas condiciones generales y en fase de decalaje de corticoides orales. DISCUSIÓN: Este caso representa compromiso multisistémico con una manifestación infrecuente de ER-IgG4 como hipofisitis con panhipopituitarismo. El 4–5% de los casos de IgG4-RD corresponden a hipofisitis. Esta hipofisitis es más frecuente en hombres de mediana y avanzada edad, en quienes los niveles de IgG4 suelen ser más altos y hay mayor tendencia al compromiso multiorgánico. El diagnóstico de ER-IgG4 se puede establecer con base en criterios clínicos / bioquímicos cuando la biopsia no es factible, tras descarte de criterios de exclusión EULAR. La respuesta a corticosteroides fue rápida y sostenida, con descenso progresivo de IgG4 sérica, resolución clínica y radiológica. Su reconocimiento precoz permite un tratamiento eficaz que puede revertir el daño inflamatorio y complicaciones.
Autor corresponsal
SÍNDROME DE SHEEHAN POSTERIOR A PARO CARDIORRESPIRATORIO MÚLTIPLE SECUNDARIO A MIOCARDIOPATÍA PERIPARTO
Sr. Javier Valenzuela Veloso1 , Dr. Andrea Zapata Silva2 , Srta. Sofía Del Valle Mena1 , Dr. Ladiz Lauga Cisternas3 , Dr. Natalia Carrasco Zelaya5, Sr. Carlos Figueroa Gamboa1
1 Interno de Medicina, Universidad de Valparaíso, Campus San Felipe
2 Médica Endocrinóloga, Hospital San Juan de Dios, Los Andes, Chile
3 Médico Internista, Servicio de Medicina, Hospital San Camilo, San Felipe, Chile
4 Médico Internista, Servicio de Medicina, Hospital San Juan de Dios de Los Andes, Chile
Resumen
INTRODUCCIÓN
El síndrome de Sheehan corresponde a un estado de hipopituitarismo postparto, resultante de una necrosis isquémica de la hipófisis anterior por hipoperfusión severa en el período postparto, siendo la hemorragia obstétrica masiva la causa más frecuente. Otras condiciones que cursan con hipotensión o hipoxia global, como eclampsia, sepsis o paro cardiorrespiratorio, pueden desencadenarlo de manera mucho más infrecuente, existiendo reportes aislados en la literatura. Su presentación clínica es variable, que va desde una insuficiencia suprarrenal aguda hasta hipopituitarismo crónico, y su diagnóstico precoz es clave para evitar complicaciones potencialmente fatales.
PRESENTACIÓN CASO
Paciente sexo femenino de 39 años, G1P1, puérpera, parto cesárea con antecedentes de hipotiroidismo primario pregestacional. Hospitalizada en UPC por eclampsia post parto con edema pulmonar agudo y taquicardia ventricular polimorfa no sostenida. Por compromiso de conciencia inicial, se realizó TAC de cerebro que mostró macroadenomahipofisiario de 14 mm. Se revisan imágenes y en contexto clínico se interpreta como Hiperplasia hipofisiaria post parto. Tenía estudio de funcionalidad, con prolactinemia elevada en contexto de post parto, cortisol 12,4 ug/dl, TSH 0,05 UI/L t4 l 0,61, Hematocrito 30%, ELP normales. Ecocardiograma con hipokinesia septal inferior que se interpreta como miocardiopatía periparto. Al alta sin Terapia de reemplazo Hormonal. Posteriormente ingresa al servicio de urgencias por convulsión tónico-clónica generalizada. Presentó 3 episodios de paro cardiorespiratorio (PCR), recuperados. Estudio electrofisiológico reveló síndrome de QT Largo Tipo II. Se instaló desfibrilador automático implantable (DAI). Evolucionó con compromiso de conciencia persistente, interpretado inicialmente como status epiléptico no convulsivo, sin recuperación al tratamiento con antiepilépticos. TSH 0,15 uUI/mL, T4L 1,66 ng/dL, prolactina 0,09 ng/mL, glicemia 74 mg/dL, calcemia 7,6 mg/dL, hiponatremia e hipocalemia. Se inició hidrocortisona en dosis de estrés, con muestra crítica tomada. Paciente recupera estado de conciencia rápidamente. Posteriormente se recibeACTH 5 pg/mL y cortisol 0,5 µg/dL. RNM de hipófisis confirmó atrofia del parénquima hipofisario. Actualmente se encuentra en seguimiento ambulatorio, con evolución favorable bajo terapia sustitutiva con Hidrocortisona y levotiroxina. Examenes al alta con glicemia 73 mg/dl, TSH 1,8 T3 1,24 T4t 9,5, t4l 1,09, calcio 9,3, P 4,1, Mg 2,3 K4,3, Hematocrito 40%. No ha tenido regla desde el parto. En espera de evaluación ginecológica para iniciar terapia estrogénica.
DISCUSIÓN
Si bien el síndrome de Sheehan es menos frecuente actualmente, debe sospecharse en puérperas con antecedentes de hipotensión o hipoxia severa, aún en ausencia de hemorragia obstétrica, cuando hay hallazgos clínicos y de laboratorio compatibles con hipopituitarismo. La presentación atípica, con sintomatología neurológica severa y un cuadro cardiovascular complejo agregado, requiere una alta sospecha clínica. El diagnóstico suele retrasarse debido a la inespecificidad de los síntomas.
Autor corresponsal Sr.. Javier Ignacio Valenzuela Veloso, javiervalenzuela58@gmail.com
Más allá de la acromegalia: presentación de NEM1 con tumor neuroendocrino pancreático secuestrador de análogo de somatostatina
Dra. Allison Vielma Marin1 , Dr. Sara Piña Burdiles1 , Dr. Jocelyn Cortes Rivera2 , Dr. Daniela Navarrete Montalvo2 , Dr. Marcela Diaz Canepa2 , Dr. Maria Soledad Baez Poblete2
1 Hospital de Quilpue
2 Hospital Gustavo Fricke
Resumen
Presentamos el caso de una mujer de 21 años, cuyo cuadro clínico representa un desafío diagnóstico y terapéutico, de patología genética poco común. Inicialmente, consulta por amenorrea y galactorrea, clínicamente con estigmas de acromegalia, imágenes revelan macroadenoma de hipófisis y niveles de factor de crecimiento similar a la insulina 1 (IGF-1) elevados, confirmando la enfermedad. A pesar de dos resecciones transesfenoidales y radioterapia, la enfermedad persiste activa con remanente en el seno cavernoso derecho. Logra control bioquímico con combinación de octreotide de acción prolongada y cabergolina. De forma secundaria con hipopituitarismo total en suplementación. Campo visual sin compromiso.
En el 2021, ante hipercalcemia moderada, estudio muestra hiperparatiroidismo primario, con cintigrama con captación en paratiroides inferior izquierda. Ecografía cervical muestra nódulo tiroideo derecho con bordes parcialmente definidos con microcalcificaciones de 12x11x20 mm TIRADS V. PAAF: Bethesda I y II (2021 y 2022), quedando en seguimiento estricto.
Posteriormente en 2022, una ecografía abdominal revela una lesión sólido-quística en páncreas de 16x15 cm. Tomografía y un PET CT con galio con sobreexpresión del trazador (SUV 91), confirman la alta sospecha de un TUMOR NEUROENDOCRINO PANCREÁTICO.
Ante la sospecha clìnica de NEOPLASIA ENDOCRINA MÚLTIPLE TIPO 1 (NEM 1), el test genético revela una mutación c[1363C>T] p [61n45S Ter] variante patogénica.
Se realiza una resección de cuerpo y cola pancreática. En el postoperatorio precoz la paciente desarrolla una BRADICARDIA SEVERA SINTOMÁTICA, ecocardiograma con fracción de eyección conservada, se define enfermedad del nodo sinusal y se instala marcapaso definitivo.
La histología del tumor pancreático revela un tumor neuroendocrino bien diferenciado G1 con extensa degeneración quística con 1 de 4 ganglios peripancreáticos comprometidos. La inmunohistoquímica muestra un Ki67 del 1%, cromogranina positivo leve a moderado en patrón citoplasmático en 80% de las células neoplásicas; Sinaptofisina positivo intenso en patrón citoplasmático en 100% de las células neoplásicas; CK1; CK20 y ER negativos. Un hallazgo de gran relevancia es que, tras la extirpación del tumor pancreático, los niveles de IGF-1 de la paciente disminuyeron, permitiendo la suspensión de la cabergolina. Se plantea la hipótesis de que EL TUMOR PANCREÁTICO ESTABA SECUESTRANDO EL OCTREOTIDE, impidiendo que este fármaco ejerciera su efecto de control de la acromegalia.
Este caso destaca por la complejidad clínica y los múltiples diagnósticos, subraya la importancia de considerar los síndromes genéticos como la NEM. Además, nos brinda una visión de cómo las interacciones farmacológicas son afectadas por la presencia de tumores, alterando el curso de la enfermedad y el manejo terapéutico.
Autor corresponsal
Dr. Allison Vielma, alivielma@gmail.com
DEFICIENCIA DE ARGININA-VASOPRESINA NEUROHIPOFISARIA CENTRAL DE ORIGEN FAMILIAR EN DOS GENERACIONES DE UNA FAMILIA CHILENA.
Dra. Paola Cárdenas1 , Dr. Consuelo Olave1 , Dr. Javiera Arancibia1 , Dr. Pablo Guzmán1 , Dr. Jonathan Kraus2 , Dr. Nelson Wohllk1 , Dr. Jesús Véliz3
1 Universidad de Chile, Santiago, Chile
2 Hospital Dr. Luis Calvo Mackenna, Santiago, Chile
3 Hospital del Salvador, Santiago, Chile
Resumen
INTRODUCCIÓN: La deficiencia de arginina-vasopresina (AVP-D) central hereditaria autosómica dominante es una enfermedad genética infrecuente, causada por mutaciones en el gen que codifica la arginina vasopresina (AVP). Se caracteriza por polidipsia, poliuria e hipernatremia, consecuencia de una secreción deficiente o ausente de AVP, de presentación familiar. Se presenta el caso de dos generaciones de una familia chilena diagnosticados con AVP-D, donde se identificó una mutación c.262G>C, causando el reemplazo del aminoácido glicina por arginina en la posición 88 del exón 2, variante asociada a AVP-D neurohipofisaria.
CASO CLÍNICO: Varón de 56 años, con antecedentes de polidipsia, poliuria y enuresis desde la infancia, con ingesta hídrica y diuresis de hasta 15 litros/día. Fue evaluado en la niñez, sin llegar a un diagnóstico definitivo. Consulta nuevamente debido a que su hijo de 15 años, presenta sintomatología similar. El análisis genético identificó una mutación patogénica c.262G>C, confirmatoria de AVP-D, hallazgo compartido por padre e hijo. No se registra antecedente familiar de sintomatología similar. Tras iniciar tratamiento con desmopresina oral, ambos mostraron respuesta clínica satisfactoria, con mejoría de los síntomas y calidad de vida. Tanto el paciente como su hijo no fueron sometidos a prueba de privación de agua, considerando la clara historia familiar.
DISCUSIÓN: Las manifestaciones clínicas del AVP-D incluyen poliuria, nicturia y polidipsia. La natremia es normalalta, lo que mantiene la sensación de sed y compensa la pérdida urinaria de agua. El diagnóstico se fundamenta demostrando diuresis acuosa (osmolaridad <300mosmol/kg) junto con evidencia de AVP-D. La forma de herencia condiciona el momento de aparición de los síntomas: en autosómico recesivo, estos surgen en neonatos y pueden causar deshidratación grave. En cambio, en autosómica dominante, como estos casos, suelen iniciarse en la infancia y progresan gradualmente. Dicho retraso en los síntomas podría explicarse porque la AVP mutante es retenida y degradada en el retículo endoplasmático, mientras que la proteína funcional del alelo sano compensa inicialmente el déficit. Con el tiempo, la acumulación de proteínas defectuosas deteriora las funcionales, precipitando el cuadro clínico. Es crucial el diagnóstico, pues la poliuria crónica no tratada, puede favorecer reflujo vesico-ureteral, causar infecciones urinarias y derivar en insuficiencia renal, siendo clave un diagnóstico precoz.
CONCLUSIÓN: Se describe por primera vez en Chile, la presencia de AVP-D neurohipofisaria autosómica dominante en dos generaciones de una familia chilena. Este hallazgo confirma la relevancia del estudio genético en pacientes con síntomas sugestivos y antecedentes familiares compatibles, ya que permite un diagnóstico oportuno. La identificación temprana de la enfermedad es fundamental para instaurar un tratamiento adecuado, prevenir complicaciones potencialmente graves y mejorar de forma significativa la calidad de vida del paciente.
Autor corresponsal
Srta. Paola Cárdenas, pao.cardenasba@gmail.com
Dra. Isabel Hargreaves1 , Dr. Pablo Villanueva2 , Dr. Francisco Guarda3 , Dr. Flavia Nilo3
1 Departamento de Endocrinología, Escuela de Medicina, Pontificia Universidad Católica de Chile.
2 Programa de Tumores Hipofisarios y Endoscopía Endonasal Base de Cráneo, Red de Salud UC-CHRISTUS.
3 Departamento de Neurocirugía, Escuela de Medicina, Pontificia Universidad Católica de Chile.
Resumen
Introducción
Los quistes de la hendidura de Rathke (QHR) son lesiones benignas selares o con extensión supraselar (ESS). Son la segunda causa de incidentaloma hipofisario.
Un 5-15% presenta síntomas como cefalea, alteraciones visuales y/o hipopituitarismo, siendo el hipogonadismo hipogonadotropo el más frecuente, con un impacto directo en la fertilidad. El abordaje quirúrgico conservador (resección parcial del quiste y drenaje del contenido), por un cirujano experto, ha disminuido el riesgo de hipogonadismo de un 50% a un 7,5-30%.
No existen protocolos de manejo en mujeres en edad fértil, con un QHR con ESS sintomático que buscan embarazo. Se presenta una serie de casos de cirugía transesfenoidal, en un centro dedicado a tumores hipofisarios, que alcanzaron embarazos exitosos.
Caso 1
Mujer de 31 años sin antecedentes mórbidos, consultó por cefalea, galactorrea y oligomenorrea, con deseo de embarazo a corto plazo. Los exámenes mostraron hiperprolactinemia sin alteración de otros ejes hormonales. La resonancia mostró una lesión hiperintensa de 16 mm con ESS, sin compromiso visual. Se inició cabergolina 0,5 mg/semana con normalización de prolactina y ciclos menstruales, pero por crecimiento tumoral a 17 mm y contacto con el quiasma óptico, se realizó resección transesfenoidal (RTE) conservadora. Biopsia confirmó un QHR. Posteriormente, normaliza función hipofisaria, logrando un embarazo al año siguiente.
Caso 2
Mujer de 30 años, previamente sana, consultó por oligomenorrea, mastalgia y galactorrea, con deseo de embarazo. El estudio mostró hiperprolactinemia sin alteración de los otros ejes, RM compatible con QHR simple de 9 mm a 3 mm del quiasma. Recibió cabergolina para manejo sintomático y se realizó RTE por deseo de embarazo y posibilidad de compromiso visual ante crecimiento tumoral. Biopsia confirmó QHR. Posteriormente, su función hipofisaria se normalizó y logró un embarazo espontáneo al año siguiente.
Caso 3
Mujer de 27 años sin antecedentes mórbidos, consultó en urgencias por cefalea. RM mostró un QHR supraselar de 14 mm en contacto con el quiasma y desplazamiento del tallo. Función hipofisaria y evaluación neurooftalmológica normal. Por deseo de embarazo se realizó una RTE donde impresionó un QHR, aunque biopsia no concluyente. Evoluciona asintomática, con función hipofisaria normal y logrando embarazo al año.
Discusión
Los QHR pueden afectar la fertilidad a través de hiperprolactinemia o hipogonadismo. Durante el embarazo, la hiperplasia fisiológica de la hipófisis puede aumentar el riesgo de síntomas por compresión, haciendo la cirugía en manos expertas una opción necesaria. El enfoque conservador muestra mayor mejoría de la función hipofisaria y menor riesgo de nuevas deficiencias, con una recuperación del eje gonadal entre el 10-40%. Los casos presentados justifican la cirugía por neurocirujanos con experiencia en mujeres que buscan fertilidad con QHR sintomáticos, con hipopituitarismo o con riesgo de compromiso neuro-oftalmológico durante el embarazo.
Autor corresponsal
Dr. Isabel Hargreaves, isabelhargreaves155@hotmail.com
HIPOPITUITARISMO PARCIAL COMO PRESENTACIÓN DE UN GRANULOMA DE COLESTEROL DEL CLIVUS. REPORTE DE UN CASO .
Dr. Maritza Atkinson1 , Dr. Andres Romero2 , Dr. Alberth Burnier3
1 1 Endocrinóloga Clínica Andes Salud, Concepción. – Hospital La Higueras. Talcahuano
2 Médico Internista, Hospital Las Higueras. Talcahuano.
3 Endocrinólogo, Hospital Las Higueras. Talcahuano
Resumen
El granuloma de colesterol del clivus (GCC) es una condición infrecuente caracterizada por la formación de una lesión quística, llena de colesterol, en el clivus (parte del cráneo ubicada entre la silla turca y el agujero magno). Se desarrolla como una reacción a la presencia de cristales de colesterol, a menudo después de una lesión o inflamación. Su sintomatología es variable, dependiendo del tamaño y ubicación, pudiendo afectar distintos nervios craneanos. Se presenta caso clínico donde la lesión afectó la función hipofisiaria. Caso Clínico: Hombre, 48 años, consulta en marzo 2024. El 2015 se sospecha de hipogonadismo pero no siguió controles. Al examen físico: ausencia de fanéreos, facies vultuosa, distribución ginecoide del vello, ginecomastia y testículos pequeños. Peso 88 Kg, PA: 180 /100 mmHg. RM silla turca: amplia, balonada , con desnivel de piso con imagen intraselar hiperintensa en T1 y T2 con contenido hipointenso en T2 de 24 x 17 x 16 mm, comprime ampliamente el parénquima hipofisiario. Conclusión: lesión compatible con quiste de Rathke con contenido hiperproteico presuntamente hemático. Cortisol am 7,7 ug/dl, Prolactina 10,4 ng/ml, Testosterona total(TestT) 0,13 ng/ml; LH 0.20 mUi/ml, TSH 2.48 uUI/ml, T4L: 0.78 ng/dl, ACTH 13 pg/ml, Hto 38% , colesterol total (ColT): 303 mg/dl, LDL 209 mg/dl, triglicéridos 171 mg/dl, Glicemia 101 mg/dl, Creatinina:1,2 mg/dl, vitamina D: 19 ng/ml. Densitometría Ósea Z score CL: -4.7 CFI:-1.82, CFD:-1.8. Inicia rosuvastatina 20 mg, Calcio 500/vitamina D 800 UI y se deriva a neurocirugía. Cirugía en julio 2024 . Retoma controles en junio 2025. Biopsia: granuloma de colesterol del clivus. T4L: 0.82 ng/dl, Cortisol AM: 8,5 ug/dl, TestT: 0.13 ng/ml. ColT: 328 mg/dL, vitamina D 21 ng/mL, glicemia 95 mg/dl. Inicia enantato de testosterona, atorvastatina 40, ezetimibe 10mg y calcio 500/vitamina D 800. Discusión: Los granulomas de colesterol son lesiones quísticas benignas de ubicación preferencial en ápex petroso de hueso temporal. Se formarían cuando hay una obstrucción de las celdas aéreas en el hueso, lo que produce acumulación de células inflamatorias, sangre y la posterior degradación de los glóbulos rojos, liberando colesterol. La ubicación en clivus es aún más infrecuente. El diagnóstico es por imágenes especialmente RM que presenta algunos hechos más característicos. Generalmente es un hallazgo casual y dependiendo de la ubicación y tamaño algunos casos solo requerirán vigilancia. Si el GCC ejerce presión sobre estructuras vecinas produciendo síntomas, está recomendada la cirugía. En éste caso el diagnóstico se hizo postquirúrgico. El paciente quedo con un hipogonadismo definitivo, secundario a la compresión crónica de hipófisis y un diagnóstico tardío.
Autor corresponsal
Dr. ALBERTH BURNIER CÁCERES,
DIAGNÓSTICO DIFERENCIAL DE LESIÓN SUPRASELAR: PITUICITOMA EN PACIENTE CON CÁNCER PROSTÁTICO. Dr. Matías Huechamil1 , Dr. Nelson Wohllk1 , Dr. Jesús Véliz1 , Dr. David Rojas2 , Dr. Paola Cárdenas1 , Dr. Claudia Tissera2
1 Sección de Endocrinología, Hospital del Salvador. Santiago, Chile.
2 Instituto de Neurocirugía Dr. Alfonso Asenjo . Santiago Resumen
INTRODUCCIÓN
Los pituicitomas son tumores infrecuentes de la neurohipófisis y del tallo hipofisario, cuyo origen son células gliales especializadas (pituicitos). Se incluyen en la clasificación de la OMS como tumores gliales de bajo grado. Su clínica está dada principalmente por el efecto de masa, siendo la presentación más frecuente las alteraciones visuales y cefalea. De las anomalías endocrinológicas, la más común es la hiperprolactinemia. No existen hallazgos patognomónicos en la imagen, siendo lesiones iso/hipointensas en secuencia T1 e hiperintensas en T2. A la histopatología, es una neoplasia sólida y bien circunscrita que no infiltra, con células fusiformes que se disponen en forma fascicular o estoriforme, con bajo índice mitótico. A la inmunohistoquímica, presentan positividad para vimentina, proteína S-100 y proteína glial fibrilar ácida, con Ki-67 bajo (< 3%), siendo negativos para marcadores sinaptofisina y cromogranina.
CASO CLÍNICO:
Paciente de sexo masculino, 71 años, con antecedente de cáncer de próstata de alto riesgo (Gleason 4+5, ISUP 5). En contexto de etapificación, se realiza PET/CT que demuestra una lesión hipercaptante en el tallo hipofisario. Al interrogatorio, sin cefalea, sin cansancio o molestias visuales. Se realiza una RM de cerebro que evidencia una lesión supraselar izquierda, hipointensa en secuencia T1 e isointensa en T2, siendo la principal sospecha diagnóstica una metástasis. Evaluación neurooftalmológica sin signos de compromiso del quiasma óptico. Laboratorio preoperatorio: tiroxina libre 1.44 ng/dL, prolactina 3.89 ng/mL, factor de crecimiento insulínico tipo 1: 32 ng/mL, testosterona 0.09 ng/mL. Ante la sospecha principal de metástasis, se decide extirpación quirúrgica transesfenoidal, que se realiza sin incidentes. La biopsia demuestra proliferación neoplásica con moderada celularidad en áreas fusadas, con células de núcleos alargados, hipercrómicos, con leve pleomorfismo, y otras células con núcleos ovoideos e hipocromos. Inmunohistoquímica: TTF-1, S-100 y GFAP positivo, Ki-67 positivo en el 2 % de las células, EMA negativo. Conclusión: hallazgos concordantes con pituicitoma. De la evolución, destaca que el paciente cursa actualmente con panhipopituitarismo, siendo tratado con levotiroxina (600 µg semanales), hidrocortisona (20 mg/día), desmopresina (0.1–0.2 mg), sin suplementación con testosterona dado cáncer prostático. RM de control sin evidencia de recidiva.
DISCUSIÓN:
Los pituicitomas son tumores benignos infrecuentes de la neurohipófisis, cuyos signos y síntomas derivan del efecto de masa, con una edad media de diagnóstico alrededor de los 50 años. La imagen no es patognomónica, siendo el diagnóstico diferencial amplio, por lo que el rol de la biopsia es fundamental, ya que permite demostrar el origen hipofisiario (TTF-1) y glial (vimentina, S-100), con un índice de proliferación bajo, y sin marcadores de células de la adenohipófisis. El tratamiento es quirúrgico, considerándose la radioterapia solo cuando la resección no es completa.
Autor corresponsal
Dr. Matías Huechamil, m.huechamil@gmail.com
Dra. Nazira Abde Jadue1 , Dr. Jocelyn Cortés Rivera2 , Dr. Daniela Navarrete Montalvo2 , Dr. Marcela Diaz Canepa2 , Dra. María Soledad Báez Poblete2
1 Universidad de Valparaíso
2 Hospital Dr. Gustavo Fricke Viña del Mar. Universidad de Valparaíso
Resumen
INTRODUCCIÓN
La enfermedad relacionada con IgG4 es una enfermedad sistémica inmunomediada fibro-inflamatoria caracterizada por lesiones infiltrativas de células plasmáticas positivas para IgG4, fibrosis y elevación sérica de IgG4. Puede afectar múltiples órganos, incluyendo al hipotálamo y/o hipófisis, llevando a panhipopituitarismo. El diagnóstico requiere un enfoque multidisciplinario con estudios imagenológicos, serológicos e histológicos. Su reconocimiento es crucial ya que el tratamiento debe ser individualizado según la afección, siendo los glucocorticoides altamente efectivos. Se presenta el caso de una mujer de 49 años con panhipopituitarismo secundario a una lesión infiltrativa hipotalámicohipofisaria confirmada como enfermedad por IgG4.
RESUMEN DEL CASO
Paciente mujer de 49 años, con antecedentes de DM2 IR e Hipotiroidismo. En marzo de 2020, fue diagnosticada con hipotiroidismo central, hipogonadismo e hipocortisolismo, sugestivos de panhipopituitarismo. Se realizó TAC de cerebro que informa lesión en quiasma óptico de más de 1 cm. Se inició tratamiento sustitutivo, sin embargo, perdió seguimiento. En mayo de 2024 ingresa por desorientación, bradipsiquia y confusión en contexto de hipernatremia severa (Na+ 171 mEq/L) secundaria a diabetes insípida central que responde favorablemente a tratamiento con desmopresina. Además, se sustituye con levotiroxina e hidrocortisona por panhipopituitarismo. Se realiza RM de silla turca que informa lesión infiltrativa hipotalámica y del tallo hipofisario. Se presenta a Neurocirugía y se define biopsia de la lesión. Paralelamente se realiza estudio que descarta causas infecciosas (TBC, VIH, neurosífilis), autoinmunes (ANA, ENA y ANCA negativos con C3 y C4 normal) y neoplasias (LDH y AFP normales). Nueva hospitalización por hipernatremia severa secundaria a deprivación de agua. Se actualiza RM de silla turca que muestra disminución considerable del tamaño de la lesión. Además, se informa niveles de IgG e IgG4 elevadas, compatible con enfermedad relacionada a IgG4. Se desestima biopsia y se inició tratamiento sustitutivo con levotiroxina, hidrocortisona y desmopresina, mostrando mejoría clínica.
DISCUSIÓN
El caso presentado es compatible con un panhipopituitarismo por IgG4 ya que la paciente presentó diabetes insípida central y deficiencia de hormonas secretadas por la adenohipófisis, además de lesiones en el tallo hipofisiario y alza de IgG4, concordante con esta patología. Es importante realizar un buen estudio de diagnósticos diferenciales de lesiones infiltrativas como infecciones, lesiones granulomatosas y neoplasias, todas estas fueron descartadas en este caso. El tratamiento iniciado fue individualizado de acuerdo a la clínica, siendo esto acorde a la literatura con una buena respuesta.
Autor corresponsal
Dr. Nazira Abde, naziabde@gmail.com
Desde el cáncer de próstata a la pérdida de función hipofisaria, a partir de un caso
Dr. Roy Orozco1 , Dr. Carlos Rivera2 , Dr. Alberto Cuevas1 , Dr. Paola Quiñones1
1 Hospital San Pablo, Coquimbo
2 Hospital Antonio Tirado de Ovalle
Resumen
La triptorelina es un agonista de la hormona liberadora de gonadotropina (aGnRH) que inhibe eficazmente la síntesis de testosterona y es uno de los tratamientos para el cáncer de próstata avanzado. Sus efectos adversos más graves son reacciones de hipersensibilidad, cambios metabólicos y la apoplejía hipofisaria (AH).
Se presenta el caso de RAM grave al uso de triptorelina. Masculino de 80 años autovalente, con antecedentes de HTA, DM2 NIR y cáncer de próstata que consulta en urgencias por cuadro de menos de 24 horas de evolución caracterizado por cefalea persistente asociada a vómitos y compromiso del estado general, al ingreso paciente hipotenso, en sopor medio y con ptosis palpebral izquierda, se maneja como shock indiferenciado y por sospecha de ACV se realizó TAC de cerebro que indica posible lesión en silla turca, posteriormente se realiza RM de silla turca que informa macroadenoma hipofisiario (MH) hemorrágico con signos sugerentes de AH reciente. En anamnesis se rescata que el paciente recibió dosis de triptorelina 24 horas previas a la consulta, dado los elementos clínicos e imagenológicos se realiza diagnóstico de AH sin necesidad de cirugía e inicia suplementación con hidrocortisona y luego levotiroxina con buena respuesta clínica. Se suspende triptorelina y mantiene controles con especialidad. Discusión:
La AH es un entidad potencialmente mortal dado por hemorragia o infarto de la glándula hipofisaria, su aparición en relación al uso de aGnRH como la triptorelina está descrito en series de casos, con un total de 21 casos reportados hasta el año 2017 a nivel mundial.
Según estas cohortes, el primer caso fue reportado en 1995. Existe alta variedad en relación al inicio de la sintomatología, se describe un curso bimodal, el primero dentro de las 24 hrs desde la administración del medicamento y el segundo aproximadamente a los 10 días desde la administración. Los principales síntomas son cefalea (95%), alteración del campo visual (42%), disminución del nivel de conciencia (28%) e hipopituitarismo. La fisiopatología no está del todo comprendida existiendo algunas teorías entre las que destaca la degranulación celular e hiperactividad metabólica que conduce a isquemia, para el diagnóstico el estudio de elección es la RMN contrastada de silla turca y el tratamiento incluye entre sus pilares el inicio precoz de esteroides. El caso mencionado coincide en su presentación clínica con los descritos en la literatura, la sospecha precoz y el tratamiento oportuno fueron fundamentales para el desenlace favorable. Vale destacar que en Chile no existen casos reportados sobre AH secundaria al uso de aGnRH, posiblemente por la baja sospecha diagnóstica en relación a síntomas variados e inespecíficos.
Autor corresponsal
Dr. Roy Orozco, royorozco@gmail.com
Dra. Evelyn Ortiz Briceño1 , Dr. Oscar Brito1 , Dr. Alejandro Rodriguez1 , Dr. Maria Cecilia Yubini1 , Dr. Maria Consuelo Guzman1 , Dr. Alejandra Lanas1 , Dr. Claudio Campos2 , Dr. Estefania Guerrini1 , Dr. Francisco Cordero1
1 Hospital Clínico Universidad de Chile
2 Clínica Dávila
Resumen
INTRODUCCIÓN:
Los tumores neuroendocrinos hipofisarios se pueden encontrar en 10-20% de la población, suelen presentarse como tumor solitario con síntomas de hipo/hiperfunción hormonal y/o efecto de masa. Los adenomas hipofisarios múltiples (AHM) son infrecuentes y dado su complejidad clínica merecen ser tratados como una patología selar propia. Presentamos una serie de 7 pacientes en seguimiento por AHM.
SERIE DE CASOS EN ARCHIVO PDF COMPLEMENTARIO 1
DISCUSIÓN:
Los AHM se definen como dos o más adenomas hipofisarios, ya sea por diagnóstico en imágenes, cirugía o inmunohistoquímica. Su prevalencia en autopsias es 0.9-8.9% y en cirugías 0.2-1.8%. Pueden presentarse de forma sincrónica o metacrónica. Su patogénesis sería explicada por una “teoría multicéntrica”, que propondría mutaciones monoclonales independientes, y también asociación con NEM 1.
En la literatura se describen con más frecuencia tumores corticotropos y somatotropos, sin embargo en nuestra serie predominan los lactotropos.
El diagnóstico se realiza por inmunohistoquímica en biopsia postoperatoria, estudio funcional, factores de transcripción (Pit-1, T-Pit, SF-1) e imágenes de alta resolución. Destacamos esta serie por lo infrecuente de la patología.
Dado que los tumores pueden ser metacrónicos, el manejo requiere una búsqueda dirigida contemplando revisión continua de imágenes y estudio de todos los ejes.
Autor corresponsal
Dr. Evelyn Ortiz Briceño, evelynortizb@gmail.com
NEM-1: PRESENTACIÓN DE UN CASO DE EXPRESIÓN FENOTÍPICA SINCRONICA COMPLETA Y DEBUT PRECOZ
1
Dra. Valentina Arbizu
1 Universidad de Chile
Resumen
INTRODUCCIÓN
La neoplasia endocrina múltiple tipo 1 (NEM-1) es una enfermedad hereditaria rara, caracterizada por la presencia de adenoma hipofisario, tumores pancreáticos y paratiroideos. Su diagnóstico suele establecerse en la adultez, aunque pueden existir manifestaciones en etapas más precoces. En promedio los tumores inician alrededor de los 20 años, siendo la primera manifestación el hiperparatiroidismo primario.
CASO CLÍNICO
Hombre de 20 años, con historia de crecimiento normal en la infancia, con estancamiento en la pubertad y sin desarrollo de caracteres secundarios. Niega anosmia. Al examen físico destaca facie cushingoide, obesidad central (IMC 53), micropene y testículos no palpables.
ESTUDIOS DE LABORATORIO (ADJUNTOS EN TABLA)
IMÁGENES:
● RM hipófisis: imagen nodular hipofisaria lateralizada a izquierda de 5 mm, sugerente de adenoma.
● Ecografía testicular: aplasia escrotal, sin testículos en región inguinal.
● Ecografía tiroidea: nódulo hipoecogénico, alargado, vascularizada de 40x12x16 mm, sugerente de adenoma de paratiroides inferior derecho.
● Cintigrafía/SPECT paratiroideo: nódulo paratiroideo hiperfuncionante inferior derecho.
● RM abdomen: lesión nodular en el aspecto anterior de la cola del páncreas de 22x24 mm, compatible con un tumor neuroendocrino.
Estudio molecular: variante probablemente patogénica con solapamiento clínico parcial identificado (MEN1, c.894del p.(Gly299Alafs*74).
Se realiza paratiroidectomía 3 y ½ + timectomía. En 2º tiempo resección transesfenoidal de adenoma hipofisiario. Cortisol 1,1 post operatorio. Evoluciona en su post operatorio con TEP. Pendiente estudio y resolución de TNE pancreático.
Biopsia resección de adenoma hipofisiario:
- Microadenoma de hipófisis (lóbulo central, fragmento de 8x4x3 mm): tumor neuroendocrino pituitario corticotropo densamente granular con calcios de Crooke focales.
- Microadenoma de hipófisis (lóbulo izquierdo, fragmento de 6x5x3 mm): tumor neuroendocrino pituitario productor de prolactina.
Biopsia paratiroides:
- Glándula paratiroides inferior derecha aumentada de tamaño y peso concordante con adenoma paratiroideo.
DIAGNÓSTICOS:
NEM-1
● Hipercortisolismo ACTH dependiente - microadenoma hipofisario
○ Talla baja secundaria
○ Hipogonadismo hipogonadotropo con afección del desarrollo puberal
○ Pre diabetes
○ Tromboembolismo pulmonar
● Hiperparatiroidismo primario – adenoma paratiroideo inferior derecho
○ Hipercalcemia moderada refractaria
● Tumor neuroendocrino pancreático
Este caso representa una expresión clínica completa sincrónica de NEM-1 en un paciente joven, cuyo diagnóstico se realizó a los 20 años, pero con manifestaciones claras (como ausencia de caracteres sexuales secundarios y atrofia testicular) que sugieren un inicio en etapas más tempranas. La demora diagnóstica tuvo implicancias significativas en el desarrollo puberal y la estatura, así como en la aparición de comorbilidades metabólicas como prediabetes y eventos graves como tromboembolismo pulmonar.
Este caso refuerza la necesidad de mantener un alto índice de sospecha frente a patología endocrina en población joven, para permitir un diagnóstico oportuno que modifique el curso clínico y mejore el pronóstico.
Autor corresponsal
Dr. Valentina Arbizu, valearbizu@icloud.com
Dra. Maria Gabriela Doberti1 , Dr. Pamela Trejo1 , Dr. Francias Illanes1 , Dr. Hernán Tala1 , Dr. Luis Moya1
1 Clinica Alemana de Santiago
Resumen
INTRODUCCIÓN La hipofosfatasia es un trastorno genético raro causado por mutaciones inactivantes en el gen _ALPL_, que codifica la isoenzima fosfatasa alcalina tisular no específica (TNSALP). Estas mutaciones provocan niveles bajos de fosfatasa alcalina (FA), lo que resulta en la acumulación extracelular de pirofosfato inorgánico (PPi), piridoxal 5-fosfato (la principal forma circulante de vitamina B6) y fosfoetanolamina. El exceso de PPi extracelular es un potente inhibidor de la mineralización, lo que explica la osteomalacia, el raquitismo y las anomalías dentales características de esta enfermedad. Las mutaciones homocigotas generalmente resultan en fenotipos de gravedad variable que pueden presentarse en la infancia o el período neonatal. Sin embargo, también se han descrito mutaciones heterocigotas asociadas con fenotipos más leves, de aparición en la adultez o incluso casos asintomáticos.
CASOS CLÍNICOS
CASO 1: Un adulto de 41 años presentó una fractura de cadera no traumática con retardo de consolidación a pesar del tratamiento convencional. La evaluación de causas secundarias de osteoporosis reveló niveles de FA por debajo de 30 U/L. Ante la sospecha de hipofosfatasia, se midieron los niveles de vitamina B6, que resultaron elevados, lo que respaldó el diagnóstico. El análisis genético confirmó una mutación heterocigota en _ALPL_ (c.299C>T, p.Thr100Met).
CASO 2: corresponde a una mujer de 39 años que presentó niveles persistentemente bajos de FA (<20 U/L). Los niveles de vitamina B6 se encontraban dentro del rango normal. Al momento de la evaluación, estaba asintomática, tenía antecedente de una fractura de un dedo del pie varios años antes, sin otras fracturas. Actualmente permanece completamente asintomática. No obstante, se realizó un análisis genético para hipofosfatasia, identificándose una mutación probablemente patogénica en _ALPL_ (c.358G>A, p.Gly120Arg).
CONCLUSIÓN Estos dos casos clínicos destacan la importancia de considerar la hipofosfatasia como diagnóstico diferencial en adultos con fracturas por fragilidad y FA persistentemente baja. La presentación heterogénea observada en estos casos subraya la necesidad de realizar más investigaciones sobre el impacto de las variantes de _ALPL_ en la salud ósea adulta y la importancia de establecer correlaciones genotipo-fenotipo para refinar los criterios diagnósticos y las estrategias de manejo en individuos afectados.
Autor corresponsal
Dr. Maria Gabriela Doberti, mdoberti@alemana.cl
Hiperparatiroidismo primario durante embarazo gemelar: un desafío diagnóstico y terapéutico
Dra. Isabel Hargreaves1 , Dr. Valeria Suazo2 , Dr. Francisco Cruz3 , Dr. Augusto Leon4
1 Departamento deEndocrinología. Escuela de Medicina, Pontificia Universidad Católica de Chile, Santiago, Chile
2 Departamento de Endocrinología. Hospital Dr. Ernesto Torres Galdames, Iquique, Chile
3 Departamento de Imagenología. Escuela de Medicina, Pontificia Universidad Católica de Chile, Santiago, Chile
4 Departamento de Cirugía Oncológica. Escuela de Medicina, Pontificia Universidad Católica de Chile, Santiago, Chile
Resumen
Introducción
El hiperparatiroidismo primario (HPTP) durante el embarazo es una condición rara, representando el 1% de los casos de HPTP y puede asociarse a complicaciones maternas como: hiperemesis gravídica, hipertensión, preeclampsia, parto prematuro y crisis hipercalcémica; las complicaciones fetales-neonatales pueden alcanzar hasta el 45% de los casos, destacando: polihidramnios, RCIU, bajo peso al nacer e hipocalcemia con tetania o convulsiones. A la fecha, no existen guías para el manejo del HPTP durante el embarazo. Además, existen solo muy pocos casos reportados de HPTP durante embarazo gemelar. Dada la complejidad de esta condición presentamos el caso de una paciente con HPTP durante embarazo gemelar.
Caso
Mujer de 36 años, derivada a endocrinología con diagnóstico de HPTP, de al menos 1 año previo, por embarazo gemelar de 8 semanas asociado a hiperemesis gravídica con baja inicial de 3 kg en 2 semanas. Sin otros antecedentes mórbidos ni historia familiar de HPTP o NEM1. Se encontraba normotensa y con IMC 28,8 kg/m², sin otros hallazgos al examen físico. En el laboratorio destacó: calcemia 11,4 mg/dl, calcio iónico 6,2 mg/dl, PTH 81 pg/ml, creatininemia 0,37 mg/dl, 25OHD 35,2 ng/ml, calciuria 658 mg/24hr, test genético negativo para NEM1. Ecografía con imagen sugerente de paratiroides inferior derecha.
En acuerdo con obstetricia y cirugía, se realiza paratiroidectomía a las 14 semanas de embarazo, con paciente asintomática y con calcio iónico de 6,1 mg/dl. Se reseca adenoma paratiroideo sin complicaciones, con caída adecuada de PTH intraoperatoria (55-67-58-30-15-11 pg/ml). Calcio iónico normal previo al alta (5,1 mg/dl).
Posteriormente mantuvo normocalcemia y evolución fisiológica de embarazo. A las Parto por cesárea a las 37S. Gemelo 1: peso 2.720 kg. Talla 48 cm. APGAR 9/9. Gemelo 2: peso 2.890 Kg. Talla 49 cm. APGAR 9/9. Ambos sin clínica de hipocalcemia.
Discusión
Este caso refleja los desafíos del manejo del HPTP durante el embarazo. El diagnóstico requiere necesariamente medición de calcio iónico debido a la conocida disminución de la calcemia total durante el embarazo, asociado a niveles elevados de PTH y calciuria. Dado la edad más joven de presentación del HPTP en estas pacientes, es importante considerar mayor incidencia de variedades sindromáticas del HPTP, recomendándose realizar test genético y estudio localizatorio respectivo. Este último limitado al ultrasonido que debe ser realizado por radiólogo experto. Actualmente, se ha visto que, independiente de la severidad de la hipercalcemia, la cirugía durante el segundo trimestre tiene menos complicaciones maternas y fetales en comparación con la terapia médica. Sin embargo, se requieren más estudios para establecer guías claras y definitivas sobre el manejo óptimo del HPTP durante el embarazo
Autor corresponsal
Dr. isabel hargreaves, isabelhargreaves155@hotmail.com
REPORTE DE UN CASO
Srta. Amanda Rivas1 , Srta. Catalina Valencia1 , Srta. Camila Palomino1 , Srta. Nicole Rivera1 , Dr. Javier Saldaña2 , Dr. Lorena Hernandez2
1 Universidad Mayor de Temuco
2 Hospital de nueva Imperial
Resumen
INTRODUCCIÓN
El hiperparatiroidismo primario (HPTp) es una endocrinopatía frecuente en mujeres mayores de 50 años, generalmente causado por un adenoma paratiroideo benigno.
El adenoma paratiroideo atípico presenta rasgos histológicos intermedios entre adenoma y carcinoma, con potencial maligno incierto.
Los principales efectos del HPTp afectan los sistemas renal y óseo. Una complicación poco frecuente y tardía es el tumor pardo, caracterizado por intenso proceso reactivo óseo secundario a actividad osteoclástica.
CASO CLÍNICO
Mujer de 29 años con antecedentes de hipotiroidismo, anemia, tumor uterino y colelitiasis, antecedentes familiares de cáncer tiroideo y hermana con fibroma osificante maxilar. Consulta por dolor persistente en brazo derecho de año de evolución. Resonancia: lesión lítica agresiva en cúbito proximal. Laboratorio: calcio 12,4 mg/dL, PTH 1026 pg/mL, 25-OH vitamina D 5,96 ng/mL, TSH y T4L normales. Ecografía tiroidea: Lesión sólida hipoecogénica mamelonada de 25 x 20 mm, TI-RADS 4. Cintigrama: tejido paratiroideo hiperfuncionante en lóbulo tiroideo derecho. Cintigrama óseo: Actividad osteoblástica aumentada en cúbito, clavícula, sacro, tibia y costilla. El 05/07/2025 se realiza lobectomía tiroidea derecha y paratiroidectomía, hallándose tumor de 2,4 x 1,8 x 1,4 cm adherido al lóbulo tiroideo derecho. Histología: Adenoma paratiroideo atípico (PTH+, TTF-1−). Lóbulo tiroideo derecho con hiperplasia folicular coloidea. PTH postoperatoria: 24 pg/mL, con normalización de calcio.
DISCUSIÓN
Este caso ilustra una forma infrecuente y agresiva de HPTp en paciente joven, con compromiso óseo severo. Las complicaciones óseas como tumores pardos o fracturas patológicas, se presentan en <5 % de los casos. Los tumores pardos son lesiones destructivas inducidas por estimulación crónica de PTH, que pueden simular patología neoplásica o infecciosa. Radiológicamente se asemejan al tumor de células gigantes, dificultando el diagnóstico diferencial.
El tratamiento principal es la extirpación quirúrgica de la glándula afectada, logrando la regresión tumoral en 6 meses a 5 años.
La presentación con hipercalcemia severa, lesiones líticas y fracturas patológicas obliga a sospechar formas neoplásicas de HPT y, en pacientes jóvenes, causas genéticas. El adenoma atípico representa <2 % de las neoplasias paratiroideas y plantea un desafío por su potencial de recurrencia, requiriendo seguimiento prolongado. En este caso, la asociación de adenoma atípico, compromiso óseo severo y antecedente familiar de tumor mandibular justifica estudio dirigido de una mutación inactivante del gen CDC73, implicado en el síndrome hiperparatiroidismo–tumor mandibular (HPT-JT).
Srta. Amanda Francisca Rivas Cid, amanda.rivas@mayor.cl
Diagnóstico y Tratamiento Exitoso de Osteomalacia Inducida por Tumor causada por Tumor Mesenquimático Fosfatúrico Nasal
Dr. Giordano Herrera1 , Dr. Ximena Maul2 , Dr. Pablo Florenzano1 , Srta. Natalia Muñoz1 , Dr. Gilberto Gonzalez1
1 Departamento de Endocrinología, Facultad de Medicina, Pontificia Universidad Católica de Chile, Av. Diagonal Paraguay 362, Santiago, Chile.
2 Departamento de Otorrinolaringología, Facultad de Medicina, Pontificia Universidad Católica de Chile, Av. Diagonal Paraguay 362, Santiago, Chile.
Resumen
INTRODUCCIÓN: La osteomalacia inducida por tumor (OIT) es un síndrome paraneoplásico raro, con sobreproducción tumoral de FGF-23, provocando hiperfosfaturia, hipofosfatemia y osteomalacia. En la OIT existe aún retraso diagnóstico de hasta de 28 años y además gran morbilidad, caracterizada por dolor óseo generalizado, mialgias, trastornos de la marcha, fracturas y pseudofracturas. La OIT es causada frecuentemente por tumores mesenquimáticos fosfatúricos (TMF), generadores de FGF- 23 ubicados preferentemente en extremidades inferiores (59%), en Cabeza y cuello (20%), tronco (9,4%) y extremidades superiores (6,4%). CASO CLÍNICO: Hombre de 55 años, con antecedente de cirugía de cornetes hace 12 años, HNP L5-S1 y síndrome de Wolf-Parkinson-White tratado. Historia de 3 años de evolución de artralgias y dolor con claudicación de cadera izquierda, fatigabilidad, dolor costal y lumbar. Estudio inicial destaca: Fosfemia: 1,3 mg/dL, FA: 359 UI/L, PTH: 78,4 pg/mL, 25OHD: 28,7 ng/mL, calcemia: 9,6 mg/%, Creatinina 0,60 mg/dL, calciuria de 24 hrs: 38 mg. TAC de pelvis: alteraciones óseas difusas, siendo derivado para estudio. Examen físico destacó: piel sin lesiones ni nódulos palpables. Nariz y boca sin lesiones, dentadura sin alteraciones. Limitación de la abducción de la cadera izquierda. Hipotrofia muscular y fuerza en cintura pélvica disminuida. Se complementa estudio con radiografía de caderas que evidencia pseudofractura de Looser en fémur izquierdo (imagen N°1) comprometiendo casi la totalidad de éste; Reabsorción tubular de fosfato (RTP) 62,5% (VN: 85-95%) y TmP/FG: 0,81 mg/dL (VN: 2,6–3,8 mg/dL), planteándose Osteomalacia hipofosfatémica. Cintigrama óseo: Múltiples focos de intenso aumento de captación en arcos costales, fémur proximal bilateral, calcáneos y antepié bilateral, compatibles con fracturas de distinta temporalidad. Se toman muestras para FGF-23 y se inicia calcitriol 0,5 mg dos veces al día y 2 cápsulas de fosfato (250 mg de P elemental) cada 8 horas, con lo que paciente logra mejoría parcial de síntomas. PET/CT con 68Ga-DOTA mostró lesión polipoídea hipercaptante en el septo nasal(imagen N°2). En evaluación multidisciplinaria se decide diferir manejo quirúrgico de pseudofractura de fémur y priorizar resección del tumor nasal, realizándose ésta en forma endoscópica ambulatoria sin incidentes. En el post operatorio, el paciente mostró notable mejoría, con aumento del fósforo sérico a 2,9 mg/dL y normalización de la RTP al 99% 36 horas post cirugía, lo que permitió bajar dosis de Calcitriol y Fosfato oral, con mejoría progresiva de fuerza muscular. Biopsia de lesión nasal confirma TMF. CONCLUSIÓN: Este caso subraya los desafíos diagnósticos de la OIT y la eficacia de un enfoque escalonado de estudio clínico, bioquímico e imagenológico concluyendo en un tratamiento quirúrgico curativo.
Autor corresponsal
Dr. Giordano Herrera Kendall, gherrerakendall@gmail.com
Epilepsia refractaria como manifestación de hipoparatiroidismo crónico autoinmune
Elias Pastene1,2, Victoria Novik3,4
1 Universidad de Valparaíso
2 Viña del Mar, Chile. Clínica del hombre
3 Viña del Mar, Chile. SOCHED
4 Universidad Andrés Bello Viña del Mar, Chile. Hospital Clínico Viña del Mar, Viña del Mar, Chile
Resumen
La hipocalcemia es una causa infrecuente de crisis convulsivas, más aún, la hipocalcemia crónica causa de epilepsia refractaria.
Mujer de 36 años, G2P2A0, operada de cataratas bilaterales a los 26 años, epilepsia desde los 25 años. Sus crisis eran tónico-clónicas y episodios tónicos focales en extremidad superior izquierda, con alteración de conciencia. Inicialmente se documentaron EEG y TAC cerebral normales. Desde el diagnóstico usó fenitoína 100 mg cada 8 horas. Se mantuvo en seguimiento por neurología hasta los 31 años. Tuvo múltiples consultas a urgencias por crisis convulsivas, tratadas y luego dada de alta.
En enero de 2025 (6 años después) un nuevo TAC cerebral, solicitado en una de sus consultas de urgencias, informó calcificaciones ganglionares bilaterales. Durante evaluación ambulatoria por neurología (abril 2025) se reportó alopecia intermitente desde el inicio de fenitoína, sin hirsutismo, considerándose una reacción adversa. Se cambió el tratamiento a lamotrigina 100 mg cada 12 horas, sin revisar el TAC reciente. En mayo de 2025 presentó crisis tónico seguido de compromiso de conciencia. Ingresó a urgencias en status convulsivo, recibiendo levetiracetam e intubación. El TAC cerebral fue inicialmente interpretado como hemorragia, luego corregido a calcificaciones caudo-lenticulares y talámicas bilaterales. Se evidenció hipocalcemia iónica severa (1.4 mmol/L), ingresando a UCI con reposición de calcio endovenoso. La PTHi fue indetectable y la fosfemia 6.6 mg/dL. El resto del perfil bioquímico fue normal. Se extubó a las 24 horas una vez normalizada la calcemia. Al examen físico presentaba alopecia difusa, sin candidiasis, sin hiperpigmentación ni vitiligo, sin signos de autoinmunidad cutánea. Tiroides normal. Neurológicamente destacaba tono en rueda dentada en extremidad superior derecha y marcha sin braceo ipsilateral, sugerente de parkinsonismo. Perfil tiroideo, cortisol, ACTH, glicemia y HbA1c fueron normales. Resonancia de silla turca sin hallazgos. Se trató con carbonato de calcio 2 g cada 6 horas, calcitriol 0.5 mcg cada 8 horas y levetiracetam 500 mg cada 12 horas. Se logró una calcemia entre 8.0–8.5 mg/dL y calciuria en 24 horas de 87 mg.
En seguimiento ambulatorio, se reportó cese de crisis y mejoría de la densidad capilar. La paciente suspendió espontáneamente el calcio oral y mantuvo calcitriol 0.5 mcg cada 6 horas. En control bioquímico se observó calcemia de 9.0 mg/dL, fosfemia de 5.58 mg/dL y calciuria de 169 mg/24h. Se indicó restricción de fósforo, reinicio de calcio oral (500 mg: 2-3-2) y ajuste de calcitriol a 0.5 mcg cada 12 horas. El diagnóstico fue hipoparatiroidismo primario crónico autoinmune con epilepsia refractaria secundaria y parkinsonismo secundario. Este caso resalta la necesidad de investigar causas tratables de epilepsia refractaria, especialmente ante signos extrapiramidales, cataratas tempranas y calcificaciones ganglionares.
En las imágenes 1, 2, 3, y 4 podemos ver que las flechas rojas indican las calcificaciones bilaterales y simétricas de los ganglios de la base en el corte sagital, coronal y transversal del CT Scan de cerebro de mayo 2025, estás estaban presentes desde el año 2022.
Autor corresponsal
Dr. Elias Pastene Guerra, dr.eliaspastene@gmail.com
Enfermedad de Camurati Engelmann. Acerca de un caso.
Dr. Oscar Brito1 , Dr. Daniela Eugenin1 , Dr. Pablo Alarcón2
1 Sección Endocrinología Hospital Clínico Universidad de Chile
2 Servicio Genética Clínica Universidad de Chile
Resumen
INTRODUCCIÓN:
Las displasias óseas son, en conjunto, una causa frecuente de talla baja. Pero engloban una gran cantidad de diagnósticos, entre ellos algunos poco comunes como es el caso que se presenta a continuación sobre una Enfermedad de Camurati-Engelmann (ECE).
CASO CLÍNICO:
Mujer de 17 años, sin antecedentes mórbidos ni quirúrgicos. Cuya madre relata historia de dolores óseos en extremidades inferiores durante su propia infancia. Consultó por 3 años de dolor en tibia derecha mayor con frío y estrés, marcha de pato y atrofia muscular pierna derecha (PD). Radiografía de PD hace 2 años mostró engrosamiento cortical focal en diáfisis proximal y media tibial. Mientras que Resonancia Magnética (RM) PD: presentaba engrosamiento cortical, edema óseo e inflamación del periostio. Inicialmente diagnosticada de periostitis se iniciaron antiinflamatorios con parcial respuesta. Nueva RM tras 8 meses mostró progresión de lesiones y compromiso contralateral de tibia y peroné. Biopsia de hueso (tibia derecha) mostraba tejido óseo normal con cultivos negativos. Con esto se diagnosticó osteomielitis crónica recurrente y se trató con metotrexato. Pero, tras 20 meses, nueva RM demostró similar compromiso en tercios proximal y medio de fémur derecho. Frente a duda diagnóstica se realizó exoma que mostró mutación heterocigota del gen TFGB1 (C653G>A pR218H) diagnosticándose enfermedad de Camurati-Engelmann. Se complementó estudio con Cintigrama óseo: captación en base de cráneo y huesos largos de las cuatro extremidades; tomografía de oídos mostró engrosamiento óseo con disminución de calibre de conductos auditivos internos; PTH 27.9, 25-OH Vitamina D:30.1, Ctx 674pg/mL (normal <450pg/mL) y P1NP 102ng/mL (15,1-58,5ng/mL). Con estos resultados se inició Losartán 50mg/día, evolucionando con disminución significativa del dolor. Actualmente se encuentra pendiente el estudio genético de la familia.
DISCUSIÓN:
La ECE es una condición muy rara, presenta un patrón de herencia autosómica dominante con penetrancia variable y se caracteriza por una actividad aumentada de TGFB1, ya sea por acumulación intracelular o por activación prematura. Esto favorece la formación y disminuye la resorción ósea, generando engrosamiento cortical diafisario y angostamiento del espacio medular. Además, inhibiría la miogénesis. Es por esto que su semiología incluye: dolor óseo, cefalea, marcha de pato, hipoacusia y debilidad muscular. La presentación es variable entre familiares, siendo más severa al debutar a menor edad y, en algunos casos, puede remitir espontáneamente. También en algunos pocos casos se ha descrito anemia, hepatoesplenomegalia, pubertad retrasada e hipogonadismo. Su diagnóstico se basa en una alta sospecha en el estudio radiográfico de huesos largos y base del cráneo, que muestran engrosamiento perióstico y se confirma mediante el estudio genético. Respecto al tratamiento hay limitada evidencia que favorece el uso de corticoides y losartán, mientras que los bisfosfonatos tienen evidencia conflictiva.
Autor corresponsal
Dr. Oscar Brito, oscar.brito.dono@gmail.com
PARATIROMATOSIS Y CARCINOMA PARATIROIDEO. CAUSAS INFRECUENTES DE HIPERPARATIROIDISMO RECURRENTE.
Dra. Annette Madison Rostagno1 , Dr. José Delgado García2 , Dr. Stefano Macchiavello Theoduloz2 , Dr. María Javiera Pérez Etcheberry2 , Dr. Ignacio Fuentes Minetto2 , Dr. María Alejandra Cartes Lagos2 , Dr. Matías Vergara Hidalgo2 , Dr. Sebastián Oksemberg Sharim2 , Dr. Yolanda Lafferte Albrecht2
1 Hospital Doctora Eloisa Díaz
2 Complejo Asistencial Doctor Sótero del Río
Resumen
INTRODUCCIÓN:
El Carcinoma Paratiroideo (CP) es la neoplasia endocrina más infrecuente, generalmente es esporádico y se asocia a mutaciones genéticas en 47-80% de los casos. No existen marcadores tumorales específicos y el diagnóstico histológico es difícil.
Requiere un alto índice de sospecha para un abordaje quirúrgico adecuado que disminuya la recurrencia y morbilidad asociada.
Presentamos un caso clínico que ejemplifica elementos clave de sospecha, desafíos en el diagnóstico y evolución del CP.
CASO CLÍNICO:
Hombre de 27 años con 1 año de coxalgia izquierda, TC/RM: Quistes intraóseos acetábulo y fémur, Calcio 14.2 mg/dl, PTH 3742 pg/ml, Ecografía: Nódulo retrotiroideo izquierdo de 3 cm, Cintigrama: Lesión hiperfuncionante en paratiroides inferior izquierda. Con Creatinina 1.5 mg/dl, TC abdomen con nefrocalcinosis y DMO disminuida en radio distal (Z score -3.7). Presentó fractura de cadera bilateral por caída a nivel y requirió artroplastía. Se realizó paratiroidectomía izquierda con Calcio 7.7 mg/dl y PTH 11 pg/ml en postoperatorio. Biopsia: Adenoma Paratiroideo. A los 7 meses con PTH 227 pg/ml y Calcio 13.3 mg/dl. En ecografía y TC: Nódulo subcutáneo cervical anterior derecho de 14 mm, sin adenopatías, hiperfuncionante en Cintigrama. Se realizó 2ª cirugía con resección amplia del nódulo subcutáneo, Calcio 9.4 mg/dl y PTH de 13 pg/dl en postoperatorio. Biopsia: Carcinoma de paratiroides 2,2x1,3 cm, Margen: (-), Mitosis: 15/10 mm2, Invasión vascular: (+). Inmunohistoquímica: Pérdida de expresión parcial parafibromina, Citoqueratinas totales: (+), Ki 67: 15%.
DISCUSIÓN:
El CP es más frecuente en la 4°-5° década de vida, sin diferencias según sexo. Es sintomático 97% de los casos y se presenta más frecuentemente como crisis hipercalcémica o con compromiso simultáneo renal y óseo. Se debe sospechar con Calcio > 14 mg/dl, PTH 5-10 veces el valor normal y en tumores mayores a 3 cm.
El diagnóstico generalmente es postoperatorio e histológico. Como en nuestro caso, hasta un 57% de los CP que recurren son inicialmente catalogados como adenomas. El estudio inmunohistoquímico con Ki 67, Parafibromina y Galectina 3 ayuda en el diagnóstico.
El tratamiento del CP consiste en el manejo de la hipercalcemia y la cirugía con resección en bloque, esto evita la ruptura capsular tumoral y la recurrencia por siembra de células neoplásicas. El crecimiento de tejido paratiroideo hiperfuncionante en cuello o mediastino tras cirugía de las paratiroides, o Paratiromatosis tipo 2, se ha descrito en Hiperparatiroidismo primario, Hiperparatiroidismo secundario a ERC y CP.
Las recurrencias del CP ocurren en más del 50% de los casos, predominando en los primeros 2 a 3 años. Son factores de riesgo de recurrencia: Cirugías más acotadas, margen positivo, Ki 67 > 5% y pérdida de expresión de parafibromina.
Autor corresponsal
Dr. Yolanda Lafferte Albrecht, yolanda.lafferte@hpcordillera.cl
Mutación inactivante de WNT1 en paciente joven con fracturas múltiples: importancia del estudio genético en osteoporosis “idiopática”
Dra. Florencia Retamal1 , Dr. Isabel Hargreaves1
1 Departamento de Endocrinologia, Escuela de Medicina, Pontificia Universidad Católica de Chile
Resumen Introducción
La osteoporosis (OP) idiopática se define como aquella presente en hombres jóvenes y mujeres premenopáusicas sin causa secundaria identificable. Entre un 10% y un 40% de estos casos pueden asociarse a variantes genéticas en vías de señalización osteogénica, particularmente mutaciones en el gen WNT1, que se manifiestan con fracturas a edades tempranas y podrían beneficiarse de terapias anabólicas. Identificar a estos pacientes es relevante, pues el estudio genético dirigido puede modificar tanto la conducta terapéutica como la consejería familiar. Caso clínico
Mujer de 36 años, con antecedentes de fracturas de muñeca y tobillo, e historia familiar de OP grave en madre y tía materna. Consulta por fracturas vertebrales (T5, T9 y L1) en el puerperio. Al examen físico destaca una talla adecuada para el objetivo genético, escleras claras, sin estigmas de hipercortisolismo. El estudio de causas secundarias de OP fue normal. Marcadores de remodelación ósea con CTX 0,3 ng/ml y densitometría (DXA) con baja DMO para la edad (L1-L4 Z -4,1 // CFM 0.757 g/cm2). Se plantea OP asociada a embarazo/lactancia y se indica suspensión de la lactancia, optimización de aportes de calcio y vitamina D y actividad física regular. Los dos siguientes años presenta mejoría parcial del Z-score, pero sin alcanzar su normalización. Posteriormente cursa con un nuevo embarazo, en donde se evidencia pérdida significativa de DMO y fractura costal al tercer mes de lactancia. Se solicita estudio genético mediante panel INVITAE y se identifica una variante inactivante heterocigota probablemente patogénica en WNT1 (c.703C>T; p.Arg235Trp). Se decide ampliar la pesquisa familiar y se inicia tratamiento con romosozumab 210 mg sc mensual.
Conclusiones
El gen WNT1 está implicado en entidades como la osteogénesis imperfecta autosómica recesiva (con aparición más temprana de fracturas, malformaciones cerebrales o retraso psicomotor) y OP autosómica dominante (también de inicio temprano y con fracturas recurrentes). La evidencia disponible respalda la eficacia de terapias anabólicas análogos de PTH o anticuerpos antiesclerostina en pacientes con mutaciones de la vía WNT, mostrando ganancias sustanciales de DMO. En consecuencia, se recomienda considerar el estudio genético en pacientes jóvenes con OP idiopática, especialmente si presentan múltiples fracturas, historia familiar de fragilidad ósea o fenotipo compatible con síndromes como la osteogénesis imperfecta. El presente caso ilustra la relevancia de incorporar el estudio genético en pacientes con OP idiopática, pues en un número significativo de ellos la identificación de variantes patogénicas redefine el enfoque terapéutico y permite una consejería genética precisa.
Autor corresponsal
Dr. Florencia Retamal, f.retamal.sm@gmail.com
Comprensión de los mecanismos moleculares de la fibrodisplasia osificante progresiva mediante métodos in silico: Efectos del mutante R206H en los complejos ALK2-SMAD1 y ALK2-FKBP12
Dr. Iván Quevedo1 , PhD. Diego Ortiz1 , PhD. Alexis Salas1
Resumen
El receptor transmembrana ACVR1 desempeña un papel crucial en el desarrollo óseo mediante el reconocimiento de proteina morfogenética (BMP) y la consiguiente activación de los factores de transcripción SMAD mediante fosforilaciones de serina-treonina. Un grupo de mutaciones puntuales presentes en este receptor, especialmente R206H, se ha identificado como la principal causa de la enfermedad rara Fibrodisplasia Osificante Progresiva (FOP), en la que el tejido conectivo es reemplazado por hueso extraesquelético.
La activación de ACVR1 se inicia con la presencia del factor de crecimiento BMP. Posteriormente, los receptores ACVR1 y ACVR2 forman el complejo tetrámero (ACVR1)₂(ACVR2)₂, que fosforila ACVR1 en el dominio GS. Los factores de transcripción SMAD 1/5/8 se unirán a la proteína ACVR1 fosforilada, formando complejos transitorios que desencadenan la fosforilación del extremo C-terminal de SMAD1 y, posteriormente, promueven su translocación al núcleo. OBJETIVO: demostrar que las mutaciones puntuales R206H en ACVR1 provocan un reconocimiento anormal de la molécula inflamatoria activina A en lugar de BMP, lo que genera alteraciones en la vía de señalización.
METODOS: utilizamos métodos in silico para caracterizar el comportamiento dinámico de dos complejos intracelulares relacionados con FOP: el complejo inhibidor ACVR1-FKBP12 y el complejo activador ACVR1-SMAD1. Proponemos un modelo estructural del complejo ACVR1-SMAD1 utilizando acoplamiento proteína-proteína basado en datos experimentales de mutagénesis disponibles como restricciones espaciales y modelado de homología de proteínas para incluir efectos conformacionales resultantes de la activación de la señalización. Se emplearon simulaciones de dinámica molecular para estudiar los efectos del mutante de FOP R206H en los complejos proteicos ACVR1-SMAD1 y ACVR1-FKBP12. Utilizando simulaciones de muestreo Umbrella, analizamos el proceso de disociación del complejo inhibidor ACVR1-FKBP12.
RESULTADO: Los resultados sugieren que tanto SMAD1 como FKBP12 interactúan con ACVR1 en regiones cercanas, lo que respalda la idea de un mecanismo de inhibición competitiva entre estas proteínas. Encontramos que el mutante R206H afecta la estabilidad y el comportamiento conformacional de ACVR1-FKBP12; sin embargo, según los cálculos de muestreo de Umbrella, la fosforilación del dominio GS es la fuerza impulsora de la disociación compleja. Las simulaciones atómicas, el mutante R206H produce un cambio significativo en los patrones de interacción, desencadenando cambios conformacionales en el sitio activo de ACVR1 y la región clave L45, que queda expuesta al disolvente y a un posible contacto con SMAD1.
CONCLUSION: la mutación R206H promueve la desestabilización del complejo inhibidor FKBP12-ACVR1 e induce la apertura del segmento L45. Estos efectos podrían actuar sinérgicamente para generar la activación de la señal FOP.
Autor corresponsal
Dr. Iván Quevedo, equevedo@udec.cl
Dra. Daniela Santana1 , Dr. Andrés Romero2 , Dr. Maritza Atkinson2 , Dr. Alberth Burnier2
1 Residente Medicina Interna Universidad de Concepción
2 Servicio Medicina Interna, Sección Endocrinología Hospital Las Higueras
Resumen
Introducción:
La amenorrea primaria es la ausencia de menarquia después de los 13 años sin desarrollo de caracteres sexuales secundarios o después de los 15 años. Sus causas son múltiples y dentro de los hipogonadismos hipergonadotrópicos (HH) es importante tener presente las anomalías cromosómicas. Las Translocaciones Robertsonianas (TR) consisten en la ruptura de dos cromosomas acrocéntricos cerca de sus centrómeros con la fusión de sus brazos largos, reduciéndose el número de cromosomas a 45. La incidencia es de 1 en 1000 neonatos, siendo la traslocación (13;14) la más frecuente. Sus portadores suelen ser fenotípicamente normales, sin embargo, pueden producir gametos desbalanceados, infertilidad y raros casos descritos de hipogonadismo.
Caso clínico:
Paciente femenina de 26 años, con historia de amenorrea primaria evaluada en primera instancia a los 19 años. Sin dismorfias, sin signos de virilización, sin antecedentes familiares de amenorrea ni insuficiencia ovárica precoz. Estudio inicial mostró laboratorio concordante con HH y densitometría ósea (DMO) por debajo del rango esperado para la edad. Dado HH se realizó cariograma que mostró cariotipo femenino con translocación balanceada entre cromosomas 13 y 14, 45 XX t(13;14) (p13;p13). Recibió tratamiento con estrógenos y progesterona por dos años, logrando sangrado por deprivación. Tras la suspensión de terapia hormonal refiere recurrencia de amenorrea, bochornos y somnolencia. Estudio actualizado mostró FSH 48 mUI/mL (Valor normal (VN): 3.5-12.5), estradiol 12.8 pg/mL (VN: 30.9-90.4), TSH 3.5 uUI/mL (VN: 0.27-4,2), prolactina 10.1 ng/mL (VN: 6-29.9). Ecografía ginecológica informó atrofia de órganos genitales internos y DMO con Z score -2.3 en L1-L4, sin historia de fracturas. Se inició tratamiento con estradiol tópico con buena respuesta clínica.
Discusión:
Las alteraciones cromosómicas son la etiología de la amenorrea primaria en hasta un 30.7%, seguida de causas menos frecuentes como iatrogenia y mutaciones genéticas con fenotipos sindrómicos o no sindrómicos. Si bien la disgenesia gonadal más frecuente es el síndrome de Turner hasta en un 61%, el cariograma también es diagnóstico para causas más raras, como la disgenesia gonadal 46 XY en fenotipo femenino y como en nuestro caso, una TR. Las TR pueden ser heredadas por un progenitor portador asintomático o presentarse de novo. El retraso global del desarrollo es el hallazgo clínico más frecuente, seguido por dismorfias faciales y talla baja. En hombres se asocia a infertilidad y en mujeres a aborto espontáneo recurrente. Hay pocos casos descritos en la literatura de amenorrea primaria, siendo una presentación infrecuente de este cuadro. Por lo anterior, es esencial solicitar el cariograma a estas pacientes ya que permitirá llegar a un diagnóstico etiológico certero y ofrecer consejería genética y reproductiva adecuadas.
Autor corresponsal
Dr. Daniela Santana, dssantanaf@gmail.com
PARAGANGLIOMAS CERVICALES MÚLTIPLES CON DOBLE MUTACIÓN DE LÍNEA GERMINAL. CASO CLÍNICO
1
Dr. René Díaz
Resumen
OBJETIVO: Describir caso de paciente portadora de paragangliomas cervicales bilaterales de origen genético. CASO CLÍNICO: Paciente femenina de 33 años, con antecedentes de hipotiroidismo primario en control hace 2 años. Sin otros antecedentes mórbidos relevantes personales ni familiares. Se pesquisa aumento de volumen cervical alto izquierdo asintomático. Ecografía informa linfonodo en grupo II izquierdo de cortical engrosada, ovoideo, sin señal al Doppler color, de 15 mm. En controles rutinarios se mantiene lesión palpable por lo que se realiza tomografía computarizada cervical 10 meses después que informa lesiones nodulares sólidas con densidad de partes blandas y realce con contraste en relación a las bifurcaciones carotídeas, a izquierda de 27 mm y a derecha de 25 mm sospechosas de corresponder a paragangliomas de los cuerpos carotídeos. PET-CT 18F-ALF-NOTA-Octreotide (FAN) muestra 3 nódulos con sobreexpresión de receptores de somatostatina en relación a arteria carótida común derecha e izquierda, sin otras lesiones. Metanefrinas, normetanefrinas y 3 metoxitiramina en orina de 24 horas normales. Estudio genético identifica 2 mutaciones de línea germinal: SDHD c.169+5 G>A y DLST c.1121 G>A. Se realiza cirugía en 2 tiempos: primero resección de tumor cuerpo carotídeo izquierdo. Biopsia: Paraganglioma 18x15 mm, sin permeaciones vasculares ni necrosis, Ki 67 3% y un mes después cirugía de tumor glomus carotídeo derecho. Biopsia: Paraganglioma 16x12 mm, sin permeaciones vasculares ni necrosis,Ki 67 5%. Ambas cirugías sin complicaciones. Además se realizó radiocirugía a paraganglioma anterior derecho C1, sin complicaciones. Ultima resonancia cervical no muestra lesiones. Se realizó estudio genético a los familiares: 2 hermanos presentan mutación SDHD c.169+5 G>A, uno de ellos también portador paragangliomas cervicales bilaterales y la madre presenta mutación DLST c.1121 G>A. CONCLUSIÓN: Presentamos el caso de paciente portadora de paragangliomas cervicales bilaterales de origen genético presentando 2 mutaciones de línea germinal, situación de muy rara ocurrencia. Una de las mutaciones (DLST) ha sido recientemente descrita, existiendo a la fecha menos de 10 casos reportados en la literatura, lo que presenta un desafío del punto de vista de establecer la etiopatogenia del cuadro clínico, seguimiento de la paciente y de los familiares portadores.
Autor corresponsal
Dr. René Díaz, diaztorres77@gmail.com
SÍNDROME DE HIPERINSULINISMO-HIPERAMONEMIA: REPORTE DE UN CASO DE HIPOGLICEMIA RECURRENTE DIAGNOSTICADO EN LA ADULTEZ.
Dra. Andrea Zapata1 , Dr. Marcela Gonzalez2 , Dr. Paola Alvarez1 , Dr. Natalia Carrasco1 , Sr. Javier Valenzuela3 , Srta. Catalina Barrera3
1 Hospital San Juan de Dios de Los Andes
2 Hospital Gustavo Fricke
3 Universidad de Valparaíso Resumen
INTRODUCCIÓN: El síndrome de hiperinsulinismo-hiperamonemia (HI/HA) es una forma inusual de hiperinsulinismo congénito, autosómico dominante, generado por mutaciones activadoras en el gen GLUD1, que codifica la enzima glutamato deshidrogenasa (GDH). La activación excesiva de GDH conduce a un incremento anormal de la secreción de insulina, particularmente tras la ingesta de proteínas, junto con hiperamonemia, habitualmente leve y clínicamente silente.
CASO CLÍNICO: Mujer de 33 años. Antecedentes de talla baja estudiada en la infancia. Se descartó Snd. Turner. En sus antecedentes familiares están madre con neurofibromatosis tipo 1 y hermano con epilepsia. Del padre se desconocen antecedentes. Desde los 20 años, presenta episodios recurrentes de hipoglicemia sintomática. Ingresa a policlínico de Endocrinología cursando embarazo. Se realizó estudio general y de eje hipofisiario, destacando sólo IGF 1 bajo. PTGO compatible con diabetes gestacional. Manejada con dieta, sin presentar hipoglicemias severas. En postparto presentó hipoglicemia sintomática, con insulinemia y péptido C elevado, cetonemia (-) e hiperamonemia leve. La hija recién nacida es trasladada a otro centro hospitalario por hipoglicemia de difícil manejo. Estudio postparto con TAC de abdomen y pelvis normal, sin lesiones pancreáticas. En estudio conjunto con Endocrinología pediátrica se diagnostica Snd HI/HA. Estudio genético muestra mutación patogénica heterocigota en GLUD1 (c.965G>A; p.Arg322His). Paciente se mantiene asintomática, sin hipoglicemias con dieta fraccionada y restricción moderada de proteínas, sin fármacos. No presenta compromiso neurológico, ni secuelas atribuibles a hipoglicemias recurrentes.
DISCUSIÓN: El síndrome HI/HA representa aproximadamente el 10% de los casos de hiperinsulinismo congénito, siendo una de las principales causas en pacientes sin mutaciones en los canales KATP. Aunque se suele diagnosticar en la infancia, en presencia de mutaciones con penetrancia variable puede manifestarse tardíamente. La etiología radica en las mutaciones activadoras aumentan la transformación de glutamato a α-cetoglutarato, elevando la producción de ATP en las células β pancreáticas, inhibiendo los canales KATP y provocando hiperinsulinismo. Paralelamente, el aumento del catabolismo de glutamato promueve la producción de amonio en el ciclo de la urea, generando una hiperamonemia crónica y asintomática. Su diagnóstico en adultos es infrecuente y suele asociarse a formas fenotípicamente leves, con síntomas hipoglicémicos que pasan desapercibidos o atribuirse a otras causas. En adultos, los diagnósticos diferenciales incluyen insulinoma, hiperplasia de células beta, hipoglicemia facticia y causas genéticas como HI/HA. El tratamiento incluye un régimen fraccionado y restricción proteica leve a moderada. En casos refractarios, se utiliza diazóxido o análogos de somatostatina. El pronóstico es favorable, con seguimiento periódico, evaluando posibles secuelas metabólicas o neurocognitivas acumulativas.
CONCLUSIÓN: Este caso resalta la importancia de considerar HI/HA en adultos con hipoglicemias recurrentes no facticias, especialmente cundo hay antecedentes sugerentes. Es probable que durante el embarazo, por la insulinorresistencia propia, no haya desarrollado hipoglicemias significativas.
Autor corresponsal
Dr. Andrea Zapata, Aszs_23@yahoo.com
NEOPLASIA ENDOCRINA MULTIPLE DE PRESENTACIÓN ESPORÁDICA: A PROPÓSITO DE UN CASO
Dra. Camila Allendes1 , Dr. Oscar Brito1 , Sra. Constanza Toledo1 , Sra. Claudia Munizaga1
1 Hospital San Borja Arriaran
Resumen
INTRODUCCIÓN
La neoplasia endocrina múltiple 1 (NEM) es un síndrome tumoral raro de herencia autosómica dominante, causado por mutaciones inactivantes del gen supresor tumoral MEN1. Aproximadamente un 90% de los casos corresponden a individuos con un progenitor afectado, mientras que cerca de un 10% se deben a variantes de novo. Se presenta el caso de un paciente con un tumor neuroendocrino pancreático.
CASO CLÍNICO
Hombre de 33 años, con hipertensión arterial y sin antecedentes familiares relevantes consultó por aumento de volumen abdominal de 6 meses de evolución. Se realizó una ecografía abdominal que mostró un lipoma subcutáneo grande de 28cm en eje mayor y una tomografía computada (TC) de abdomen y pelvis que mostró una masa en cuerpo y cola de páncreas de 5cm. Se complementó con tomografía por emisión de positrones (PET/CT) que describió una masa vascularizada hipercaptante compatible con neoplasia neuroendocrina bien diferenciada, y estudio inmunohistoquímico por punción durante endosonografía con resultado positivo para cromogranina y sinaptofisina. Se realizó pancreatectomía distal, esplenectomía y resección del lipoma. Durante el postoperatorio se pesquisó hipercalcemia leve de 11,1 mg/dl con PTH elevada (189 pg/ml), diagnosticándose hiperparatiroidismo primario. Se realizó cintigrama compatible con aumento de actividad paratiroidea izquierda. Ante la sospecha de NEM1 se realizó estudio genético positivo para la variante patogénica _MEN1:_c.1064-1G>A en forma heterocigota. El estudio genético de sus 2 hijas fue negativo. Se completó estudio de ejes hipofisarios que mostró prolactina levemente alterada (31,6 ng/ml) y un hipogonadismo hipogonadotropo (LH 2,51 mUI/ml y Testosterona total 89,2 ng/ml). La resonancia magnética de cerebro no fue sugerente de un adenoma hipofisiario.
DISCUSIÓN
La evaluación cuidadosa de este paciente durante su hospitalización hizo sospechar un NEM1. El no presentar familiares con patologías similares, hace sospechar una mutación de novo, concordante con lo descrito en la literatura con respecto a la mutación presentada. La importancia del estudio genético radica en poder realizar consejería familiar y realizar una vigilancia activa de otros tumores, aun cuando el tipo de mutación no nos permita realizarla de manera dirigida. Ya que la NEM1 es una enfermedad con potencial de recurrencia tumoral es importante hacer hincapié en el seguimiento de un equipo multidisciplinario encabezado por el endocrinólogo dada su morbimortalidad asociada.
Autor corresponsal
Sra. Camila Allendes, camila.allendes@ug.uchile.cl
Feocromocitoma como manifestación poco frecuente de NEM1
Dra. Sara Piña Burdiles1 , Dra. Allison Vielma1 , Dra. Jocelyn Cortés Rivera2 , Dra. Daniela Navarrete Montalvo2 , Dra. Marcela Diaz Canepa2 , Dra. María Báez Poblete2
1 Hospital de Quilpué
2 Hospital Dr. Gustavo Fricke
Resumen
La neoplasia endocrina múltiple tipo 1 (NEM1) es un síndrome hereditario autosómico dominante, causado por mutaciones inactivantes del gen _MEN1_, que codifica la proteína menina. Se caracteriza por predisposición a desarrollar múltiples neoplasias endocrinas, como paratiroides (90%), páncreas (40–70%) e hipófisis (30–40%). La asociación con feocromocitoma es infrecuente (<2% de los casos), siendo más típica de NEM2. El feocromocitoma es un tumor neuroendocrino (TNE) de células cromafines productor de catecolaminas. La clínica incluye crisis hipertensivas, palpitaciones, cefalea y sudoración; aunque puede ser asintomático. El diagnóstico se basa en metanefrinas plasmáticas o urinarias elevadas y hallazgos radiológicos, confirmándose con histopatología. Este caso consiste en una mujer de 61 años con antecedente de cirugía por hiperparatiroidismo primario (HPP), se detecta incidentalmente un microcarcinoma papilar de tiroides; tratada con tiroidectomía total, paratiroidectomía inferior izquierda y superior derecha, y radioyodo. Permaneció en seguimiento sin recidiva.
En seguimiento por un nódulo suprarrenal izquierdo de 18 mm, estable en tamaño, pero con alza indeterminada de normetanefrinas (531 ug/24h; VN <444). Evaluada en comité de suprarrenales en extrasistema, radiología describe TC abdominal con nódulo suprarrenal izquierdo de 21 × 17 mm, 38 UH y lavado del 57%, sugerente de feocromocitoma. Se realizó suprarrenalectomía izquierda, cuyo estudio histológico confirmó feocromocitoma (Ki67 + 2%, sinaptofisina ++, cromogranina -). En el control postoperatorio persiste elevación de normetanefrinas (882 ug/24h VN <444), sospechando feocromocitoma metastásico.
Paralelamente su hija fue diagnosticada con NEM1 al detectar mutación patogénica _MEN1_ c.1594C>T (p.Arg532Ter). Posteriormente, el panel genético de la paciente confirmó mutación patogénica compatible de NEM1.
El PET-CT 68Ga-DOTATATE evidenció tres lesiones pancreáticas compatibles con TNE (máx. 12 mm, SUV 11), con sobreexpresión de receptores de somatostatina en región mastoidea izquierda. La RMN de macizo facial corroboró una lesión en temporal izquierdo compatible con paraganglioma. Los estudios hormonales de TNE pancreáticos fueron normales.
Los ejes hipofisarios resultaron conservados, pero el laboratorio evidenció recidiva bioquímica de HPP, con cintigrama paratiroideo que mostró captación en parótida izquierda, actualmente en seguimiento.
Este caso ilustra la complejidad tumoral de la NEM1. El feocromocitoma en la NEM1 es extremadamente raro, una revisión de la literatura ha identificado aproximadamente 20 casos reportados de feocromocitoma y/o paraganglioma en pacientes con MEN1; su hallazgo debe motivar a descartar enfermedad metastásica asociada. Los paragangliomas son un grupo poco común de TNE, localizados en abdomen (85%), tórax (12%) y raramente en cabeza y cuello (3%) lo cual puede ser un desafío diagnóstico porque típicamente no producen catecolaminas.
En pacientes con NEM1 es fundamental un abordaje integral y multidisciplinario, por la heterogeneidad de neoplasias asociadas y manifestaciones poco comunes como el feocromocitoma y paragangliomas.
Autor corresponsal
Srta. Sara Piña Burdiles, sara.pinab@gmail.com
Hepatotoxidad asociada a tratamiento con Cimicifuga racemosa.
Dra. Marisol Garcia1
1 CLINICA ALEMANA
Resumen INTRODUCCIÓN
El uso de terapias alternativas y fitoterapéuticas en el climaterio es cada vez más frecuente, sin embargo, no está exento de efectos adversos. La Cimicifuga racemosa, empleada como opción para el manejo de síntomas climatéricos, ha sido asociada en algunos reportes a alteraciones de la función hepática. Presentamos el caso de una mujer de 60 años que desarrolló hepatotoxicidad aguda posterior al inicio de este tratamiento, con resolución completa tras su suspensión.
CASO CLÍNICO
Mujer de 60 años, con antecedentes de hígado graso , resistencia a la insulina y trastorno de ánimo. Estaba en tratamiento con metformina, fluoxetina y bupropion.
Dado climaterio sintomático inicia tratamiento con cimicifuga racemosa, 20 dias después de haber iniciado tratamiento se realiza exámenes que muestran significativa alteración de exámenes de función hepática que estaban previamente normales. En la anamnesis dirigida refiere haber presentado dolor abdominal epigástrico. Se envía a gastroenterología para completar estudio y suspende cimicifuga racemosa. Se hace estudio completo de etiología viral y de autoinmunidad, solo se encuentra en exámenes hallazgo inespecífico de ANA +(1/80), se realiza colangiorresonancia de mostró hígado de morfología y tamaño normal, contornos regulares, parénquima homogéneo y señal conservada. La paciente se mantiene asintomática se controla con exámenes 2 meses después que muestra completa normalización de exámenes de función hepática ( se adjunta tabla) .
DISCUSIÓN
La hepatotoxicidad asociada a Cimicifuga racemosa es un fenómeno poco frecuente pero descrito en la literatura, con casos que van desde elevaciones leves de transaminasas hasta cuadros de insuficiencia hepática aguda. El mecanismo exacto no está claramente establecido, planteándose reacciones idiosincráticas o mediadas por hipersensibilidad. En este caso, la aparición de alteraciones significativas en las pruebas hepáticas, en temporalidad estrecha tras el inicio de la fitoterapia y con resolución completa al suspenderla, apoya una relación causal. Este hallazgo resalta la importancia de interrogar el uso de productos naturales y suplementos, muchas veces percibidos como inocuos por los pacientes, y de considerar la fitoterapia dentro del diagnóstico diferencial de daño hepático agudo
Autor corresponsal
Dr. marisol Garcia, dra.marisolgarcia@gmail.com
Dr. Rafael Ríos Salazar1 , Dr. Sergio Panay Serra2
1 Universidad de Chile,Campus Centro, FALP
2 FALP
Resumen
Paciente de 85 años sin antecedentes, salvo hta , se le diagnostico un Adenocarcinoma de próstata en el 2015 Gleason 7 (3+4), se realizó prostatectomía, con evolución adecuada hasta que en el 2018 se hizo una Linfadenectomia de rescate. manejo con quimioterapia ( Docetaxel ), y posteriormente con Abiraterona + prednisona iniciada el 30/01/23. Sus Antígeno Prostático (PSA) tuvieron una oscilante evolución. Por ello se agregó Degarelix 120mgr, mas Zolendronico por Osteoporosis asociada.
Un PET PSMA 02/07/24: mostro PSMA prostática y nuevas lesiones en cuerpo vertebral de T11. más lesiones Oseas sin marcación en tejidos viscerales Se mantuvo estable con relativa buena calidad de vida, y muchos bochornos, pero un nuevo PET 07/01/25: mostro Persistencia de PSMA en próstata y progresión de la extensa enfermedad secundaria de carácter blástico óseas Además se constató persistencia de Testosterona (T) elevada, necesitando del punto de vista oncológica un valor máximo de menos de 20 ng/dl,por lo que se derivó a Endocrinología.
Se determino una T de 97.T ng/dl, Shbg 23,5nmol/lt y Estradiol(E) 34pg/dl, dándole un cálculo de T libre de 2.14 ng/dL = 2.21 %, y T Biodisponible de 50.2 ng/dL = 51.8 %. Dado los bochornos, la persistencia de Osteoporosis a pesar de 3 años de Bifosfonato, se decidió iniciar Estradiol (Primaquin 2mgr cd 12hrs), que se sumó a la Abiterona, prednisona y Degarelix.
Evoluciono con menos bochornos, animo adecuado y a los dos meses del E se constató T de 21ng/dl, E de 100pg/dl y PSA de 3,1(Antes 3,8). En control a los dos meses siguientes La T volvió a subir a 48ng/dl, el E estaba en 630 pg/dl,y los triglicéridos en 230mg/dl. Se redujo Estradiol a 2mg al dia, más Estradiol topico (Ginoderm)diario. y determinar Shbg y T por Espectrografía de Masas (TEM). En los dos meses siguientes se determinó una T en 51,8ng/dl, pero con Shbg de 165 nmol/l que le dio una TLc de = 0.535 % y Biodisponible de = 12.5 %, concordante con una TEM de 0,01 ng/dl. El E estaba en 140pg/dl y los triglicéridos en 150 mgr/dl. Se mantuvo sin bochornos, mejor ánimo y si presento ginecomastia leve, del pto. de vista oncológico se está considerando dado disminución de T,en usar Enzalutamida que no requiere corticoides.
Se presente el caso clínico para mostrar el manejo con Estradiol en dosis bajas que puede regular T en cáncer de Próstata avanzado, y la utilidad de siempre incluir Shbg y posiblemente TEM para confirmar objetivos terapéuticos
Autor corresponsal
Dr. Rafael Ríos, rafaelrios1292@gmail.com
Dra. Vivian Gallardo Tampier1 , Dr. Anahí Yizmeyián Maeso2 , Dr. Soledad Villanueva Toral2 , Dr. Francisca Ugarte Palacios1
1 Hospital Exequiel González Cortés, Clínica Universidad de los Andes
2 Hospital Exequiel González Cortés, Universidad de Chile
3 Hospital Exequiel González Cortés, Clínica Universidad de los Andes
Resumen INTRODUCCIÓN:
El SAHD es una rara enfermedad ligada al cromosoma X, producida por deficiencia del transportador monocarboxilato 8 (MCT8) que transporta las hormonas tiroideas al SNC, produciendo un severo retraso de desarrollo psicomotor (RDSM) y un perfil tiroideo característico con T3 alta, T4 baja y TSH normal.
CASO CLÍNICO:
Segundo hijo de padres sanos, no consanguíneos, con pocos movimientos fetales, nace a las 40 sem, Peso 3.864 x 52 cSra. Período RN normal.
A los 6 meses fue derivado a Neurología por RDSM, destacando principalmente hipotonía axial, sin sostén cefálico. Se solicitan exámenes generales y metabólicos normales, TSH 2.56 uU/ml – T4libre 0.6 ng/dl, repetidos a los 10 meses: TSH 2.95 uU/ml – T4 total 3.23 ug/dl – T4libre 0.53 ng/dl – T3 3.47 ng/ml, interpretándose como hipotiroidismo central, inicia tratamiento con Levotiroxina 25 ug y es derivado a Endocrinología. Evaluado en Endocrino a los 12 meses: Peso 9.415 (p42) Talla 76 cm (p55) CC 46 cm (p48) P/T p36, PA 101/60 FC 136 lpm, destaca hipotonía central con hipertonía de extremidades, sin sedestación, sostén cefálico parcial, lenguaje solo vocaliza, pulgar incluido, resto de examen físico sin hallazgos, se plantea diagnóstico diferencial de hipotiroidismo central vs déficit de MCT8. Se mantiene tratamiento con LT4 (3ug/kg/día).
Restos de estudios hormonales normales (Tabla).
Imágenes: TAC cerebral Normal, RNM SNC con hipomielinización periventricular posterior, hipófisis forma tamaño y señal normal, tallo normal.
Estudio genético: mutación SLC16A2:c.511C>T p.(Arg171*)stop gained (patogénica), que codifica para MCT8, lo que confirma SAHD.
Se suspende LT4 y se inicia tratamiento (previo consentimiento de padres) con TRIAC (ácido triyodotiroacético) a los 23 meses (22 ug/kg/día), logrando disminuir niveles de T3 y mejorando síntomas de hipertiroidismo, normalizando PA y frecuencia cardíaca. Neurológicamente en 3 meses de tratamiento se observa leve mejoría del DSM, logra mayor interacción con el medio, se sonríe, vocaliza, agarra objetos, logra mejor sostén cefálico.
CONCLUSIONES:
El perfil tiroideo completo es necesario en todo lactante de sexo masculino con RDSM, el tratamiento oportuno con análogo de hormona tiroidea TRIAC, si bien está bajo investigación, mejora significativamente los síntomas de hipertiroidismo, y administrado precozmente podría tener un impacto positivo en el desarrollo neurológico de estos pacientes.
Autor corresponsal
Dr. Vivian Gallardo Tampier, vgallardo@clinicauandes.cl
Dra. Marianne Taub1-2 , Dr. Rodrigo Villalobos1, Dr. Mauricio Leiva1, Dr. Katty Schnettler1, Dr. Jennifer Matamala1, Dr. Claudia Munizaga1, Dra. Rossana Román1-2
1 Hospital Clínico San Borja Arriarán
2 Instituto de Investigaciones Materno Infantil, Universidad de Chile
Resumen
Introducción:
El carcinoma papilar de tiroides (CPT) representa el 80% de los cánceres tiroideos en niños, con una incidencia anual estimada de 1/100,000 niños, siendo solo el 1% de origen ectópico, con escasos reportes en la literatura. Presentamos un caso pediátrico de CPT originado en un quiste tirogloso.
Caso clínico:
Niña de 12 años, asintomática, sin síntomas obstructivos digestivos ni respiratorios, con aumento de volumen submentoniano de un año de evolución, de 5 cm de diámetro, de superficie lisa, bordes definidos, consistencia aumentada, móvil y sin adenopatías asociadas. La palpación del cuello y tiroides era normal, sin nódulos, bocio o adenopatías. Sin ocupación de cavidad oral ni de orofaringe. TSH 0,59 uUI/ml T4L 1,0 ng/dL, anticuerpos antitiroideos negativos. Se realiza ecografía cervical y de masa submentoniana que describe en región cervical anterior suprahioidea lesión tumoral solida con áreas anecogénicas, de contornos bien definidos, ovalada de 3,6 x 2 cm, de ecogenicidad heterogénea con microcalcificaciones y vascularización interna y estructura sugerente de pequeño conducto hacia hioides, glándula tiroides sin alteraciones. Cintigrama: tiroides normosituada, sin tejido ectópico. RM cervical con gadolinio describe lesión de polilobulada en el piso de la boca de 2.9 x 4.3 cm con áreas de refuerzo heterogéneo y áreas de alta señal en T2/Stir y T1. Sugerente de quiste tirogloso con posible cáncer papilar asociado o un hemangioma. Punción con aguja fina de la masa submentoniana resulta positiva para células neoplásicas malignas tipo carcinoma papilar tiroideo clásico, positivo para tiroglobulina y BRAFV600. Ecografía etapificadora de cadenas ganglionares cervicales resulta negativa. RM cerebral y TC pulmonar descartan metástasis. Se realiza cirugía logrando exéresis completa de la lesión y se asocia tiroidectomía total, junto a disección de cadena ganglionar central. Sin incidentes, sin hipoparatiroidismo u otras complicaciones. Estudio histológico confirma CPT clásico desarrollado en quiste tirogloso en tejido de 3.8 x 2.7 cm, al corte se reconoce cavidad de 3.7 x 2.8 x 2.1 cm, con márgenes a <0,1 cm, con invasión vascular linfática y venosa presente. Sin invasión perineural. Con fragmento de tejido muscular infiltrado por carcinoma. Fragmento de hueso hioides no comprometido. Tejido tiroideo resecado sin evidencias de carcinoma. Tiroglobulina ultrasensible 6 semanas post operatoria resulta negativa <0,1 ng/mL. Frente a estos hallazgos se decide complementar tratamiento con radioyodo 30mCi, con rastreo corporal total posterior negativo para tejido tiroideo captante remanente. Actualmente paciente asintomática, suplementada con Levotiroxina 125 mcg/día.
Conclusiones: El CPT en un quiste tirogloso de ubicación submentoniana en presencia de tiroides indemne es una presentación rara y poco descrita en pediatría que representa un desafío diagnóstico importante debido a su localización inusual y asintomática.
Financiamiento: sin financiamiento
Autor corresponsal
Dr. Marianne Taub, mariannetaub@gmail.com
PARÁLISIS PERIÓDICA
Dra. Camila Pipino Romero1 , Dr. Cristina Mayol1 , Dr. Danys Fredes2 , Dr. Daniela Aguirre2, Dr. Viera Morales3 , Dr. Francisca Grob1
1 Unidad de endocrinología pediátrica, Pontificia Universidad católica de Chile
2 Servicio intermedio pediátrico. Hospital clínico UC CHRISTUS.
3 Servicio de urgencias. Hospital clínico UC CHRISTUS
Resumen
Introducción
La parálisis periódica tirotóxica (PPT) es una causa rara de debilidad muscular flácida en pacientes con tirotoxicosis, caracterizada por sobreactivación de Na⁺/K⁺-ATPasa, desplazamiento masivo de potasio al espacio intracelular y el desarrollo de hipokalemia en el músculo. Suele desencadenarse tras ejercicio intenso, ingesta elevada de carbohidratos o estrés, y afecta predominantemente a varones jóvenes. Su reconocimiento temprano es clave para evitar complicaciones y guiar el tratamiento definitivo de la tirotoxicosis.
Caso clínico
Varón de 15 años y 5 meses, previamente sano, que consulta en el servicio de urgencias por episodio de caída súbita al intentar incorporarse desde la posición sentada, con recuperación espontánea en pocos segundos. Cuatro meses antes había presentado un evento de características similares. En la anamnesis dirigida refirió, en los meses previos, temblor distal de extremidades, intolerancia al calor, pérdida ponderal no intencionada de 4 kg, polifagia, inquietud psicomotora e insomnio. El día previo al evento participó en un partido de fútbol de alta intensidad. Al examen físico, presentó un índice de masa corporal de 23.4 (+1.1 DE), bocio difuso y taquicardia de 120 lpm. El examen neurológico evidenció temblor de acción y fuerza disminuida (M1 y M3 en extremidades inferiores). Los exámenes iniciales mostraron hipokalemia de 2,6 mEq/L, TSH suprimida (<0,005 µUI/mL; VR 0,7–5,7 µUI/mL) y hormonas tiroideas elevadas (T4 total: 17,7 ng/dL; VR 0,8–2,0 ng/dL y T3 total: 442 ng/dL, VR 78,1–208,3 ng/dL). El electrocardiograma reveló ondas U, y la ecografía tiroidea demostró bocio difuso sin nódulos, sugerente de tiroiditis sin nódulos.
Fue hospitalizado para monitorización, iniciándose propranolol 40 mg cada 8 horas (1,7 mg/kg/día) y tiamazol 20 mg/día (0.3 mg/kg/día), junto con reposición cauta de potasio con suplementación oral. No presentó nuevos episodios de debilidad y fue dado de alta a las 72 horas.
A los siete días, la TSH permanecía suprimida y la T4 libre mostraba descenso (3,24 ng/dL). Los anticuerpos TRAB fueron positivos (20,4 UI/L; VR ≤ 1.75), confirmando el diagnóstico de enfermedad de Graves.
Conclusiones
Este caso resalta la importancia de considerar la parálisis periódica hipokalémica tirotóxica como diagnóstico diferencial ante cuadros de debilidad muscular aguda en adolescentes con síntomas compatibles con tirotoxicosis. El tratamiento debe enfocarse en la corrección cuidadosa de la hipokalemia, la prevención de recurrencias y el control definitivo de la causa subyacente. La sospecha clínica y el manejo oportuno permiten una recuperación completa y evitan complicaciones potencialmente mortales.
Autor corresponsal
Dr. Camila Pippino, camila.pipino@hotmail.com
Caso Clínico: Quiste branquial intratiroideo en una niña de 9 años, presentación infrecuente y manejo quirúrgico exitoso
Dr. Annette Madison1 , Dr. Francisco Cruz2 , Dr. Fernando Vuletin3 , Dr. Antonieta Solar4 , Dr. Francisca Grob5
1 Departamento de Endocrinología, Universidad Catolica de Chile
2 Departamento de Radiología, Universidad Catolica de Chile
3 Departamento de Cirugía, Universidad Catolica de Chile
4 Departamento de Anatomía Patológica, Universidad Catolica de Chile
5 División de Pediatría, Universidad Catolica de Chile
Resumen
INTRODUCCIÓN
Los quistes del arco branquial son anomalías congénitas que se originan a partir de la involución incompleta del aparato branquial durante la embriogénesis. Se presentan habitualmente en la región lateral del cuello, a lo largo del músculo esternocleidomastoideo, en forma de masas quísticas, senos o fístulas. Sin embargo, también se ha reportado su aparición en sitios atípicos, como cavidad oral, timo, glándula parótida o incluso páncreas. La localización intratiroidea es sumamente rara, con menos de 35 casos descritos en la literatura desde 1989. Debido a que comparten características clínicas e imagenológicas con otras patologías tiroideas frecuentes, pueden generar dudas diagnósticas, retrasando el tratamiento definitivo.
CASO CLÍNICO
Paciente de sexo femenino de 9 años de edad, en evaluación por endocrinología pediátrica por telarquia precoz (8 años) y sobrepeso persistente (IMC p. 89). Al examen físico se evidenció crecimiento del lóbulo tiroideo izquierdo, de consistencia aumentada, sin adenopatías cervicales palpables. La ecografía mostró un nódulo hipoecogénico de 15 × 9 × 6 mm, con bordes mal definidos y focos hiperecogénicos sugestivos de calcificaciones. La punción aspirativa descartó malignidad y orientó a quiste branquial. Perfil tiroideo normal. Dos meses posterior a la punción presentó aumento de volumen doloroso cervical anterior. La ecografía reveló una colección quística con ruptura capsular e inflamación de tejidos blandos y músculos pretiroideos, compatible con sobreinfección. Se indicó amoxicilina-ácido clavulánico por seis semanas, con resolución clínica y ecográfica. Posteriormente, en septiembre de 2024, se realizó una hemitiroidectomía izquierda con ligadura de fístula, sin complicaciones intraoperatorias. El estudio histológico confirmó un quiste branquial intratiroideo, revestido por epitelio escamoso y columnar con infiltrado linfoide. La paciente evolucionó favorablemente, con cicatriz íntegra y función tiroidea normal al mes postoperatorio (TSH 1,9 μIU/mL; T4L 1,0 ng/dL). A los seis meses permanecía asintomática y sin recurrencia ecográfica.
DISCUSIÓN
Los quistes branquiales intratiroideos o quistes linfoepiteliales son infrecuentes y a menudo se confunden con nódulos tiroideos primarios. Su origen aún es debatido: algunos autores los relacionan con restos embrionarios del aparato branquial, mientras que otros los asocian a cambios inflamatorios crónico de tejidos preexistentes, por ejemplo, en contexto de Hashimoto. El diagnóstico diferencial incluye quistes del conducto tirogloso, restos tímicos quísticos, linfangiomas y neoplasias quísticas. La ecografía y la citología aportan pistas, sin embargo, no existen hallazgos específicos de esta patología. Por este motivo, la confirmación diagnóstica depende siempre de la histopatología.
El tratamiento quirúrgico, mediante lobectomía y cierre de la fístula, es la terapia de elección. El control adecuado de la infección previa con antibióticos de amplio espectro es fundamental para evitar complicaciones quirúrgicas. En niños, este abordaje permite prevenir recurrencias, asegurar diagnóstico definitivo y preservar la función tiroidea cuando es posible.
Autor corresponsal Dr. Annette Madison, almadiso@uc.cl
Feocromocitoma y Enfermedad de Von Hippel Lindau
Dra. Anahí Yizmeyián1 , Dr. Vivian Gallardo1 , Dr. Soledad Villanueva1 , Dr. Francisca Ugarte2
1 Hospital Dr. Exequiel González Cortés
2 Clínica Universidad de lo Andes
Resumen
El feocromocitoma (FCC) es un tumor neuroendocrino productor de catecolaminas originado en las células enterocromafines de la médula suprarrenal. En niños su prevalencia es de 0.2-0.5/1.000.000 y en un 50 a 80% de los casos se presenta constituyendo parte de síndromes hereditarios como la Enfermedad de Von Hippel Lindau (VHL) que es un trastorno autosómico dominante con pérdida de la función supresora de tumores del gen VHL localizado en el cromosoma 3 (3p25.3) con una incidencia de 1/36.000 RN y que se presenta con FCC bilateral (50%), paraganglioma (10%) y hemangioblastomas cerebelosos, entre otros. Caso clínico de FCC bilateral asociado a enfermedad VHL
Niña de 9 años sin antecedentes mórbidos, con historia de 2 años de cefalea, en el último mes agrega síntomas de fatiga, sudoración, vómitos y baja de peso, por lo cual consulta y al examen físico se pesquisa presión arterial (PA) de 162/122 , fc:136 cpm, peso: 29,9kg -talla: 135cm , T/E: p25 , IMC:15,9 p30; tiene antecedentes familiares de madre y primo materno con FCC bilateral, éste último con estudio genético que confirma enfermedad VHL.
Estudio (Tabla adjunta)
Se inicia tratamiento médico con alfa y beta-bloqueo 19 días previo a la cirugía para manejo de presión arterial; se realiza cirugía laparoscópica, suprarrenalectomía total izquierda y parcial derecha (90%), cursa con crisis hipertensiva con PA sistólica mayor a 180mmHg que cae posterior a la cirugía, evoluciona favorablemente normalizando valores de PA.
Por riesgo de insuficiencia SSRR se inicia tratamiento de sustitución con hidrocortisona y fludrocortisona, al tercer día post-cirugía se otorga el alta.
Anatomía patológica informa FCC de alta celularidad, crecimiento en nidos irregulares, presencia de necrosis y linfonodos, negativo para neoplasia. El estudio genético confirma mutación Srta.ense en gen VHL (pArg161Gln)
En control ambulatorio con seguimiento a 15 meses se mantiene normotensa con PA p50-90 con normalización de los valores de normetanefrinas, cortisol bajo (2,5ug/dl) que requiere mantener tratamiento de sustitución y Actividad de Renina Plasmática (ARP) normal logrando descender gradualmente la dosis de fludrocortisona y suspenderla al año post cirugía.
En pacientes con antecedente familiar de VHL se sugiere realizar estudio genético precozmente y desde los 5 años se recomienda screening de catecolaminas/metanefrinas, sin esperar la aparición de síntomas clínicos, por el alto riesgo de FFC con HTA severa que es curable con la resección del tumor. El seguimiento clínico y estudio es fundamental para detectar y tratar a tiempo la eventual recurrencia del FFC y la aparición de otros tumores asociados al síndrome de VHL.
Autor corresponsal
Dr. Anahí Yizmeyián, anahiyizmeyian@gmail.com
P. Acuña1, T. Osorio1, A. De Tezanos Pinto1, P. Romero1 y M. Vivanco1
1 Hospital Roberto del Río, Santiago, Chile
Resumen
INTRODUCCIÓN
El hiperaldosteronismo primario en la edad pediátrica es una causa infrecuente de hipertensión secundaria, cuya identificación temprana es crucial para prevenir daño cardiovascular y renal a largo plazo. A diferencia del adulto, en quien la prevalencia puede alcanzar hasta un 10% en pacientes hipertensos, en niños y adolescentes la sospecha diagnóstica suele retrasarse por la inespecificidad de los síntomas. La pesquisa adecuada, el uso de índices bioquímicos como la relación aldosterona/renina, y el seguimiento con imágenes permiten orientar la conducta terapéutica.
OBJETIVO
Presentar un caso clínico pediátrico de hiperaldosteronismo primario diagnosticado durante el estudio de hipertensión arterial, destacando la importancia de su pesquisa precoz en pediatría
CASO CLÍNICO
Se trata de una paciente de 14 años, con antecedente de obesidad, y antecedentes familiares relevantes: hermano de 21 años hipertenso sin tratamiento, y abuelos maternos y paternos hipertensos, ambos fallecidos antes de los 70 años por causas cardiovasculares.
La paciente consulta por cefalea recurrente y cifras elevadas de presión arterial detectadas en controles desde los 14 años. Se realiza mapeo ambulatorio de presión arterial (MAPA), evidenciando hipertensión sistólica nocturna severa, prehipertensión diurna y ausencia de dip fisiológico.
El estudio incluyó cortisol libre urinario, metanefrinas urinarias, glicemia, hemoglobina glicosilada, perfil lipídico, hepático y pruebas tiroideas, todos dentro de rangos normales. La ecografía renal y abdominal no mostró alteraciones, sodio 141 mmol/L, potasio 4,0 mmol/L, cloro 103 mmol/L, creatinina 0,64 mg/dL, aldosterona elevada en 38,5 ng/dL y actividad de renina plasmática suprimida en 0,9 μUI/mL, resultando en una relación aldosterona/actividad de renina plasmatica de 42,7, lo cual está sobre el valor normal (valor normal <10 en pediatría). Se realizó tomografía computada suprarrenal, sin evidencias de adenomas ni hiperplasia macroscópica. Con diagnóstico de hiperaldosteronismo primario, se inició tratamiento con espironolactona 25 mg/día, dividida en dos dosis. El ecocardiograma mostró función y estructura cardiaca conservadas, sin signos de hipertrofia ventricular izquierda.
En el seguimiento, el Holter de presión arterial demostró normalización de las cifras tensionales bajo tratamiento a dosis bajas de espironolactona, sin aparición de efectos adversos significativos.
CONCLUSIONES
El hiperaldosteronismo primario debe considerarse en la evaluación de hipertensión secundaria en edad pediátrica, especialmente en pacientes con antecedentes familiares de enfermedad cardiovascular y cifras tensionales elevadas en MAPA. La relación aldosterona/renina constituye una herramienta diagnóstica fundamental, incluso en ausencia de hipopotasemia. La ausencia de lesiones estructurales suprarrenales en las imágenes no descarta la enfermedad, y el manejo médico con antagonistas de mineralocorticoides puede ser eficaz en el control de la presión arterial y la prevención de daño orgánico. Este caso resalta la importancia del diagnóstico precoz y del abordaje multidisciplinario en la hipertensión secundaria pediátrica.
Autor corresponsal: Srta. Pilar Acuña, pilar.acuna.v@gmail.com
Feocromocitoma en un paciente pediátrico con emergencia hipertensiva
Dra. Paulina Zambrano Paz1 , Dr. Susana González Catalán1 , Dra. Andrea Gleisner1 , Dr. Tomas Muñoz1
1 Hospital Guillermo Grant Benavente
Resumen
Introducción:
Los feocromocitomas son tumores neuroendocrinos que se derivan del tejido cromafínico adrenomedular simpático y producen catecolaminas. Secundario a la liberación excesiva de catecolaminas, pueden cursar con hipertensión arterial, taquicardia, sudoración, cefalea y otras manifestaciones clínicas secundarias a la estimulación de receptores α y β adrenérgicos, siendo la triada clásica cefalea, sudoración y palpitaciones. Se conoce como el “gran enmascarador”, ya que los signos y síntomas son inicialmente inespecíficos y se pueden confundir con cuadros o trastornos comunes y menos graves. Se debe realizar estudio diagnóstico de feocromocitoma ante la presencia de síntomas sugestivos, como hipertensión secundaria sobre todo cuando se presenta en pacientes jóvenes. (1) Reporte de caso:
Escolar masculino de 9 años proveniente de Los Ángeles, previamente sano, consulta inicialmente en urgencia de Hospital Víctor Ríos Ruiz por emergencia hipertensiva asociada a status convulsivo. Paciente se hospitaliza para estudio y manejo, dentro de los exámenes realizados destaca metanefrinas elevadas en orina de 24 horas (metanefrinas 111mcg/24h, metoxitiramina 452mcg/24h, normetanefrinas 8550mcg/24h), con ecografía y TAC de abdomen que evidencian masa suprarrenal derecha sugerente de feocromocitoma. Frente a este diagnóstico, se traslada a Hospital Guillermo Grant Benavente, donde ingresa en regulares condiciones, hipertenso y mal perfundido. Se inicia tratamiento con doxazosina para manejo de hipertensión y vasodilatadores consistentes en nitroprusiato y nifedipino. Es evaluado en reunión multidisciplinaria donde se decide resolución quirúrgica con previa estabilización hemodinámica y alfa bloqueo preoperatorio por 2 semanas. Se realiza adrenalectomía derecha en conjunto a equipo de Urología adulto por vía laparoscópica sin incidentes, cursando su postoperatorio en UCIP para monitorización y ajuste de drogas vasodilatadoras. Evoluciona favorablemente logrando titulación hasta suspensión de drogas vasodilatadoras, sin nuevas crisis hipertensivas ni hipotensión sostenida. Actualmente se mantiene con seguimiento ambulatorio, sin requerimiento de tratamiento antihipertensivo.
Conclusión:
Llegar al diagnostico de feocromocitoma puede ser un desafío, ya que se requiere de un gran índice de sospecha, pero debe ser descartado frente a un caso de hipertensión secundaria, especialmente en pacientes jóvenes. (2) (1) Arroyo Ripoll, O. F., Achote, E. y Araujo-Castro, M. (2025). Presentación clínica del feocromocitoma y recomendaciones de exámenes de detección. _Revista clínica española_, _225_(3), 157–167. https://doi.org/10.1016/j.rceng.2025.01.004
(2) Bury, R., Leon Roman, J., Casteras, A., Vergara, A., Biagetti, B., García-Carro, C., Cordero-Vazquez, E., Hernández Hernández, I., Agraz, I., & Soler, M. J. (2021). Hipertensión maligna y feocromocitoma: reporte de un caso [Malignant hypertension and pheochromocytoma: a case report]. Hipertension y riesgo vascular, 38(4), 201–205. https://doi.org/10.1016/j.hipert.2021.05.003
Autor corresponsal
M.D. Paulina Zambrano Paz, pzambranopaz@gmail.com
Dra. Marianne Taub1 , Dr. Mariana Griffero2 , Dr. Claudia Tissera3 , Dr. Sylvia Chandia3 , Dr. Samuel Valenzuela4 , Dr. Jose Pablo Fernandez5 , Dr. Daniela Flores6 , Dr. Katherine Kopp6 , Dr. Cecilia Okuma4 , Dr. Federico Roncaroli7 , Dr. María Isabel Hernandez1
1 Instituto de investigaciones materno infantil, Universidad de Chile
2 Servicio de Endocrinología infantil, Hospital Luis Calvo Mackenna
3 Servicio de Anatomía Patológica, Hospital Luis Calvo Mackenna
4 Instituto de Neurocirugía Dr. Alfonso Asenjo
5 Departamento de Ciencias neurológicas, Facultad de Medicina, Universidad de Chile
6 Servicio de Oncología infantil, Hospital Luis Calvo Mackenna
7 Salford Royal Hospital, Inglaterra
Resumen
INTRODUCCIÓN: Los xantogranulomas selares (XS), son lesiones inflamatorias crónicas secundaria a hemorragia, infarto, inflamación y/o necrosis de lesiones quísticas o tumorales preexistentes, extremadamente infrecuentes, correspondiendo a un 0,07% del total de las lesiones a este nivel. El diagnóstico es un desafío dado que clínica y radiológicamente pueden ser indistintos de otras patologías más comunes como adenomas y craneofaringiomas. Dentro de los signos clínicos se encuentra el compromiso visual y disfunción de ejes hipofisarios (con un eje comprometido en el 67% de los casos). La mayoría de estos casos han sido descritos en cohortes de adulto, habiéndose reportado solo 2 pacientes con esta lesión secundaria a la rotura de quiste de la bolsa de Rathke (QBR) en población pediátrica.
OBJETIVO: se presentan 2 casos clínicos para evidenciar el desafío diagnóstico en estos pacientes.
CASO CLÍNICO 1: Adolescente de 14 años, sexo masculino, presenta talla de 146 cm (-1,9 DS), bajo 1 DS de su talla media parental, mala velocidad de crecimiento (2,2 cms/año) y ausencia de desarrollo puberal. Al interrogatorio refiere poliuria y nicturia, con sed conservada. Al estudio presenta edad ósea retrasada y deficiencias hipofisarias múltiples (Tabla N°1). Se complementa estudio con RM de silla turca (Tabla N°1) que evidencia lesión selar y supraselar. Se solicitan marcadores tumorales, negativos en sangre y LCR, estudio óseo sin alteraciones (Tabla N°1). biopsia de médula ósea normal, ecografía abdominal con leve hepatomegalia y ecografía testicular con microlitiasis bilateral. Dado exámenes no sugerentes de tumor de células germinales, ni histiocitosis se realiza biopsia de lesión selar que evidencia probable XS secundario a rotura de QBR, se envía a segunda opinión en UK que confirma diagnóstico.
CASO CLÍNICO 2: Paciente de 17 años, sexo masculino, presenta cefalea, vómitos y compromiso visual de 3 meses de evolución. Se asocia cansancio diurno. Antropometría: Talla 161 (-1.89 DS), IMC 14.7 (-3.97 DS). Con desarrollo puberal completo. Se realiza RNM de silla turca (tabla N°1) sospechosa de craneofaringioma. Se realiza evaluación neuroftalmológica que evidencia hemianopsia bitemporal y estudio hipofisario (Tabla N°1), diagnosticándose insuficiencia de ACTH. Se realiza exéresis de la lesión evolucionando con déficit de arginina vasopresina posteriormente. Biopsia compatible con xantogranuloma probablemente secundario a rotura de QBR.
DISCUSIÓN: Los xantogranulomas son infrecuentes y difíciles de diferenciar de otras lesiones selares, al no contar con criterios clínicos ni radiológicos específicos. La cirugía es el Gold estándar de tratamiento, mejorando el compromiso visual, pero en la mayoría de los casos se mantiene la disfunción endocrinológica. No se han reportado casos de recurrencia, sin embargo la evolución a largo plazo es desconocida, requierendo seguimiento y reporte de los casos emergentes dado lo poco frecuente de la patología.
Autor corresponsal
Dr. marianne taub, mariannetaub@gmail.com
Dra. Patricia Lacourt1 , Dr. Daisy Cedillo2 , Dr. Daniela Salgado-Lacourt3 , Dr. Hana Karime Rumié4
1 Hospital Dr Sótero Del Río/ Clinica Indisa
2 Hospital Dr Sótero Del Río
3 Interna Medicina Universidad San Sebastián
4 Hospital Dr Sótero Del Río/ Universidad Católica Resumen
INTRODUCCIÓN:
El síndrome de interrupción del tallo hipofisiario (SITH) es un defecto congénito de la anatomía hipofisiaria. Este síndrome se caracteriza por la triada, de tallo hipofisiario ausente o hipoplásico, neurohipófisis ectópica y una adenohipófisis aplásica/hipoplásica. Este síndrome puede causar deficiencia única o múltiple de hormonas hipofisiarias. Se manifiesta con síntomas y signos de inicio y progresión variables; desde el recién nacido hasta la adultez.
CASO CLÍNICO:
Se presenta un paciente masculino de 16 años derivado a endocrinología por pubertad retrasada. Antecedentes perinatales: RNT 40 semanas, PN:3800gr LN?. Hipoglicemia e hiperbilirrubinemia neonatal, hospitalizado 15 dias. No se cuenta con más datos por ser paciente extranjero. Morbilidad: asma, medicamentos: fluticasona y salmeterol. Padres no consanguíneos, Madre 162cm, padre de 180cm, sanos. Examen físico: Peso: 55k, Talla: 159cm z-2.0, IMC:21.7p74. Vello púbico Tanner(T)I, Vello axilar:-, Genital TI, testes 8cc. Se realizaron exámenes generales normales. FSH:2.55mIU/mL (TII:1.8-3.2), LH: 0.94mIU/mL(TII: 0.2-4.9), Testosterona:17.8ng/dl(TII:18-150), IGF-1:34ng/mL(TII:154-485), TSH:4.17uIU/mL (VN 0.35-4.94), T4L:0.63ng/dL (VN 0.77-1.11),Cortisol:4,6ug/dl, PRL:15.8ng/mL (VN <20) Edad ósea:13a/Edad Cronológica:16a3m. Se inicia tratamiento con Hidrocortisona 10mg 2veces al día (10mg/m2/dia) y Levotiroxina 50ug dia y se solicita RNM hipotálamo/hipofisis. RNM: Signos de neurohipófisis ectópica (piso tercer ventrículo), asociado a una adenohipófisis pequeña y ausencia del tallo hipofisario.
DISCUSIÓN:
El SITH es un conjunto de anomalías congénitas hipofisiarias identificadas por resonancia que también se asocia a defectos de desarrollo neural, holoprosencafalia . Se desconoce la prevalencia precisa, pero se estima que se presenta en 0,5 de cada 1.000.000 de nacimientos. Las manifestaciones clínicas del SITH depende de la edad al momento de establecer el diagnóstico. En los recién nacidos aparece como hipoglicemia, ictericia, criptorquidia y micropene. En los niños se presentarán con mala velocidad de crecimiento principalmente; y en los adolescentes y adultos se caracterizarán por talla baja, pubertad retrasada-hipogonadismo. Evaluaciones en restrospectiva muestra que muchos pacientes de diagnóstico tardío, tienen antecedentes neonatales que hacen sospechar el diagnóstico de deficiencia hormonal, por lo que debe haber mayor índice de sospecha en médicos que atienden a niños. La causa se ha atribuido a distintos genes conocidos de hipopituitarismo, pero las evidencias actuales orientan a un origen multigénico.
RECOMENDACIÓN:
Tras la confirmación del diagnóstico de SITH, los pacientes deben someterse a un seguimiento minucioso para detectar posibles deficiencias hipofisarias, en particular la deficiencia de ACTH, que puede suponer un riesgo vital. Las deficiencias múltiples pueden aparecer a lo largo de la vida.
Autor corresponsal
Dr. Patricia Lacourt, patlacourt@yahoo.com
CUANDO EL TRAUMA DESCUBRE LO OCULTO: SERIE DE CASOS DE INCIDENTALOMAS POST TEC EN NIÑOS
Dr. Juan Pablo Rojas1 , Dr. Cecilia Okuma2 , Dr. Ma Isabel Hernández1
1 Unidad de Endocrinología Pediátrica, Instituto de Investigación Materno-Infantil, Universidad de Chile, Hospital Clínico San Borja-Arriarán. Santiago, Chile
2 Departamento de Ciencias Neurológicas, Facultad de Medicina. Universidad de Chile. Instituto de neurocirugía Dr. Alfonso Asenjo, Santiago, Chile
Resumen
REPORTE DE SERIE DE CASOS: Los incidentalomas en la infancia representan un desafío diagnóstico, particularmente cuando se detectan en el contexto de traumatismos encéfalo craneanos (TEC). Presentamos tres pacientes pediátricos derivados a seguimiento neuroendocrinológico tras un TEC en quienes se pesquisaron hallazgos estructurales de relevancia.
* PACIENTE 1 (8 AÑOS, MUJER): antecedente de TEC a los 6 años. En la neuroimagen de control se identificó un quiste de la bolsa de Rathke. Durante el seguimiento endocrinológico destacó pubertad temprana limítrofe (telarquia a los 7,5 años), edad ósea avanzada y obesidad (IMC en p95). Los perfiles hormonales (tiroideo, adrenal y somatotropo) se mantuvieron normales, y la RM de hipófisis mostró estabilidad sin compresión de estructuras adyacentes. Requiere vigilancia por riesgo de progresión puberal y alteraciones del crecimiento.
* PACIENTE 2 (9 AÑOS, MUJER): posterior a caída presentó vómitos, diplopía e inestabilidad de la marcha. La TC y RM evidenciaron lesión de fosa posterior con hidrocefalia obstructiva, altamente sugerente de meduloblastoma. Se realizó exéresis completa confirmándose meduloblastoma clásico grado IV OMS, además de instalación de derivación ventrículo-peritoneal. La paciente presentó síndrome de fosa posterior (mutismo y agitación psicomotora) que fue recuperando progresivamente. Actualmente recibe tratamiento oncológico coadyuvante y seguimiento multidisciplinario.
* PACIENTE 3 (9 MESES, VARÓN): presentó TEC por caída desde brazos maternos, con fractura parietal derecha evidenciada en TC. En estudio de control se pesquisó incidentalmente agenesia de cuerpo calloso, con nervios ópticos normales. Completó hospitalización sin deterioro neurológico. En controles posteriores con baja velocidad de crecimiento (4 cm/año) y leve retraso del desarrollo psicomotor. Estudio hormonal basal normal, salvo IGF-1 bajo para la edad.
DISCUSIÓN: Estos casos demuestran cómo un TEC puede actuar como evento que conduzca a la detección de patologías intracraneales ocultas. Los hallazgos abarcan un espectro amplio: desde un quiste de la bolsa de Rathke, habitualmente benigno; hasta un meduloblastoma, neoplasia maligna de alto riesgo que exige resección quirúrgica y terapia adyuvante; y la agenesia de cuerpo calloso, frecuentemente detectada como hallazgo incidental, de implicancias variables para el neurodesarrollo y que requiere seguimiento para descartar displasia septo-óptica.
CONCLUSIONES: El TEC en la infancia puede revelar incidentalomas con implicancias clínicas heterogéneas. Estos hallazgos obligan a seguimiento estrecho, tanto endocrinológico como neurológico. La vigilancia multidisciplinaria es fundamental para detectar precozmente alteraciones del crecimiento, pubertad o función hipofisaria. La detección temprana y el seguimiento a largo plazo son claves para optimizar el pronóstico de estos pacientes.
Autor corresponsal
Dr. Juan Pablo Rojas Godoy, juanpa.xd.rg@gmail.com
TALLA ALTA CON EDAD ÓSEA AVANZADA E HIPOTIROIDISMO CENTRAL SECUNDARIO A HIPOFISITIS EN PACIENTE PEDIATRICA.
Dra. Melani Peña1, Dra. Paulina Sanchez1, Dra. Jeannette Linares1, Sr. Bastián Morales1
1 Universidad de Antofagasta
Resumen
CASO: Paciente femenina de 9 años 3 meses derivada por glucemia de ayuna alterada. Sin antecedentes mórbidos. Al control se consigna talla alta sobre la carga genética, por lo que se solicitó estudio de sobrecrecimiento. Antecedentes familiares: Madre de 39 años con antecedente de epilepsia, talla: 1.69 cm p 75, menarquia a los 11 años. Tíos abuelos maternos 180 cm p75.
EXAMEN FÍSICO: Peso: 61 kg talla: 162.5 cm (>p 99, 3.73 DE) IMC: 23.1 (p 96, 1.73 DE), proporcionada, sin dismorfias, tiroides normal, mamas Tanner 3, VP Tanner 2.
ESTUDIO: TSH 1.55 uU/ml T4L 1.17 ng/dl, LH: 0.19 mUI/ml, FSH: 2.55 mUI/ml, E2 < 5.0 pg/ml, Prolactina 9.14ng/ml, IGF -1 330 ng/ml, GH 0.23 ng/ml, Cortisol:15,6 ug/dl, glucosa: 95 mg/dl. Se realizó test post sobrecarga de glucosa GH basal 0.24 ng/ml 30 min: 0.15 ng/ml 60 min: 0.14 ng/ml 90 min: 0.13 ng/ml 120 min: 0.09 ng/ml. Rx de EO: 11 años para edad cronológica 9 años 8 meses, cariograma 46 XX y ecotomografía abdominal reportada sin alteraciones. RM de silla turca reporta hipofisitis, contactando el quiasma óptico, engrosamiento del infundíbulo. Evaluación oftalmológica sin hallazgos significativos. Estudio genético: COL4A1 c.4462+4A›G (intronic) heterozygous uncertain significance.
En controles clínicos posteriores mantiene talla >p 99 con velocidad de crecimiento constante y EO avanzada para su edad, en los exámenes destaca TSH: 0,87 uU/ml, T4L: 0,87 ng/dl, T3: 1,37 ng/ml, Ac anti TG: 6,4 lU/ml, Ac anti TPO: ‹ 0,8 lU/ml. Ac antimusculo liso negativo. ACTH 12.4 pg/ml normal. Además a los 11 años 4 meses tiene LH 5.14 mUI/ml Estradiol: 37.53 pg/ml, en rango púber.
EVOLUCIÓN: En contexto de hipotiroidismo central se inició levotiroxina. La hipofisitis pediátrica puede manifestarse con hipotiroidismo central aislado y talla alta como hallazgo inicial, no ha evolucionado con compromiso de otros ejes hipofisiarios. Este caso destaca la necesidad de seguimiento clínico estrecho, dado el riesgo de aparición secuencial de déficit hormonales.
DISCUSIÓN: La paciente presenta talla alta sobre la carga genética, con adelanto de edad ósea y pubertad normal en evolución, lo que motivó estudio de sobrecrecimiento. La resonancia magnética reveló hipofisitis, entidad infrecuente en pediatría, la cual constituye una causa reconocida de hipopituitarismo adquirido. La evolución con hipotiroidismo central subraya la importancia de la vigilancia hormonal seriada en estos casos. La ausencia de síntomas visuales y la estabilidad clínica permitieron un manejo conservador con suplementación hormonal.
Autor corresponsal
Srta. Melani Elena Peña suleiman, melanipenasuleiman@gmail.com
Dra. Camila García Reingardt1 , Dr. Wuinifer Romero Acosta1 , Dr. Lucia Acevedo Gonzalez1
1 Hospital Regional Rancagua
Resumen
INTRODUCCIÓN. El hamartoma hipotalámico (HH) es una lesión congénita no neoplásica del tubérculo cinereum que consiste en tejido cerebral normal. Es una afección poco frecuente, con una prevalencia estimada de 1 por cada 50.000 a 200.000 individuos. El HH crece en proporción al crecimiento cerebral normal; por lo tanto, su tamaño relativo al resto del cerebro es el mismo a lo largo de la vida. No se expande, se propaga ni metastatiza a otras localizaciones, y se localiza con mayor frecuencia en la base del hipotálamo y el suelo del tercer ventrículo. El diagnóstico se realiza mediante la identificación de lesiones sin realce, isointensas o hiperintensas en las resonancias magnéticas cerebrales ponderadas en T2. Esta compleja enfermedad neuroendocrina puede presentarse como pubertad precoz central (PPC), trastornos psiquiátricos o convulsiones gelásticas (CG). El HH es una de las causas más comunes de PPC no idiopática. Aunque su fisiopatología no se entiende completamente, se puede controlar utilizando agonistas de la hormona liberadora de gonadotropina (aGnRH).
CASO CLÍNICO. Lactante de 6 meses sin antecedentes mórbidos de importancia, RNT 37 semanas PEG (PN 2560 TN 46), con padres no consanguíneos sanos. Presenta historia de 1 mes de sangrados vaginales de forma intermitente y de diferente cuantía. Se realizan estudios que evidencian minipubertad activa con ecografía pélvica que evidencia genitales internos prepuberales. Paciente evoluciona con persistencia de sus sangrados ya cada vez más frecuentes y de mayor flujo. A los 9 meses es reevaluada donde se evidencia velocidad de crecimiento acelerada, ya en Tanner 2 de mama y con genitales estrogenizados, se repiten exámenes que muestran gonadotrofinas elevadas e IGF-1 sobre rango normal para la edad. Se solicita Resonancia Magnética de cerebro y silla turca que evidencia hallazgo de Hamartoma Hipotalámico del Tuber cinreum (5x6x7mm). Último control a los 12 meses con Peso: 12,5 kg (2,63 z), Talla: 84,5 (4,07z), P/T 0,95z e IMC 17,5 (0,76z) ya con Tanner 3 de mama y 2 de vello púbico, con genitales estrogenizados. Se decide inicio de análogos de GnRH, ya administrada primera dosis. CONCLUSIONES. Este caso describe la complejidad de evaluar la sospecha de pubertad precoz en lactantes, ya que muchos de los exámenes podrían haberse explicado por su estado de minipubertad. Dado que se trata de una patología poco frecuente es muy importante orientar el estudio de forma completo y no encasillarse en un solo diagnóstico.
Por lo que presentamos este caso ya que resalta la importancia de una evaluación completa en niñas con desarrollo puberal precoz.
Autor corresponsal
Dr. Camila García Reingardt, camigr@gmail.com
Dra. Ana Rocha1 , Dr. Carolina Sepulveda1
1 Clínica Alemana
Resumen
Introducción:
La hipercalcemia es una condición poco frecuente en la población pediátrica, pero cuando se pesquisa puede ser signo de alguna enfermedad grave. Se define con un nivel de calcio sérico sobre 10,5 mg/dl, valor que puede variar por edad y valores de referencia del laboratorio. Su forma de presentación es variable y es frecuente que sea sintomática. Etiologías: hipercalcemia hipercalciúrica familiar benigna, hiperparatiroidismo, sindrómicas, iatrogénicas (intoxicación por vitamina D), inmovilización prolongada y menos frecuente enfermedades neoplásicas y granulomatosas
Objetivos:
Describir dos casos clínicos de hipercalcemia en niños con niveles suprimidos de hormona paratiroidea (PTH), destacando causas poco frecuentes, manifestaciones clínicas y abordaje diagnóstico-terapéutico.
Diseño experimental:
Estudio observacional, retrospectivo, tipo serie de casos.
Material:
Dos pacientes pediátricos, sin antecedentes de enfermedad ósea ni exposición a vitamina D o fármacos hipercalcemiantes, evaluados por hipercalcemia con PTH suprimida en un centro hospitalario de alta complejidad.
Métodos:
Revisión clínica y de laboratorio de ambos casos. Se incluyó evaluación bioquímica completa, imágenes diagnósticas y evolución clínica tras tratamiento específico según etiología subyacente.
Resultados:
Caso 1: Paciente femenina de 9 años con síndrome de Down, sin antecedentes endocrinos, consulta por dolor abdominal y lumbar con progresión a imposibilidad para la marcha. Imágenes evidencian múltiples fracturas vertebrales. Calcio total 10,9 mg/dl, PTH 7,7 pg/ml (suprimida), hipercalciuria y fosfatasas alcalinas elevadas.
Densitometría ósea confirma osteoporosis severa (Z-score lumbar −2,9). Se plantea hipercalcemia no mediada por PTH, con estudio dirigido hacia causas oncológicas o granulomatosas. A las semanas desarrolla anemia, leucocitosis y blastos en sangre periférica. Biopsia de médula ósea confirma leucemia linfoblástica aguda tipo B. Caso 2: Paciente masculino de 9 años, con asma bronquial, ingresa a UCI pediátrica por insuficiencia respiratoria aguda. Imágenes pulmonares y TAC de senos paranasales confirman aspergilosis invasiva. Galactomanano elevado. Se detecta hipercalcemia de 12,9 mg/dl, calcio iónico 5,8 mg/dl, fósforo 1,8 mg/dl, PTH 5,5 pg/ml. Se inicia tratamiento con hidratación, diuréticos y antifúngicos. Disminuyen parámetros inflamatorios con normalización progresiva del calcio (10,7 mg/dl) y fósforo (3,1 mg/dl) en 5 días.
Conclusiones:
Ambos casos presentaron hipercalcemia moderada a severa no mediada por PTH. La leucemia linfoblástica aguda puede cursar con hipercalcemia paraneoplásica secundaria a producción de PTHr o citoquinas osteolíticas. La aspergilosis invasiva, como otras enfermedades granulomatosas, puede inducir hipercalcemia por síntesis extrarrenal de 1,25(OH)₂-vitamina D por macrófagos activados.
Recomendaciones:
La hipercalcemia con PTH suprimida en la infancia debe considerarse una señal de alerta para enfermedades graves como procesos linfoproliferativos o infecciones granulomatosas. La identificación y tratamiento precoz de la causa de base permite revertir el trastorno del metabolismo cálcico, evitar complicaciones óseas y mejorar el pronóstico general.
Autor corresponsal: Dr. Carolina Sepúlveda, nina_sepulveda@yahoo.com
Dra. Tamara Novoa1 , M.D. Pilar Acuña1 , M.D. Andrés De Tezanos Pinto1 , M.D. Patricio Romero1 , M.D. Maritza Vivanco1
Resumen
Introducción: La hipocalcemia es uno de los trastornos del metabolismo calcio-fósforo más frecuentes, cuya forma de presentación puede variar desde casos asintomáticos a manifestaciones severas como convulsiones, tetania o arritmias. El estudio etiológico puede enfocarse según los niveles de PTH sean bajos, inapropiadamente normales o elevados. En este último grupo se encuentra el Pseudohipoparatiroidismo como causa poco frecuente. El Pseudohipoparatiroidismo corresponde a un conjunto de trastornos metabólicos que comparten las mismas características bioquímicas que el Hipoparatiroidismo como hipocalcemia e hiperfosfatemia, secundario a la resistencia de la acción de PTH/PTHrP a nivel tubular renal proximal. Es una patología poco frecuente con prevalencia estimada de 0.82-1.2/100.000 personas. Comparten un defecto común en la vía de señalización AMP cíclico río abajo del receptor de PTH/PTHrP a nivel de la subunidad alfa de proteína G por mutaciones en el gen GNAS, asociado también a otros receptores lo que puede generar resistencia hormonal múltiple. Presenta un amplio espectro fenotípico desde la presencia de Osteodistrofia hereditaria de Albright con características como talla baja, obesidad central, braquidactilia, alteraciones neurocognitivas, entre otras y resistencia sólo a PTH u asociado a otras hormonas, lo que permite orientar su clasificación y estudio genético. Estas manifestaciones se van presentando a lo largo del tiempo, incluyendo el Pseudohipoparatiroidismo, por ende se debe tener un alto índice de sospecha para iniciar un manejo oportuno. Objetivo: Presentar un caso de Pseudohipoparatiroidismo pediátrico como causa infrecuente de hipocalcemia.
Caso clínico: Paciente de 5 años 8 meses, RNT 38 semanas, GEG (PN 4320 grs TN 53 cm), sin antecedentes mórbidos. Hospitalizado por cuadro de 3 días evolución de parestesias en ambos pies evolucionando con trastorno de la marcha. Al examen físico destaca talla alta (T/E +2.74 DE), obesidad (IMC/E +3.18 DE) y criptorquidia derecha. Además presentó 2 episodios de disartria y rigidez de ambas manos en contexto de venopunción. Dentro de estudio se pesquisa Hipocalcemia (Calcio iónico 3.13 mg/dL, Calcio total 7.0 mg/dL), hiperfosfatemia (Fósforo 8.63 mg/dL) con RTP 96%, PTH elevada (392 pg/ml) y 25OHD 16 ng/ml Con hallazgos compatibles con Pseudohipoparatiroidismo se completa evaluación con hormonas tiroideas normales (TSH 2.78 uUI/ml, T4L 1.37 ng/ml), gonadotrofinas en niveles prepuberales, radiografía edad ósea de 8 años 6 meses y ecografía renal normal. A la fecha pendiente estudio genético. En tratamiento actualmente con Carbonato de Calcio, Calcitriol y alimentación baja en fósforo logrando adecuada respuesta.
Conclusiones: Dentro del enfrentamiento de pacientes con hipocalcemia, es importante considerar causas poco frecuentes como el Pseudohipoparatiroidismo y conocer sus características, permitiendo un diagnóstico y manejo precoz lo cual mejora el pronóstico de los pacientes a largo plazo.
Autor corresponsal
Dr. Tamara Novoa, tamara.novoa0109@gmail.com
RESISTENCIA PARCIAL ANDRÓGENOS. DESAFÍO DIAGNÓSTICO Y TERAPÉUTICO.
Dra. Camila García Reingardt1 , Dr. Catalina Zenteno Vidal1 , Dr. Alejandro Martinez Aguayo2 , Dr. Lucia Acevedo Gonzalez1
1 Hospital Regional Rancagua 2 Pontificia Universidad Católica
Resumen
INTRODUCCIÓN. El síndrome de insensibilidad a los andrógenos (AIS) se define como un desarrollo sexua diferente (DSD) donde hay una resistencia parcial o completa a la acción biológica de los andrógenos, a pesar de una producción testicular normal para la edad y un cariotipo 46,XY. La causa principal es por mutaciones inactivadoras en el gen del receptor de andrógenos (AR). La incidencia estimada varía entre 1:20 400 y 1:100 000 nacidos vivos 46 XY, siendo la forma completa (CAIS) más frecuente que la parcial (PAIS). En su forma completa es un trastorno de resistencia hormonal caracterizado por un fenotipo femenino en un individuo con un cariotipo 46,XY y testículos que producen concentraciones normales de andrógenos apropiadas para la edad. En la forma parcial , la variabilidad fenotípica es amplia, desde DSD hasta masculinización incompleta, dependiendo de la actividad residual del AR.
CASO CLÍNICO. Paciente de masculino de edad actual de 10 años. A sus 2 años es derivado a Urología Infantil por micropene, hipospadia proximal y criptorquidia bilateral (puntaje de masculinización: 3/12) , se solicita ayuda a endocrinología de forma particular quien solicita estudio de DSD realizándose cariotipo: 46,XY y estudio de SRY, TSPY y DyZ3. Además se solicita estudio molecular del gen AR, que evidencia mutación en p.Tyr916His a nivel del exón 8, mutación previamente descrita en pacientes con PAIS. Con este diagnóstico se solicita descenso testicular para preservar función gonadal (teste izquierdo 2017 y teste derecho 2024).
A sus nueve años se presentó el caso al Comité de Ética Asistencial en reunión multidisciplinaria, quedando claro la necesidad de corrección de su hipospadia. Paciente evaluado por equipo de Psicología quienes confirman que paciente es cisgenero. Este año se realiza primer paso de cirugía correctora de hipospadia previo consentimiento informado de los padres y asentimiento del paciente. Paciente actualmente en espera de segundo evento quirúrgico. DISCUSIÓN. Se presenta este caso con el fin de evidenciar el desafío diagnóstico y terapéutico de esta condición dada por su variable presentación clínica y molecular. La identificación precoz es clave para un manejo adecuado, donde es relevante contar con un equipo multidisciplinario (endocrinología pediátrica, cirugía pediátrica, ginecología, genética, psicología) para abordarlo de la mejor forma. En el PAIS, el manejo se vuelve complejo debido a que la asignación de sexo y las decisiones quirúrgicas debido a la variabilidad fenotípica incluso dentro de la misma mutación familiar. Es clave que el proceso de diagnóstico y terapéutico incorpore acompañamiento psicosocial temprano, asegurando una comunicación clara con la familia y evitando intervenciones irreversibles antes de que la persona pueda participar en la toma de decisiones.
Autor corresponsal
Dr. Camila García Reingardt, camigr@gmail.com
DE LA INSUFICIENCIA RENAL A LA INSULINOTERAPIA: UN CASO DE SHU CON COMPROMISO ENDOCRINO
Dra. Ignacia Tellez1 , Dr. Patricio Romero2 , Dr. Maritza Vivanco1 , Dr. Andres de Tezanos Pinto2 , Dr. Pilar Acuña2 , Dr. Ignacia Salamanca2 , Dr. Leslie Quepan2
1 Hospital Roberto del Río-Universidad de Chile
2 Hospital Roberto del Río
Resumen
INTRODUCCIÓN: El síndrome hemolítico urémico (SHU) es una de las principales causas de insuficiencia renal aguda en la infancia, generalmente asociado a _Escherichia Coli (E.Coli)_ productora de toxina Shiga. Esta toxina provoca daño endotelial y microangiopatía trombótica, con compromiso renal , pudiendo afectarse otros órganos como el páncreas, produciendo hiperglicemia o diabetes tipo 1-like caracterizada por déficit de insulina sin autoinmunidad. PRESENTACIÓN DEL CASO: Paciente femenina de 3 años y 11 meses que consultó por diarrea disentérica , fiebre y vómitos. Presentó anemia hemolítica microangiopática, trombocitopenia e insuficiencia renal aguda, confirmándose _E. coli_ O157:H7 . Evolucionó con múltiples complicaciones. Permaneció anúrica por más de 10 días, requiriendo diálisis peritoneal continua, seguida de hemodiálisis intermitente. Durante la diálisis peritoneal se pesquisó hiperglicemia persistente, con valores entre 143 y 760 mg/dL, sin acidosis ni cetonemia. Se inició insulinoterapia con bomba de infusión continua, requiriendo dosis máxima de 0,3 UI/kg/día, y luego bolos de insulina subcutánea para alimentación .Desde el inicio de la hiperglicemia se instaló sensor de glucosa lo que facilitó el manejo glicémico.
El estudio metabólico mostró autoanticuerpos pancreáticos negativos (anti-GAD, anti-IA2, anti-ZnT8, antinsulina). Al suspender la bomba de insulina, se mantuvo esquema para alimentación con ratio 50 y sensibilidad 150 , logrando mantener glicemias estables. En control al mes y medio del inicio del cuadro, persisten requerimientos de insulina subcutánea (0,12 UI/kg/día) preprandial.
DISCUSIÓN: La afectación pancreática endocrina en SHU es poco frecuente pero ha sido descrita en la literatura, pudiendo presentarse como hiperglicemia transitoria o diabetes tipo 1-like no autoinmune. El mecanismo más probable es la isquemia microvascular secundaria a la microangiopatía trombótica. La negatividad de autoanticuerpos en este caso sugiere una disfunción pancreática no autoinmune
El manejo de la hiperglicemia en pacientes pediátricos con SHU severo presenta desafíos y el monitoreo continuo de glucosa ha sido fundamental para un manejo seguro.
CONCLUSIÓN: En casos de SHU severo , es importante considerar la disfunción pancreática endocrina como una complicación posible. La pesquisa precoz de hiperglicemia y el seguimiento endocrinológico son esenciales.
Autor corresponsal
Dr. Maritza Vivanco, mvivancoj@yahoo.es
Hipoglicemia por Hiperinsulinismo con Hiperamonemia en lactante
Dra. Consuelo Pino1 , Dr. Melani Elena Peña1 , Dr. Paulina Sanchez1 , Dr. Jeannette Linares1
1 Hospital Regional de Antofagasta
Resumen
Presentamos el caso de lactante con Hipoglicemia por Hiperinsulinismo con Hiperamonemia [https://www.google.com/search?rlz=1C1GCEA_enCL1079CL1080&cs=0&sca_esv=481f0124cb8ccb74&q=S%C3%ADn drome+de+Hiperinsulinismo-Hiperamonemia&sa=X&ved=2ahUKEwjp1JefKaPAxVKqpUCHdBfBPYQxccNegQIAhAB&mstk=AUtExfANbkitDZ4Xc0GK36k776ixBAjvNFQ2YTiv1fyoRtpuAwFabYSEO AtKdAD5JIom__ubHtBiYBzDsE12zNHEOCLuAEbmqhAHl29_ZjZNSo5xhwvUj8PFEpJnxn5YvkQ2LLk&csui=3]
CASO: Paciente femenina de 8 meses, segunda hija de padres no consanguíneos, embarazo controlado en poli ARO por alto riesgo de preeclampsia. Nació a las 39 semanas por cesárea programada, peso de nacimiento 3.600 grs(0,83__DE) y talla 48 cm (-0.71 DE). Al nacer hospitalizada por sospecha infección connatal, recibe tratamiento. Paciente a los 7 meses presenta crisis convulsiva se toma glicemia capilar destacando hipoglicemia, se toma muestra crítica Glicemia 28 mg/dl, Ácido Láctico 17.6 mg/dL, Amonio 253 ug/dL B-hidroxibutirato 0,99 mg/dl. GH 3.5 ng/ml cortisol 10.86 ug/dl, péptido c 2.7 ng/dl insulina 14.39 glucosa 36 mg/dl cetonemia 0.36 mg/dl. TSH 1.95 uU/ml T4 L 1.72ng/dl Gases venosos pH7.377, Po2 31.9 mmHg, PCO2 39.4 mmHg, HCO3 22.7 mmol/L, EB -2.2 mmol/L, Sat 58.9%. sintomática con convulsión, donde destaca muestra critica EXAMEN FÍSICO: Talla 67 cm (p26 -0.65 DE), peso 8.450 kg; (p71 0.54 DE), sin dismorfias, pelo más grueso región superior y más fino laterales, mamas tanner 1, vp tanner1, mucosa no estrogenizado, genitales femeninos. Se inició Diazoxide con buena respuesta clínica y metabólica asociado a hidroclorotiazida como coadyuvante. Estudio genético Variante patogénica en heterocigosis en gen GLUD1. En seguimiento la paciente ha mantenido buen crecimiento y desarrollo pondoestatural, con controles de glicemia en rango adecuado. En su evolución, destaca hipoglicemia por cuadro de gastroenteritis aguda requiriendo hospitalización para manejo de deshidratación y glicemia.
DISCUSIÓN: El hiperinsulinismo congénito es la causa mas frecuente de hipoglicemia persistente en lactante. El síndrome Hiperinsulinismo e Hiperamonemia, secundario a mutaciones activadores en _gen_ GLUD1. Estas mutaciones hiperactivan el glutamato deshidrogenasa, que cataliza la deaminación oxidativa de glutamato a amonio más α-cetoglutarato el que entra al ciclo de Krebs para producir ATP. Caracterizándose por hipoglicemia desencadenada por ingesta proteica, hiperamonemia y convulsiones
Autor corresponsal
Dr. Consuelo Pino, c.pinocastillo@gmail.com
HETEROGENEIDAD
Dra. Javiera Postigo1 , Dr. Guillermo Lay-Son2 , Dr. Francisca Grob1
1 Unidad de Endocrinología Pediátrica, División de Pediatría, Pontificia Universidad Católica de Chile
2 Sección de Genética y Errores Congénitos del Metabolismo, Pontificia Universidad Católica de Chile
Resumen
MODY5 (_Maturity Onset Diabetes of the Youth, type 5_) corresponde a una forma monogénica de diabetes causada por variantes patogénicas heterocigotas o deleciones en el gen _HNF1B_ (hepatocyte nuclear factor 1-beta), con herencia autosómica dominante.
Se caracteriza por su compromiso multisistémico, presentando la mayoría de los pacientes pediátricos enfermedad renal del desarrollo (riñones quísticos o displasia), deterioro progresivo de la función renal e hipomagnesemia. Son frecuentes la hipoplasia o atrofia pancreática, con impacto tanto en la función endocrina como exocrina. Otros hallazgos incluyen malformaciones genitourinarias, hiperuricemia, gota y alteraciones neuropsiquiátricas asociadas al síndrome de deleción 17q12, que involucra la pérdida completa de _HNF1B_ y otros genes contiguos. Caso clínico 1. Adolescente masculino de 14 años y 7 meses, RNT PEG (PN: 2270 g, DE –2,45; LN: 45,5 cm, DE –2,6). La ecografía prenatal evidenció riñones multiquísticos. En el período neonatal presentó hipercalcemia mediada por PTHrP, requiriendo bifosfonatos. Durante la infancia fue diagnosticado con trastorno del espectro autista, ERC estadio 3, e hiperparatiroidismo. Desde los 10 años presentó hiperglicemias persistentes (110–120 mg/dL), manteniendo IMC –2,5 DE. El TTGO fue normal, HbA1c 5,8%, péptido C 2,2 ng/mL e insulina 6,4 mUI/mL. Presentaba hiperuricemia leve, hipermovilidad discreta y ecografía con hipoplasia pancreática. La secuenciación exómica (WES) trío confirmó una variante heterocigota “de novo” en _HNF1B_ (c.964C>T; p.Gln322Ter), nonsense patogénica (ACMG PVS1/PM2). Actualmente se encuentra en evaluación para trasplante renal, con glicemias estables y HbA1c 6,2%,. Caso clínico 2. Escolar femenina de 8 años y 4 meses, RNT AEG. En la infancia se pesquisó enfermedad renal multiquística, evolucionando a insuficiencia renal crónica con trasplante a los 6 años, recibiendo prednisona, tacrolimus y sirolimus. Posteriormente desarrolló hiperglicemias, inicialmente intermitentes, que progresaron a requerimientos de insulina permanente (Glicemia 126 mg/dl, HbA1c 7,8%). El estudio mostró hipomagnesemia e hipoplasia pancreática. El WES identificó una variante heterocigota _HNF1B_ (c.344G>A; p.Ser115Asn), clasificada como VUS con predicción de pérdida del sitio de splicing; evidencia de probablemente patogénica, con segregación parental pendiente. Actualmente recibe insulinoterapia multidosis (≈ 0,3 UI/kg/día), con tiempo en rango de 68% e indicador de gestión de glucosa 7,3%.
Conclusión. Los dos casos pediátricos ilustran la heterogeneidad fenotípica de MODY5, tanto en el curso de la diabetes como en el compromiso multiorgánico. Debe sospecharse en pacientes jóvenes con diabetes y quistes renales, hipomagnesemia, displasia pancreática, bajo IMC o antecedentes familiares. El diagnóstico requiere estudio genético dirigido a _HNF1B_, incluyendo la posibilidad de detectar deleciones intragénicas y del gen completo en 17q12. Muchos pacientes requieren insulina precozmente, según la reserva pancreática. El manejo debe ser multidisciplinario, con seguimiento renal, endocrinológico y genético.
Autor corresponsal
Dr. Javiera Postigo, jppostigov@gmail.com
SINDROME DE FLOATING HARBOR Y USO DE HORMONA DE CRECIMIENTO: A PROPOSITO DE UN CASO.
Dra. Marcela González González1 , Dr. Beatriz Ríos Ruiz1 , Dr. Diego Zepeda Galleguillos2
1 Hospital Dr. Gustavo Fricke
2 Hospital de Quilpué
Resumen
Introducción: El Síndrome de Floating Harbor (SFH) es una enfermedad genética infrecuente, caracterizada por talla baja (TB) con retraso en la edad ósea (EO), rasgos faciales distintivos y trastornos del lenguaje. Es causada por variantes patogénicas en gen _SRCAP_,__implicado en la remodelación de cromatina y expresión génica, con un patrón de herencia autosómico dominante. Se han reportado alrededor de 100 casos en la literatura y en algunos de ellos se ha utilizado hormona de crecimiento (GH). Presentamos el caso de un varón de 1 año 8 meses con SFH en quien se indicó hormona de crecimiento.
Caso clínico: Recién nacido de termino de 38 semanas, pequeño para edad gestacional. Al nacer peso de 2990 g (0.75 DE), talla de 45 cm (-2.87 DE) y circunferencia de cráneo (CC) de 33cm (-1.20 DE). Sin hipoglicemia, ni ictericia en periodo neonatal. Realiza crecimiento compensatorio al mes de vida y luego a los 4 mesesinicia disminución en su velocidad de crecimiento, presentando TB desde los 5 meses. Sin antecedentes familiares de TB. Se deriva a endocrinología a los 20 meses. Al examen físico destaca: talla para la edad(T/E) -3,98 DE, peso para la talla +0,53 DE y CC para la talla +1DE. Punta nasal bulbosa, narinas antevertidas, labio superior fino, micrognatia, orejas grandes, braquidactilia con surcos palmares profundos en manos. Estudio de primera línea en rango normal, con retraso de edad ósea (EO 8m para edad de 18 meses) e IGF-1 e IGFBP-3 en rango adecuado. Cariotipo 46 XY. Test de estimulación con clonidina muestra peak GH 10 ng/mL. A los 2 años se diagnostica estrabismo con astigmatismo y retraso del lenguaje. La secuenciación completa del exoma (WES) mostró una variante patogénica en el gen _SRCAP_ [c.7557T>A (p.Cys2519Ter)] en heterocigosis, compatible con SFH. Se realiza asesoría genética a los padres. En seguimiento en neurología y fonoaudiología. A los 3 años 3 meses por persistencia de talla baja severa(T/E -3,84 DE) se inicia tratamiento con GH a dosis 0,1 UI/Kg/día logrando en 4 meses aumento T/E en 0,37 DE.
Discusión: Debido a su muy baja prevalencia, el diagnóstico de SFH suele ser un desafío y tiende a ser tardío. La sospecha clínica es fundamental y el uso de técnicas moleculares permite un diagnóstico precoz. Variantes patogénicas en gen _SCRAP_ son las únicas descritas asociadas a SFH. El uso de GH esta descrito en al menos 30 pacientes y ha demostrado ser efectivo y seguro. Financiamiento: Sin financiamiento.
Autor corresponsal
Dr. Marcela Gonzalez Gonzalez, peddiabeteshgf@gmail.com
SÍNDROME DE HIPERESTIMULACIÓN OVÁRICA PREMATURA EN RECIÉN NACIDA DE PRETÉRMINO
Dra. María Cristina Mayol1 , Dr. Camila Pipino1 , Dr. Patricia Lacourt2 , Dr. Angélica García2 , Dr. Maritza Ramirez2 , Dr. Hana Rumie2 , Dr. Hugo Pizarro3 , Dr. Javiera Basaure4
1 Unidad de Endocrinología Pediátrica, División de Pediatría, Pontificia Universidad Católica de Chile
2 Unidad de Endocrinología Pediátrica y Diabetes, Complejo Asistencial Dr. Sótero del Río, Santiago, Chile
3 Unidad de Endocrinología y Diabetes Pediátrica, Hospital Provincial de Huasco Monseñor Fernando Ariztía, Vallenar, Chile
4 Unidad de Endocrinología Pediátrica y Diabetes, Hospital de Villarrica, Villarrica, Chile
Resumen
El síndrome de hiperestimulación ovárica prematura (POHS) es una entidad neonatal rara, generalmente asociada a prematuridad extrema. Descrito por primera vez en 1985, se observa con mayor frecuencia en neonatos pretérmino extremo y se presenta a una edad gestacional corregida (EGC) entre las 36 y 39 semanas. Su hallazgo clínico más característico es el edema vulvar, especialmente en labios mayores, que puede acompañarse de edema hipogástrico o en la zona proximal de los muslos, clitoromegalia, edema de labios menores, ectropión vaginal, telarquia y, en ocasiones, sangrado genital. Habitualmente, estos signos se asocian a elevación de gonadotropinas y estradiol, así como a la presencia de quistes ováricos. La fisiopatología involucra la inmadurez del eje hipotálamo-hipófisisgonadal, el cese abrupto de los estrógenos placentarios y la liberación excesiva del factor de crecimiento endotelial vascular. En la mayoría de los casos, la resolución es espontánea y no requiere intervención farmacológica. Se presenta el caso de una recién nacida de pretérmino de 24 semanas de edad gestacional que, durante su estancia en la unidad de cuidados intensivos neonatales, desarrolló múltiples comorbilidades asociadas a prematuridad extrema, incluyendo edema generalizado. Fue tratada con diuréticos, logrando resolución sistémica del edema. Sin embargo, la persistencia de edema vulvar y clitoromegalia motivó su derivación a endocrinología a las 38 semanas de EGC por sospecha de desarrollo sexual diferente (DSD). Los niveles de LH (4,83 mUI/mL [0–2,41]), FSH (22,47 mUI/mL [0,38–10,4]) y estradiol (100 pg/mL [0–25]) se encontraron elevados, lo que apoyó el diagnóstico de POHS. La ecografía mostró estructuras müllerianas, sin evidencia inicial de quistes ováricos. Con un cariotipo 46,XX y niveles de andrógenos, hormona antimülleriana e inhibina B dentro de rango normal, se descartó un DSD. En el seguimiento, los niveles hormonales disminuyeron progresivamente y se documentó mejoría clínica con resolución del edema. La ecografía a los 3 meses de EGC evidenció una lesión quística anecoica de 8 × 7 × 12 mm (volumen: 0,36 cc), ausente al año de seguimiento. El POHS es una condición benigna, probablemente infradiagnosticada, autolimitada y poco frecuente. El edema vulvar neonatal es inusual y puede simular un DSD; su reconocimiento temprano es fundamental para prevenir diagnósticos erróneos y evitar intervenciones innecesarias.
Autor corresponsal
Sra. María Cristina Mayol Suárez, mcmayols@gmail.com
Manifestaciones endocrinas en dos pacientes con Síndrome de Turner mosaico asociado a cromosoma X en anillo e isocromosoma X.
Sr. Cristian Cáceres1 , Dr. Michelle Zeppelin1 , Dr. Judith Ibarra1 1 Hospital de La Serena
Resumen
Objetivos: Identificar las manifestaciones endocrinas en dos pacientes con síndrome de Turner mosaico con una segunda alteración del cromosoma X concomitante. Evaluar la relación entre el tipo de alteración citogenética y las manifestaciones endocrinas y contrastarlo con lo reportado en la literatura internacional.
Diseño experimental: Estudio observacional, descriptivo de serie de casos.
Materiales: Los sujetos son dos pacientes que presentan manifestaciones clínicas endocrinas y rasgos faciales dismórficos, por lo que ante la sospecha de cromosomopatía, se realiza estudio citogenético convencional.
Métodos: Se realiza estudio citogenético convencional mediante cariograma en sangre periférica a las dos pacientes y a partir de ello, se analiza la relación entre el cariotipo obtenido y las manifestaciones endocrinas de las pacientes, comparándolo con lo reportado por la literatura internacional.
Resultados: La paciente 1 sexo femenino de 13 años con cariotipo 46,X,i(X)(q10)[22]/45,X[13] presenta talla baja proporcionada con radiografía de huesos largos de extremidades superiores compatible con deformidad de madelung por lo que previo a su derivación a genética se sospechó de un síndrome de Leri-Weill. Se encuentra en tratamiento con somatotropina 2.4 mg al día subcutánea; resistencia a la insulina en tratamiento con metformina 850 mg al día vía oral; amenorrea primaria con ecografía ginecológica transabdominal con hallazgos de útero prepuberal con predominio de longitudes cervicales en relación al cuerpo uterino y volúmenes ováricos disminuidos para la edad de la paciente; hipotiroidismo primario con ecografía tiroidea con bocio y tiroiditis, en tratamiento con levotiroxina 75 mcg por 3 días a la semana vía oral y 100 mcg 4 días a la semana vía oral. La paciente 2 sexo femenino de 4 años con cariotipo 46,X,r(X)(p22.1q22?)[22]/45,X[28] presenta talla baja proporcionada con radiografía de huesos largos de extremidades superiores sin deformidad de madelung. Se sospecha previa a su evaluación en genética de hipoacondroplasia. La paciente se encuentra en tratamiento con somatotropina 0.5 mg al día subcutánea; posee una ecografía pelviana con útero de aspecto prepuberal y ovarios no visualizados. Según lo reportado en la literatura internacional las manifestaciones de pacientes mosaico serían más leves, pero dada la baja frecuencia de este tipo de cariotipos combinados, no existe una correlación definida de clínica endocrina y estos cariotipos, más allá de ciertos casos clínicos reportados en donde los trastornos endocrinos más frecuentes reportados son talla baja, hipotiroidismo e hipogonadismo hipergonadotrófico.
Conclusiones: Estos dos casos son novedosos por el cariotipo, ya que se combinan varias alteraciones citogenéticas distintas en un mismo individuo (mosaico e isocromosoma en paciente 1 y mosaico y cromosoma en anillo en paciente 2). Por ello, al revisar la literatura internacional se carece de correlaciones genotipo-fenotipo bien establecidas.
Autor corresponsal
Sr. Cristian Cáceres, cristiann.caceresg@uc.cl
HIPOGLICEMIA PERSISTENTE EN EL LACTANTE COMO MANIFESTACIÓN CLÍNICA DE HIPERINSULINISMO. REPORTE DE UN CASO
Dra. Camila García Reingardt1 , Dr. Genesis Tovar Sánchez1 , Dr. Lucia Acevedo Gonzalez1 , Dr. Guillermo Lay-Son2
1 Hospital Regional Rancagua
2 Pontificia Universidad Católica
Resumen
INTRODUCCIÓN: El hiperinsulinismo congénito es la causa más frecuente de hipoglicemia grave y persistente en la primera infancia. Engloba un grupo heterogéneo de trastornos genéticos que afectan la secreción de insulina y el metabolismo de la glucosa, para mantener la normoglicemia. La mayoría de los casos se deben variantes patogénicas en los genes ABCC8 y KCNJ11. En este reporte presentamos un paciente pediátrico con antecedente de hipoglicemia neonatal, Obesidad en estudio (>3DE) por endocrinología, quien ingresa en este centro en 2 oportunidades por hipoglicemias persistentes.
PRESENTACIÓN DE CASO: Paciente de sexo masculino de 2 años y 2 meses de edad, en controles por endocrinología por obesidad y observación de hiperinsulinismo. Antecedentes prenatales: embarazo controlado sin complicaciones, parto eutócico simple a las 37 semanas; Peso de nacimiento: 3060 g y talla 54 cm. Antecedentes personales: Presenta hipoglicemia neonatal manejada con glucosa, asociada a hipoalimentación. Desarrollo psicomotor normal. Hospitalizado en 2 oportunidades por hipoglicemia, asociado a cuadros de gastroenteritis aguda. Último evento a los 23 meses en contexto de cuadro de infección evoluciona con hiporexia y decaimiento, con control de glicemia capilar en 32 mg/dL. A su ingreso se toma muestra crítica de hipoglicemia que evidencia glicemia venosa de 41 mg/dL e insulina 4,14 uUI/mL, lo que confirma hiperinsulinismo. Se maneja en UPC pediátrica con altas cargas de glucosa, que de forma espontánea disminuye requerimientos hasta rango normal, logrando alimentación por boca sin hipoglicemias. Paciente en todos estos eventos sin compromiso neurológico, y actualmente con DSM normal. Un panel NGS detectó la variante patogénica c.3574del en ABCC8, heredada del padre asintomático. Actualmente paciente se encuentra en su domicilio realizando actividad normal, sin necesidad de tratamiento. Usando monitoreo continuo de glicemia, sin eventos de hipoglicemia.
DISCUSIÓN: El hiperinsulinismo se caracteriza por una disregulación de la secreción de insulina que genera hipoglicemia severa. Entre los criterios diagnósticos incluye hipoglicemia recurrente tanto de ayuno como postprandial, necesidad de elevadas cargas de glucosa para mantener glicemia normal (>10mg/kg/min) para mantener glicemia normal, insulina detectable y ausencia de cuerpos cetónicos al momento de la hipoglicemia. El gen ABCC8, localizado en 11p15.1, presenta impronta genómica materna, por lo que las variantes patogénicas de origen paterno se han asociado con el desarrollo de hiperinsulinismo congénito. El caso presentado muestra un desafío en su tratamiento y seguimiento.
Autor corresponsal
Dr. Camila García Reingardt, camigr@gmail.com
Síndrome de Potocki-Lupski y descripción de su pubertad. Reporte de caso.
Dra. Melani Peña1 , Dr. Jeannette Linares1 , Sr. Bastian Morales1
1 Universidad de Antofagasta
Resumen
Presentamos el caso de un adolescente con Síndrome Potocki-Lupski (SPL), talla baja, déficit cognitivo y pubertad lentamente progresiva
CASO: Paciente masculino de 14 años 5 meses, segundo hijo de padres no consanguíneos, nace de 38 semanas, peso de nacimiento 2870grs(-0.92 DE) y talla 49 cm (-0.33 DE). Antecedentes: hipotonía, pie equino, retraso del desarrollo (sedestación a los 9 meses, marcha a los 14 meses, lenguaje a los 32 meses). Antecedente familiar: madre 158 cm, menarquia: 15 años; padre 177 cm; hermano sano de 19 años, 182 cm.
EXAMEN FÍSICO: Talla 144,8 cm (p<1 -2.75 DE), peso 46,5 kg; IMC 22.13(p84 0.99 DE), dismorfias faciales: orejas aladas con hélix simple, nariz ganchuda, micrognatia, dientes apiñados. Tiroides normal. Mamas Tanner 3, genital masculino evolución: 13a9m testículos 5cc, 13a11m testes 5cc, 14a1m testes 4cc, 14a5m 5cc, 14a7m 8cc, pene engrosado VPT2. ESTUDIO: Cariograma 46, XY; estudio molecular: mediante Array CGH 180K. Patrón genómico de sexo masculino, cuya fórmula ISCN 2016 es: arr(hg19)17p12p11.2(15786351_20515050)x3. Se detecta una duplicación intersticial de 4.7 Mb en la región 17p12-p11.2, coordenadas genómicas chr17:15,786,351-20,515,050, no polimórfica y que incluye varios genes asociados, compatible con SPL. Seguimiento endocrino: 14 años 0 mes: LH <0.1mIU/mL FSH <0.3mIU/mL testosterona 4.12 ng/dl PRL 5.51ng/ml estudio general normal. 14 años 2 meses: IGF-1 138 ng/ml (bajo para edad ósea), IGFBP3 4300 ng/ml. Test de clonidina: GH máxima 7,4 ng/mL. 14años 7 meses: LH 2,79 mUI/mL, FSH 1,78 mUI/mL, testosterona 32,1 ng/dl, TSH 2,2 uU/mL, T4 libre 1,42 ng/dl, prolactina: 5,23ng/ml BHCG: <0.10mUI/mL, Alfafetoproteína: 1.4ng/ml. TAC silla turca: hipófisis y tallo hipofisario normal. RxEO: 13años 6 meses para EC 13 años 11 meses
EVOLUCIÓN: Se observa aparición tardía y evolución lentamente progresiva de su pubertad, con aumento de volumen testicular y cambios en genitales externos. Se mantiene indicación de medidas generales y seguimiento, con posibilidad dudosa de alguna intervención de su talla.
DISCUSIÓN: El SPL es una alteración cromosómica que combina manifestaciones neurológicas, dismórficas y en algunos casos, endocrinas. La talla baja está descrita en este síndrome en el 25% de los casos, estando asociado ocasionalmente, el déficit de hormona de crecimiento, no observado en este reporte. La duplicación 17p12-p11.2 incluye genes relacionados con el neurodesarrollo y crecimiento, lo que explica parte del fenotipo; sin embargo, no existe descripción en la literatura acerca del desarrollo puberal de esta condición, se requieren más casos para conocer el eje gonadal de este síndrome.
Autor corresponsal
Srta. Melani Elena Peña suleiman, melanipenasuleiman@gmail.com
Dra. Patricia Lacourt1 , Dr. Daisy Cedillo2 , Dr. Daniela Salgado-Lacourt3 , Dr. Karime Rumié4
1 Hospital Dr Sótero Del Río/ Clinica Indisa
2 Hospital Sótero del Río
3 Medicina Universidad San Sebastián
4 Hospital Sótero del Río/ Universidad Católica
Resumen
INTRODUCCIÓN:
El síndrome de McCune-Albright (SMA) es un trastorno genético causado por una mutación somática activante del gen GNAS. Es una patología poco frecuente que se caracteriza por la triada de displasia fibrosa ósea, manchas cutáneas color café con leche (MCL) y endocrinopatías hiperfuncionantes. La manifestación endocrina más característica es la pubertad precoz periférica(PPP). Se presenta en niñas como telarquia fluctuantes, sangramiento vaginal debido a quistes ováricos funcionantes. La intermitencia hace que se acelere la velocidad de crecimiento, se adelante la edad ósea(EO) y se pueda gatillar la pubertad a nivel central con compromiso de la estatura final. El tratamiento de elección es el uso de inhibidores de la aromatasa (IA). Se presenta un caso tratado con letrozol y su seguimiento hasta estatura final.
CASO CLÍNICO:
Paciente femenina de2AÑOS(A) 11MESES(M) consulta por telarquia y adrenarquia. Sin antecedentes mórbidos. Al examen Peso:19K y Talla:109cm p98 IMC:16p68. Mamas Tanner(T)II, MCL en tronco,sin vellos. Mamá:160cm, Papá:172cm, ambos sanos. Estudio: exámenes adrenales y generales normales. EO:5a3m/Edad cronológica (EC):3a7m. Mamas progresan a TIII. Ecografía pelviana: útero 4.25cm, Endometrio1mm. Ovario derecho(OD):2cc, Ovario izquierdo(OI):1.93cc, test de LHRH: no activo.Estradiol 20pg/mL. Marcadores tumorales:-, Estudio PROTEÍNA G: NEGATIVO.Cintigrama óseo NORMAL. Evoluciona con disminución de tamaño mamario. 5ª5M Mamas TIII, EO:9a9m/EC:5a5m, eco: útero 4,4cm endometrio:2.8mm OD:3.9cc OI:2.8cc.test de LHRH: No centralizado. Telarquia fluctuante. 5A11M Eco: útero puberal 4cm endometrio 1mm OD:4cc OÍ: 2.6cc. Mamas TIII en aumento (5cm), mayor velocidad de crecimiento,LH:0.3mUI/mL.(puberal). Inicia tratamiento con análogos de GnRH(triptorelina 11.25mg) e IA (Letrozol 2,5mg). EO:11a/ EC:6a5m, EO:11a/ EC:7a3m. 8A0MEO:11a/EC:8a0m se suspende letrozol por aumento transaminasas (usó 1a6m).Evolución:EO:11a/ EC:9a2m, EO:12a/EC:9a10m. Se mantiene con análogos hasta 10a6m. Se pierde de controles. Presenta menarquia:12a0m.13A9M P:64.5K T:165.5cmp84 IMC:23.5p92. Exámenes generales normales.
RESULTADOS:
La diferencia de EO/EC al inicio del letrozol era de 4.3años y al finalizar 3años (se mantuvo frenada 1a más con una diferencia 2a2m). La talla media parental era de 159.5cm y la talla estimada 157cm. La talla final obtenida fue165,delta 8cm.
COMENTARIOS:
El uso de IA en niñas es limitado a ciertas patologías. La PPP con adelanto de EO es característico del SMA y las guías clínicas recomiendan el uso de letrozol, IA de tercera generación. Nuestra paciente usó 1a6m logrando frenar EO y mejorando la estatura final en 8cm.
Autor corresponsal: Dr. Patricia Lacourt, patlacourt@yahoo.com
Comorbilidades endocrinas en una paciente con deleción del cromosoma X concomitante
Sr. Cristian Cáceres1 , Dr. Michelle Zeppelin1 , Dr. Judith Ibarra1
1 Hospital de La Serena
Resumen
Se presenta el caso de una paciente de sexo femenino de 13 años que posee talla baja proporcionada IGF1 242 ng/mL IGFBP3 3500 ng/mL, hipotirodismo primario y resistencia a la insulina en tratamiento. La paciente además presenta daño hepático crónico con hipertensión portal, vitiligo, trombocitopenia leve y poliartralgias. La paciente se encuentra con sospecha de una hepatitis autoinmune. Se sospechó enfermedad metabólica genética y se solicitó estudio para pesquisa de enfermedades metabólicas, resultando normal, por lo cual se realiza estudio citogenético convencional obteniendo un cariotipo 46,X,del(X)(q24). Las deleciones del cromosoma X se clasifican en terminales e intersticiales y pueden afectar al brazo corto (p) y al brazo largo (q). Algunas de ellas son claramente parte del espectro de variantes citogenéticas del Síndrome de Turner y otras, han tenido evidencias contrapuestas a lo largo de los años. Precisamente, para este caso en que se presenta una deleción del cromosoma X(q24), existen reportes que han evaluado si efectivamente se asocia o no a un fenotipo Turner. En algunos reportes se ha señalado que no sería parte del espectro Turner y se habría establecido una correlación genotipo-fenotipo con insuficiencia ovárica prematura, aunque esto varía según los puntos de corte finales, es decir, el tamaño de la deleción y por lo tanto los genes incluidos en esta. No se ha reportado asociación con disfunción hepática. Llama la atención que la paciente presenta talla baja, trastornos endocrinos y autoinmunitarios, fenotipo asociado a las manifestaciones de un síndrome de Turner y que el tipo de deleción que presenta no se encuentra dentro del espectro típicamente asociado a esta condición. ¿Poseerá la paciente un segundo diagnóstico genético o la deleción incluirá genes no reportados que explican la clínica de ésta?
Palabras Claves
Deleción del cromosoma X - Fenotipo de Síndrome de Turner - Endocrinopatías
Tópico (EP1) - ENDOCRINOLOGÍA PEDIÁTRICA Subtópico (EP1.7) - Otros
Autor corresponsal
Sr. Cristian Cáceres, cristiann.caceresg@uc.cl
Dr. Javier Vega1 , Dr. Javiera Perelli2 , Sr.s. Teresa Nuñez3 , Sr.s. Virginia Sims3
1 Departamento de Nutrición, Diabetes y Metabolismo, Escuela de Medicina, Pontificia Universidad Católica de Chile
2 Unidad de diabetes y nutrición, Clínica Universidad de los Andes
3 Red de Salud UC-Christus
Resumen
El ejercicio de resistencia prolongado es un desafío clínico en pacientes con diabetes tipo 1 (DM1), ya que requiere una planificación individualizada para prevenir tanto hipoglicemias como hiperglicemias. Se presentan las estrategias implementadas en un paciente adulto con DM1 que participó en la Maratón de Santiago.
CASO CLÍNICO: hombre de 35 años con DM1 diagnosticada a los 12 años, en tratamiento con insulina degludec y aspártica mediante conteo de carbohidratos. Sin complicaciones micro ni macrovasculares. Realiza deporte en forma regular (trote, pádel y montaña), presenta un peso de 79,7kg, talla 1,78m e IMC 25,1kg/m². Utiliza monitoreo continuo de glucosa (MCG), con un control previo estable (HbA1c 6,0%) y tiempo en rango (TIR)>80%. El MCG previo mostró un TIR semanal de 89%, con un GMI 6,8% y coeficiente de variabilidad de 18%, reflejando un control metabólico estable. Para la preparación de la competencia se redujo en 20% la insulina basal en los tres días previos y se ajustaron las dosis de insulinas prandiales según ratio. El día de la maratón inició con glicemia 180mg/dL e ingirió un desayuno de 120g de hidratos de carbono (1,5 hallulla, mermelada y leche). Durante la carrera consumió siete geles energizantes (210 g de carbohidratos en total, de maltodextrina, fructosa y cafeína). En el tramo final, por calambres, añadió dos plátanos medianos, una naranja y bebida deportiva (71 g de carbohidratos adicionales).
El corredor completó los 42km en 3h42m36s, con un tiempo intermedio de 1h35m28s en 21 km, alcanzando la posición 282/822 en su categoría. Las glicemias se mantuvieron entre 135 y 250mg/dL, sin hipoglicemias. El día de la maratón, el TIR fue de 79,2%, con tiempo sobre rango de 20,8% y ausencia de hipoglicemias tanto durante la competencia como en las 24 horas posteriores. Al término de la maratón, su glicemia capilar fue de 190mg/dL. Al almuerzo ingirió 130g de carbohidratos, manteniendo una glicemia dentro el límite superior.
DISCUSIÓN: Existe poca literatura que describa el manejo de la DM1 en ejercicios de resistencia como maratones. Este caso aporta evidencia práctica útil para futuras estrategias y demuestra que la participación es factible y segura si existe planificación adecuada. Estrategias como reducción anticipada de insulina basal, ingesta planificada de carbohidratos y el MCG, permitió evitar hipoglicemias, lo cual confirmó la efectividad de la intervención. La hiperglicemia transitoria observada corresponde a una adaptación fisiológica a la sobrecarga de carbohidratos y se consideró un desenlace preferible frente al riesgo de hipoglicemias.
CONCLUSIÓN: La planificación multidisciplinaria que integre nutrición, insulinoterapia y tecnología de monitoreo permite a personas con DM1 realizar deportes de resistencia de manera segura, logrando un control metabólico adecuado y un rendimiento deportivo satisfactorio.
Autor corresponsal
Dr. JAVIER VEGA, jaavegaa@gmail.com
REMISIÓN DE DIABETES MELLITUS TIPO 1 POST INICIO DE RITUXIMAB, EN CONTEXTO DE PACIENTE CON LES, SJOGREN Y TIROIDITIS DE HASHIMOTO: REPORTE DE UN CASO.
Srta. Valentina Diaz-Tapia1, Sr. Diego Palominos Malebrán1, Srta. Nataly Torres Carvajal1, Srta. Constanza Daza Farías1, Sr. Martín Zúniga-Soria1, Dr. Hans Astorga Cuellar2
1 Universidad Católica del Norte
2 Hospital San Pablo Coquimbo
Resumen INTRODUCCIÓN
La Diabetes Mellitus Tipo 1 (DM1) es una enfermedad autoinmune caracterizada por la destrucción de las células beta pancreáticas, lo que lleva a una deficiencia absoluta de insulina. En Chile, la prevalencia es de 40.712 casos (2024). Su tratamiento consiste en la administración exógena de insulina, aunque algunos pacientes atraviesan una "fase de luna de miel" que puede durar desde meses hasta años. La remisión completa, sin necesidad de insulina exógena, es mucho más rara. Ensayos clínicos han explorado el uso de Rituximab en DM1, mostrando que ciclos de este medicamento mejoran ligeramente la supervivencia de las células beta residuales y su capacidad para producir insulina en pacientes con DM1 de reciente aparición. Sin embargo, su uso en DM1 aún no es parte de la práctica clínica estándar, y su potencial efecto remisor sigue siendo investigado. Este caso presenta a una paciente con DM1 que, después de un ciclo de Rituximab en el contexto de LES, experimenta remisión de la DM1.
CASO CLÍNICO
Paciente femenina de 27 años, diagnosticada de DM1 a los 24 años con debut en CAD (GAD (+) e ICA (+)), antecedentes de LES (2018), CE1°, Sjögren y Tiroiditis de Hashimoto. Además, presenta glomerulonefritis, cuya etiología está en discusión. Con terapia intensificada (basal-bolo), en mayo de 2024, presentó HbA1c de 14%, TIR 24%, TAR 74% y GMI 10.1%. Inicia ciclos de Rituximab, y en el control a los seis meses, su glucosa promedio fue de 78 mg/dl, con HbA1c de 5.2%. Los marcadores inmunológicos fueron positivos al diagnóstico y se mantienen positivos. La principal interrogante es si la suspensión de la insulinoterapia y el control óptimo se deben a una fase tardía de "luna de miel" o a un efecto directo del Rituximab.
DISCUSIÓN
La coexistencia de LES y DM1 complica la interpretación de su evolución clínica. Aunque la remisión completa de DM1 es infrecuente, algunos estudios con Rituximab han demostrado la preservación de células beta pancreáticas, lo que podría explicar el fenómeno observado en esta paciente. La marcada mejoría de los parámetros glicémicos, incluyendo HbA1c de 4.9% y la suspensión completa de la insulina, sugiere un efecto inmunomodulador del Rituximab sobre la progresión de la DM1. Este caso ilustra cómo las terapias biológicas utilizadas en el tratamiento de enfermedades autoinmunes podrían tener un rol futuro en el manejo de DM1. Sin embargo, se requieren estudios adicionales para definir su seguridad, eficacia y mecanismos inmunológicos en este contexto.
Autor corresponsal
Srta. Valentina Maria Consuelo Díaz Tapia, valentina.diaz04@alumnos.ucn.cl
DIAGNÓSTICO DE DIABETES MELLITUS TIPO 1 EN PERSONA MAYOR: ¿CUÁNDO SOSPECHAR AUTOINMUNIDAD EN EDADES AVANZADAS? REPORTE DE UN CASO
Sr. Diego Palominos Malebrán1, Srta. Valentina Diaz Tapia1, Srta. Constanza Daza Farías1, Srta. Nataly Torres Carvajal1, Srta. Millaray Araya Guerra1, Dr. Hans Astorga Cuellar2
1 Universidad Católica del Norte
2 Hospital San Pablo
Resumen
EL DIAGNÓSTICO DE DIABETES MELLITUS TIPO 1 (DM1) EN PERSONAS MAYORES CONTINÚA SIENDO UN DESAFÍO CLÍNICO SUBESTIMADO. LA ASOCIACIÓN TRADICIONAL DE ESTA PATOLOGÍA CON LA POBLACIÓN PEDIÁTRICA HA CONTRIBUIDO A UNA BAJA SOSPECHA DIAGNÓSTICA EN EDADES AVANZADAS, DIFICULTANDO SU IDENTIFICACIÓN OPORTUNA. ESTA SITUACIÓN SE COMPLEJIZA CUANDO COEXISTEN FACTORES CLÁSICOS DE DIABETES TIPO 2 (DM2), SOBREPESO, SEDENTARISMO O EDAD AVANZADA, QUE TIENDEN A SESGAR LA EVALUACIÓN DIAGNÓSTICA. EN PACIENTES CON DIAGNÓSTICO PREVIO DE DM2 QUE PRESENTAN EVOLUCIÓN TÓRPIDA, REQUERIMIENTOS CRECIENTES DE INSULINA Y ESCASA RESPUESTA A HIPOGLUCEMIANTES ORALES, ES FUNDAMENTAL REEVALUAR EL DIAGNÓSTICO INICIAL. EN ESTE CONTEXTO, LA DETECCIÓN DE AUTOANTICUERPOS Y LA MEDICIÓN DEL PÉPTIDO C CONSTITUYEN HERRAMIENTAS DIAGNÓSTICAS DE ALTO VALOR PARA CONFIRMAR DM1. SE PRESENTA EL CASO DE UNA PACIENTE DE 72 AÑOS, CON DM2 DIAGNOSTICADA HACE 10 AÑOS, SOBREPESO, HIPOTIROIDISMO Y POLINEUROPATÍA DIABÉTICA. A PESAR DE TRATAMIENTO CON INSULINA, MOSTRABA MAL CONTROL METABÓLICO, CON TIEMPO EN RANGO (TIR) DE 18%, TIEMPO FUERA DE RANGO (TAR) DE 80%, TIEMPO BAJO EL RANGO (TBR) DE 3%, VARIABILIDAD GLICÉMICA DE 42% Y HBA1C FLUCTUANTE ENTRE 9,0% Y 9,9%. AL EXAMEN FÍSICO DESTACABAN LIPODISTROFIAS EN ZONAS DE PUNCIÓN. ANTE LA REFRACTARIEDAD TERAPÉUTICA, ALTA VARIABILIDAD Y PRESENCIA DE COMPLICACIONES MICROVASCULARES, SE SOLICITÓ ESTUDIO INMUNOLÓGICO, QUE EVIDENCIÓ ANTICUERPOS ANTI-GAD (2000 UI/ML), ANTI-ZNT8 (22,9 UI/ML) Y PÉPTIDO C SUPRIMIDO, CONFIRMANDO EL DIAGNÓSTICO DE DM1 EN ETAPA ADULTA TARDÍA. SE AJUSTÓ EL TRATAMIENTO A UN ESQUEMA DE INSULINIZACIÓN FISIOLÓGICA, CON UNA RELACIÓN INSULINA/CARBOHIDRATOS DE 1:9 Y SENSIBILIDAD INSULÍNICA DE 35. ADEMÁS, SE INDICÓ LEVOTIROXINA, PREGABALINA Y SUPLEMENTO DE MAGNESIO PARA ABORDAR COMORBILIDADES ASOCIADAS. EN EL SEGUIMIENTO, SE OBSERVÓ MEJORÍA CON TIR DE 38%, TAR DE 61% Y TBR DE 2%, LO CUAL REFLEJA UNA RESPUESTA FAVORABLE AL ENFOQUE TERAPÉUTICO AJUSTADO Y UNA MEJORA EN LA CALIDAD DE VIDA DE LA PACIENTE. ESTE CASO CLÍNICO RESALTA LA NECESIDAD DE CONSIDERAR DM1 EN ADULTOS MAYORES CON DIAGNÓSTICO PREVIO DE DM2 QUE NO RESPONDEN A TERAPIAS CONVENCIONALES. EL DIAGNÓSTICO OPORTUNO PERMITE ADAPTAR EL TRATAMIENTO, MEJORAR EL CONTROL GLUCÉMICO Y REDUCIR EL RIESGO DE COMPLICACIONES CRÓNICAS, PROMOVIENDO UN ENFOQUE MÁS INDIVIDUALIZADO Y EFICAZ.
Autor corresponsal
Sr.. Diego Palominos, diego.palominos01@alumnos.ucn.cl
DEBUT SIMULTÁNEO DE DIABETES MELLITUS TIPO 1 Y ENFERMEDAD DE GRAVES EN SÍNDROME POLIGLANDULAR AUTOIMMUNE TIPO 3: UNA ASOCIACIÓN INFRECUENTE. REPORTE DE UN CASO
Srta. Macarena Bravo Lagos1 , Srta. Camila Muñoz Tritini1 , Dr. Vicente Rayo Bastías2 , Dr. Daniela Zapata Vargas3
1 Universidad de Chile (Interna de Medicina)
2 Universidad de Chile (Becado de Medicina Interna)
3 Hospital Barros Luco Trudeau
Resumen
El síndrome poliglandular autoinmune tipo 3 (SPA3) se caracteriza por la asociación de una tiroideopatía autoinmune con otra endocrinopatía autoinmune, excluyendo enfermedad de Addison e hipoparatiroidismo. La forma más común corresponde a diabetes mellitus tipo 1 (DM1) con hipotiroidismo, mientras que la combinación con hipertiroidismo es infrecuente. Presentamos un caso clínico que ilustra esta última variante y sus implicancias clínicas.
Caso clínico: Mujer de 20 años, previamente sana, consulta por dolor abdominal y vómitos. Al ingreso se confirma cetoacidosis diabética (CAD), con glicemia 222 mg/dL, cetonemia >2,9 mmol/L, pH 7,15 y bicarbonato 8,6 mEq/L. Se inicia insulina endovenosa e hidratación, logrando resolución en menos de 24 horas. Posteriormente se traslapa a insulina subcutánea y es dada de alta tres días después.
En menos de 48 horas reingresa por un nuevo episodio de CAD. A diferencia de la hospitalización previa, se identifican signos y síntomas sugerentes de hipertiroidismo (taquicardia, palpitaciones, ansiedad e inquietud), presentes desde hacía dos meses. El laboratorio confirma el diagnóstico: TSH suprimida (<0,005 μUI/mL), T4 libre elevada (>7,7 ng/dL) y anticuerpos TRAb positivos (17 UI/L). El puntaje de Burch-Wartofsky fue de 45 puntos, sugiriendo alto riesgo de tormenta tiroidea. Junto con el manejo habitual de CAD, se inicia propranolol, corticoides y metimazol, con evolución favorable.
Los marcadores inmunológicos para DM1 resultaron positivos: anti-GAD >2000, IA-2 >4000, IAA positivo, ICA positivo y ZnT8 detectable. Con estos hallazgos, el diagnóstico final fue SPA3 por coexistencia de DM1 y enfermedad de Graves-Basedow.
Discusión: La asociación entre DM1 y enfermedades tiroideas autoinmunes (ETIA) es reconocida en el contexto de SPA3. Aunque poseen mecanismos inmunopatológicos distintos, comparten una base genética (en particular genes HLA, además de CTLA-4 y PTPN22), que junto con factores ambientales favorecen la autoinmunidad múltiple. En la mayoría de los casos, el SPA3 corresponde a DM1 asociada a tiroiditis de Hashimoto, mientras que la combinación con enfermedad de Graves es mucho menos frecuente.
Lo relevante de este caso es la coexistencia de DM1 e hipertiroidismo, dado que la tirotoxicosis deteriora el control glicémico al aumentar la absorción intestinal de glucosa, reducir la sensibilidad a la insulina y estimular la gluconeogénesis, lo que probablemente favoreció la recurrencia de CAD en esta paciente.
Conclusión: Este caso representa una variante infrecuente de SPA3, caracterizada por el debut simultáneo de DM1 y enfermedad de Graves-Basedow. A diferencia de la asociación clásica con hipotiroidismo, el hipertiroidismo constituye un mayor desafío clínico por su efecto desestabilizador en el metabolismo. Reconocer esta entidad permite optimizar el abordaje multidisciplinario, anticipar complicaciones y fomentar la pesquisa proactiva en pacientes con DM1.
Autor corresponsal
Dr. Daniela Zapata Vargas, zapatavargas.daniela@gmail.com
EFECTO DEL PARACETAMOL SOBRE LECTURAS DE GLUCOSA EN MONITOREO CONTINUO DE GLUCOSA INTERSTICIAL ENSAYO EXPERIMENTAL EN MUJER CON DIABETES TIPO 1.
Dr. Michelle Pichott1 , Srta. Valeria Pichott1 , Dr. Leonardo Méndez1 , Dr. Rossana Román2
1 Universidad Finis Terrae
2 Hospital Clínico San Borja Arriaran
Resumen
Durante enfermedades intercurrentes, el control glicémico se dificulta en personas con Diabetes Tipo 1 (DM1). Además de las fluctuaciones glicémicas fisiológicas se ha descrito, que el paracetamol, analgésico y antipirético ampliamente utilizado puede afectar la lectura de glicemia intersticial (G-Intersticial) en el Monitoreo Continuo de Glucosa (MCG).
OBJETIVO: Cuantificar el efecto del paracetamol sobre el MCG.
MÉTODO: Se mide simultáneamente G-Capilares (glucómetro Accuchek Instant) y G-Intersticial (MCG Medtronic Guardian3) durante 24 horas sin paracetamol (SinP) y 24 horas recibiendo paracetamol (ConP) 1 gramo cada 8 horas VO.
SUJETO: Mujer con DM1, 28 años, IMC 24.8 kg/m2, HbA1c 7.3%, sin patología asociada, usuaria de bomba híbrida de asa cerrada (BHAC) (Medtronic 780g) con insulina asparta que fluctúa entre 0.7 y 0.9 U/kg/día + semaglutida 0,25 mg/semana.
Se planifica el ensayo sin enfermedad intercurrente, durante días 10 y 11 del ciclo menstrual. Se insertó un sensor 48h antes, manteniendo actividad física, horarios y alimentación similares.
Utilizando G-capilar como prueba de referencia, se calculó para la G-Intersticial la Diferencia Relativa Absoluta Media (MARD "Mean Absolute Relative Difference"), el Error Absoluto (MAE “Mean Absolute Error”) y sesgo (BIAS).
RESULTADOS: tabla1.
Se compararon 45 mediciones simultáneas (duplas) de G-Capilar y G-Intersticial 22 duplas ConP y 23 duplas SinP. Se observa que MARD, MAE y BIAS empeoran el día ConP. En condiciones “normales” SinP el MCG tuvo MARD de 11.9% con un sesgo negativo, indicando que el sensor tiende a mostrar G-Intersticiales más bajas que las G-Capilares. El paracetamol empeoró la exactitud de la G-Intersticial. ConP el sesgo promedio fue 7,8 mg/dL, indicando que el sensor mostró lecturas más altas que las G-Capilares. El valor sería clínicamente poco relevante si fuera constante pero no lo fue. La lectura de G-Intersticial fue mayor a la G-Capilar en 14 de 22 mediciones. Por ende, no todas las lecturas fueron sobreestimadas. ConP las lecturas más alejadas de la G-Capilar mostraron una diferencia de (-)42 y (+)57 mg/dL respectivamente.
La BHAC entrega insulina basada en niveles de G-Intersticial. El porcentaje de la dosis diaria de insulina de autocorrección fue de 14% (SinP) y 20% (ConP). Esta diferencia podría ser consecuencia del sesgo observado. Una lectura de G-Intersticial falsamente elevada, podría inducir que la BHAC entregue más insulina, aumentando el riesgo de hipoglicemia. ConP se documentó una hipoglicemia leve G-Capilar 63 mg/dL que pasó inadvertida en el MCG que indicaba 83 mg/dL.
CONCLUSIÓN:
El paracetamol en dosis terapéuticas, en ausencia de enfermedad intercurrente, afectó la exactitud del MCG induciendo lecturas elevadas de G-Intersticial en relación a las G-Capilares.
Autor corresponsal
Dr. Michelle Pichott, michelle1997pichott@gmail.com
"CUANDO
LA MANGA NO BASTA": IMPACTO DE CIRUGÍA METABÓLICA EN PACIENTE CON DIABETES MELLITUS TIPO 2, ANÁLISIS DE UN CASO DE REFRACTARIEDAD A MANGA GÁSTRICA.
Srta. Nataly Torres Carvajal1, Srta. Gabriela Calcagno Silva1, Srta. Constanza Daza Farías1, Srta. Valentina Diaz-Tapia1 , Sr. Diego Palominos Malebrán1, Dr. Hans Astorga Cuellar2
1 Universidad Católica del Norte
2 Hospital San Pablo, Coquimbo
Resumen
INTRODUCCIÓN:
En Chile, la prevalencia de diabetes mellitus tipo 2 es del 12,3%, con un control óptimo que entre 2010 y 2017 aumentó del 34% al 58%. La obesidad exacerba la resistencia a la insulina y la disfunción de las células beta pancreáticas, dificultando el control glucémico. Se describe que la cirugía bariátrica asociada a la terapia intensiva fue más eficaz que solo tratamiento médico para el control glucémico y pérdida de peso. También reduce en 92% la mortalidad asociada a DM2 y en 58% la mortalidad general a 5 años, con menores necesidades de fármacos e insulina, consolidándose como una intervención más efectiva que el manejo médico.
CASO CLÍNICO:
Paciente femenina de 54 años, con antecedente de DM2 desde hace 21 años en tratamiento con insulina desde hace 10 años con panel de diabetes tipo 1 negativo, actualmente usuaria de sistema automatizado de insulina. Presenta obesidad refractaria con un IMC: 36,1 kg/m² y un peso: 97 kg. Dada la persistencia de la obesidad pese a la terapia médica y el descontrol metabólico se realiza un bypass gástrico. El postoperatorio cursa con una reducción menor a la esperada, alcanzando un peso: 84 kg e IMC: 31,4 kg/m². Previo a la cirugía, presentaba una HbA1c: 10%, con un TIR: 64%, TAR 250 mg/dL: 11% e hipoglucemias de 1%. Tras el procedimiento, se logró suspensión transitoria de la insulina durante 2 meses; sin embargo, la terapia fue reintroducida por hiperglicemias persistentes. En la reevaluación posterior se evidenció mejoría significativa del control metabólico: HbA1c: 6,85%, TIR: 74%, TAR >250 mg/dL: 7% e hipoglucemias mantenidas en 1%. Se optimizó la terapia insulínica mediante esquema intensificado con ratio 8 y sensibilidad 30. Actualmente presenta un uso del sensor del 86%, con glucemia media: 158 mg/dL, glucosa media estimada (GMI): 7,7%, variabilidad glucémica (VG): 43,4%, TAR >250 mg/dL: 11%, TAR >180 mg/dL: 22%, TIR: 57% y ausencia de hipoglucemias.
DISCUSIÓN:
La cirugía metabólica se ha consolidado como una terapia eficaz para el control glucémico en DM2 de difícil control y la obesidad. Sin embargo, como se observa en este caso, la respuesta no es homogénea. A pesar de la mejoría significativa de la HbA1c y del tiempo en rango tras el bypass gástrico, no se alcanzó la remisión y mantuvo la necesidad de insulina. Este resultado se alinea con la evidencia que indica que la duración de la DM2 y el uso crónico de insulina se asocian con menor probabilidad de remisión. Este escenario enfatiza la importancia de una evaluación individualizada que considere no sólo los parámetros antropométricos y metabólicos, sino también la historia natural de la enfermedad y la reserva funcional pancreática.
Autor corresponsal
Srta. Nataly Torres, torrescarvajaln@gmail.com
CONTROL METABÓLICO POST BARIATRICO EN PACIENTE CON DM1 MEDIANTE INTERVENCIÓN
Dra. Erika Peña1, Nta. Camila Castro1, Ps. Claudia Pizarro1
1 Unidad Nutrición y Diabetes Hospital San Pablo Coquimbo
Resumen
Mujer de 36 años con antecedentes de insulinorresistencia desde la adolescencia e hipotiroidismo tratado con levotiroxina. Evoluciona con obesidad severa (peso máximo 140 kg; IMC 52,6 kg/m²). En 2021 presenta embarazo complicado con diabetes gestacional y preeclampsia, resolviendo por cesárea a las 35 semanas. Un año después diagnostican diabetes mellitus tipo 2, requiriendo esquema basal-bolo sin control metabólico adecuado. En 2023 se somete a cirugía bariátrica (110 kg; IMC 41,4 kg/m²), suspendiendo insulina al mes y alcanzando 97 kg, sin seguimiento regular posterior. En mayo de 2025 presenta hipoglucemias recurrentes (38 mg/dl), inicialmente sintomáticas y luego asintomáticas, en tratamiento con metformina. Consulta a equipo de nutrición y diabetes evidenciándose peso 65 kg (IMC 25,2 kg/m²), palidez, alopecia y diagnóstico de desnutrición aguda. Exámenes revelan HbA1c 6,3%, péptido C 1,9 ng/ml, anti-GAD 1009 UI/ml y anti-ZnT8 1551 UI/ml, anemia microcítica hipocrómica severa sin suplementación postquirúrgica. Fondo de ojo normal. Se reclasifica como diabetes mellitus tipo 1 y se inicia monitoreo continuo de glucosa (MCG), observándose 27% del tiempo en hipoglucemia (<70 mg/dl). La evaluación nutricional evidencia consumo excesivo de azúcares simples para corregir hipoglucemias, por lo que se implementa plan alimentario fraccionado, restricción de azúcares simples y suplementación con complejo B, vitamina D y hierro endovenoso. Posteriormente mejora el tiempo en rango a 92%, con tiempos bajo rango (54-70 mg/dl) 7% y tiempo bajo rango (<54 mg/dl) 4%
Desde salud mental, se identifica proceso de duelo no resuelto por el cambio de diagnóstico (DM2 a DM1), percepción de fracaso respecto a los resultados post-bariátrica, ansiedad anticipatoria ante hipoglucemias, hipervigilancia y manejo compensatorio inadecuado. Se diagnostica trastorno adaptativo mixto (ansioso-depresivo), deterioro de imagen corporal, baja autoeficacia en el automanejo y escasa alfabetización en salud, factores que dificultan la adherencia terapéutica.
Este caso ilustra la necesidad de un abordaje multidimensional y coordinado en pacientes post-bariátricos con diabetes tipo 1, integrando control glucémico, recuperación nutricional y apoyo psicológico. La combinación de tecnología (MCG), intervención psicoeducativa y tratamiento nutricional estructurado permitió mejorar la estabilidad clínica y emocional, optimizando la adherencia y continuidad del tratamiento.
Autor corresponsal
Dr. ERIKA VANESA PEÑA, ERIKVANE02@GMAIL.COM
Monitoreo continuo de glucosa en la evaluación del impacto de analogo GLP1 en paciente con diabetes mellitus tipo 2 en atención primaria: reporte de caso
Dr. Ismael Antonio Ballesteros Mendoza1
1 Cesfam Islita
Resumen INTRODUCCIÓN
Los análogos del péptido similar al glucagón tipo 1 (GLP-1) han demostrado eficacia en el control glucémico, reducción de peso y disminución del riesgo cardiovascular en diabetes mellitus tipo 2 (DM2). Sin embargo, la hemoglobina glicosilada (HbA1c) no refleja la variabilidad diaria de la glucosa ni el riesgo de hipoglucemias. El monitoreo continuo de glucosa (MCG) entrega parámetros dinámicos como el tiempo en rango (TIR), mejorando la evaluación de nuevas terapias en la Atención Primaria en Salud (APS).
CASO CLÍNICO
Paciente femenina de 65 años con DM2, hipertensión arterial, sobrepeso (IMC 28,8 kg/m²), insuficiencia cardíaca con fracción de eyección 45% y cardiopatía coronaria no significativa. Riesgo cardiovascular alto, sin dependencia funcional. Recibía insulina degludec 54 U/día, vildagliptina 50 mg c/12 h y empagliflozina 10 mg/día. HbA1c inicial: 9,0%.
MCG BASAL: glucosa promedio 202 mg/dL, GMI 8,1%, %CV 19,0; TIR 32%, tiempo alto 56%, muy alto 12%, sin hipoglucemias.
Se inicia semaglutida 0,25 mg/semana, con suspensión de vildagliptina y reducción progresiva de insulina.
CONTROL A 2 SEMANAS: insulina 28 U/día, glucosa promedio 139 mg/dL, GMI 6,6%, %CV 24,0; TIR 88%, tiempo alto 12%, muy alto 0%, sin hipoglucemias.
CONTROL A 3 MESES: insulina 24 U/día, glucosa promedio 137 mg/dL, GMI 6,2%, %CV 26,4; TIR 85%, tiempo alto 15%, sin hipoglucemias, HbA1c 6,0%, IMC 27 kg/m².
DISCUSIÓN
El inicio de semaglutida permitió una mejoría rápida y sostenida del control glucémico, con aumento del TIR (+53 pp), reducción del promedio de glucosa y descenso de HbA1c en tres meses. Además, fue posible disminuir significativamente la dosis de insulina sin hipoglucemias, lo cual representa un beneficio clínico clave en pacientes con alto riesgo cardiovascular. El MCG complementó la información de la HbA1c, ofreciendo una evaluación dinámica de la respuesta terapéutica.
CONCLUSIÓN
El MCG es una herramienta valiosa en APS para monitorizar terapias con GLP-1, permitiendo optimizar el control metabólico y ajustar tratamientos en pacientes con DM2 y riesgo cardiovascular alto.
Autor corresponsal
Dr. Ismael Antonio Ballesteros Mendoza, ismael.ballesteros@mail.udp.cl
DIAGNÓSTICO DE DM3C EN CONTEXTO DE MALFORMACIÓN MÜLLERIANA: REPORTE DE UN CASO
Srta. Valentina Díaz Tapia1 , Sr. Diego Palominos Malebran1 , Srta. Constanza Daza Farias1 , Srta. Nataly Torres Carvajal1 , Sr. Gabriel Tabilo Zepeda1 , Dr. Hans Astorga Cuellar2
1 Universidad Católica del Norte
2 Hospital San Pablo Coquimbo
Resumen
INTRODUCCIÓN
La Diabetes Mellitus Tipo 3c (DM3C) o diabetes pancreatogénica, pertenece al grupo de diabetes atípicas. La causa más común es la pancreatitis crónica en aproximadamente el 79% de los casos. Comúnmente, la DM3C es subdiagnosticada o se clasifica erróneamente como DM1 o DM2 debido a sus características clínicas y metabólicas. Los criterios diagnósticos incluyen la confirmación de patología pancreática mediante imagen, insuficiencia pancreática exocrina y la ausencia de marcadores autoinmunes. La agenesia dorsal del páncreas (ADP) es una anomalía congénita rara, la yema pancreática dorsal no se desarrolla correctamente, resultando en la ausencia del cuerpo y la cola del páncreas. Estas áreas albergan la mayoría de las células de los islotes de Langerhans, responsables de la producción de insulina, lo que explica la alta asociación de ADP con el desarrollo de Diabetes mellitus (DM).
CASO CLÍNICO
Paciente de 21 años diagnosticada con diabetes en 2023, inicialmente clasificada como DM2. Presentaba antecedentes de malformación Mülleriana, manifestada con amenorrea, confirmada por estudios de laboratorio e imagen. Al examen, pesaba 52 kg, con una talla de 1.67 m, IMC de 18.6, sin acantosis nigricans ni acrocordones. Estaba asintomática, con HGT 244 mg/dl. Se inició estudio para otros tipos de DM, destacando marcadores inmunológicos negativos y péptido C normal. El TAC abdominal mostró la agenesia del cuerpo y cola del páncreas, lo que llevó al diagnóstico definitivo de DM3C y agenesia pancreática. La coexistencia de malformación Mülleriana fue confirmada. En junio-julio de 2025, el monitoreo continuo de glucosa (MCG) mostró una glucosa promedio de 146 mg/dl, TIR del 74%, y una variabilidad del 29.9%. Se inició tratamiento con iDPP4/Metformina y MCG, post inicio de terapia, se mantiene seguimiento estricto para evolución metabólica.
DISCUSIÓN
La DM3C es causada por la destrucción de células beta pancreáticas debido a la ausencia de regiones pancreáticas que las contienen. La ausencia de autoanticuerpos fue clave para diferenciarla de DM1. La ADP es rara, con menos de 120 casos reportados y el diagnóstico se realiza con imágenes. El monitoreo continuo de glucosa es esencial para controlar la variabilidad en la DM3C. Además del control glicémico, es crucial abordar la insuficiencia pancreática exocrina, incluso si no hay síntomas clásicos de esteatorrea, mediante la terapia de reemplazo enzimático pancreático (TREP) y la suplementación de vitaminas liposolubles (A, D, E, K) y oligoelementos. El objetivo a largo plazo en pacientes con agenesia pancreática es preservar la función residual del páncreas y controlar el momento en que se agote la secreción de insulina.
Autor corresponsal
Srta. Valentina Maria Consuelo Díaz Tapia, valentina.diaz04@alumnos.ucn.cl
Innovación en el manejo de la nefropatía diabética en paciente adulto mayor en APS: reporte de caso Dr. Ismael Antonio Ballesteros Mendoza1 ,
1 Cesfam islita
Resumen
RESUMEN:
La nefropatía diabética constituye una de las principales complicaciones de la diabetes mellitus tipo 2 (DM2) y es un factor de riesgo significativo para progresión a enfermedad renal crónica (ERC) terminal y eventos cardiovasculares. Presentamos el caso de un paciente masculino de 82 años con antecedentes de hipertensión arterial, DM2, fibrilación auricular, neuropatía diabética y ERC estadio III, que presentó progresión de su enfermedad renal a pesar del tratamiento convencional.
PRESENTACIÓN DEL CASO:
Al ingreso, el paciente presentaba TA 152/94 mmHg, IMC 27.5 kg/m², HbA1c 7.8%, proteinuria y glucosuria en examen de orina, creatinina 1.19 mg/dL, VFG 56 mL/min/1.73 m², RAc 1354 mg/g y BUN 19 mg/dL. La terapia previa incluía losartán, amlodipino, metformina, carvedilol y furosemida.
Se inició DAPAGLIFLOZINA 10 MG/DÍA como estrategia innovadora de protección renal. A los 3 meses, la proteinuria mostró mejoría parcial (RAc 743 mg/g), VFG 53 mL/min/1.73 m² y creatinina 1.37 mg/dL, con glucosuria persistente. Posteriormente, se adicionó FINERENONA, titulado a 20 mg, manteniendo electrolitos estables (Na 139, K 4.15, Cl 109.2).
A los 6 meses, se evidenció REDUCCIÓN SIGNIFICATIVA DE PROTEINURIA (RAC 380 MG/G), TA 132/60 mmHg, creatinina 1.38 mg/dL y VFG 49.3 mL/min/1.73 m², sin alteraciones importantes en electrolitos. El paciente presentó tolerancia adecuada al tratamiento y control metabólico estable.
DISCUSIÓN:
El caso evidencia que la combinación de DAPAGLIFLOZINA Y FINERENONA puede contribuir a la reducción de proteinuria y estabilización de la función renal en pacientes mayores con ERC III y comorbilidades múltiples. La intervención temprana en APS, junto con seguimiento cercano de TA, función renal y electrolitos, permite implementar estrategias innovadoras de manejo de la nefropatía diabética de manera segura y eficaz.
CONCLUSIÓN:
El manejo integral con inhibidores de SGLT2 y moduladores de RAAS en un paciente adulto mayor con nefropatía diabética avanzada mostró beneficios clínicos significativos, demostrando que la innovación terapéutica en APS puede mejorar pronóstico renal y control metabólico en pacientes de alto riesgo.
Autor corresponsal
Dr. Ismael Antonio Ballesteros Mendoza, ismael.ballesteros@mail.udp.cl
DEL USO
Srta. Constanza Daza Farías1 , Srta. Nataly Torres Carvajal1 , Srta. Valentina Díaz Tapia1 , Sr. Diego Palominos Malebrán1 , Srta. Antonella Torres Godoy1 , Dr. Hans Astorga Cuellar2
1 Universidad Católica del Norte
2 Hospital San Pablo
Resumen RESUMEN
El dumping es una complicación de la cirugía bariátrica, con hipoglicemias tardías que dificultan el manejo en pacientes diabéticos usuarios de insulina. A continuación, se presenta el caso clínico de una paciente con diabetes latente autoinmune del adulto (LADA), que tras someterse a bypass gástrico presentó intensa variabilidad glicémica con hipoglicemias refractarias, objetivando un adecuado impacto tras la incorporación del sistema automático híbrido de asa cerrada (AHCL).
INTRODUCCIÓN
El Dumping constituye una complicación frecuente de la cirugía bariátrica, que impacta negativamente en la calidad de vida. Es causado por el rápido vaciado del quimo hiperosmolar al intestino, siendo temprano si a la hora post ingesta presenta síntomas gastrointestinales y vasomotores; o, tardío, si desarrolla hipoglucemia hiperinsulinémica. Las opciones de tratamiento son principalmente no farmacológicas, con efectividad variable. Si bien, en pacientes con DM1 la cirugía bariátrica no es una intervención habitual, su ejecución conlleva una mayor frecuencia de complicaciones asociadas al control glicémico, principalmente hipoglicemias.
CASO CLÍNICO
Mujer diagnosticada con LADA en el año 2005 (anticuerpos anti-GAD positivos), con insulinoterapia desde 2008. Se sometió a Bypass gástrico en 2011, tras lo cual cursó síndrome de dumping, temprano y tardío, destacando hipoglicemias refractarias a tratamiento. Inicialmente, en manejo con degludec 8 UI/día (Ratio 6 y Sensibilidad 30). Al descargar datos de monitoreo continuo de glucosa, presentaba un tiempo en rango de 49%, 8% de hipoglicemias y variabilidad del 51%. En exámenes Enero/2024: Hemoglobina glicosilada 10.3%.
En febrero/2025 se modifica terapia a bomba de infusión continua de insulina (AHCL Minimed 780), tras lo cual manifiesta importante mejoría clínica, objetivando una disminución significativa en los episodios de hipoglicemias, con un tiempo en rango de 94% y promedio de glucosa sanguínea diaria 124+/- 37 mg/dl.
DISCUSIÓN
El Sd de dumping puede representar un desafío clínico en pacientes con LADA y cirugía bariátrica, al favorecer hipoglicemias posprandiales, especialmente en etapas avanzadas del compromiso pancreático. En hipoglicemia refractaria, la implementación de la terapia con AHCL es una herramienta eficaz al optimizar el control metabólico y prevenir descompensaciones glucémicas relacionadas con la variabilidad posprandial, contribuyendo a una mejor calidad de vida y reducción del riesgo hipoglicemiante.
Autor corresponsal
Constanza Daza, constanza.daza@alumnos.ucn.cl
EFECTOS DE LOS SISTEMAS DE ASA CERRADA HÍBRIDA AVANZADA (MINIMED 780G) EN PACIENTES CON ANTECEDENTES DE BAJA ADHERENCIA TERAPÉUTICA Y SECUELAS MICROVASCULARES ESTABLECIDAS: REPORTE DE UN CASO.
Sr. Diego Palominos Malebrán1 , Srta. Valentina Diaz Tapia1 , Srta. Constanza Daza Farías1 , Srta. Nataly Torres Carvajal1 , Srta. Millaray Araya Guerra1 , Dr. Hans Astorga Cuellar2
1 Universidad Católica del Norte
2 Hospital San Pablo
Resumen
LA DIABETES MELLITUS TIPO 1 ES UNA ENFERMEDAD CRÓNICA AUTOINMUNE CARACTERIZADA POR LA DESTRUCCIÓN DE LAS CÉLULAS BETA PANCREÁTICAS PRODUCTORAS DE INSULINA. SUELE PRESENTARSE EN EDADES TEMPRANAS Y REQUIERE UN MANEJO INTENSIVO DESDE EL DIAGNÓSTICO. LA FALTA DE CONTROL GLICÉMICO SOSTENIDO EN ESTOS PACIENTES SE ASOCIA A COMPLICACIONES MICROVASCULARES COMO RETINOPATÍA, NEFROPATÍA Y NEUROPATÍA PERIFÉRICA, ADEMÁS DE EPISODIOS AGUDOS COMO LA CAD. TODO ESTO INCREMENTA LA CARGA FÍSICA Y EMOCIONAL DE LA ENFERMEDAD. SE PRESENTA EL CASO DE UNA MUJER DE 30 AÑOS CON DIABETES MELLITUS TIPO 1 (DM1) DE LARGA EVOLUCIÓN, CON ANTECEDENTES DE RETINOPATÍA DIABÉTICA PROLIFERATIVA Y MÚLTIPLES HOSPITALIZACIONES POR CETOACIDOSIS DIABÉTICA (CAD) ASOCIADAS A BAJA ADHERENCIA A LA TERAPIA INSULÍNICA. LA PACIENTE EVIDENCIABA UNA ELEVADA CARGA DE ENFERMEDAD Y TRATAMIENTO, CON IMPACTO NEGATIVO EN SU CALIDAD DE VIDA Y MAYOR RIESGO DE COMPLICACIONES MICROVASCULARES. PREVIO A LA INTERVENCIÓN, LA PACIENTE ESTABA EN TRATAMIENTO CON MÚLTIPLES DOSIS DE INSULINA Y PRESENTABA UN ELEVADO PUNTAJE DE ANGUSTIA RELACIONADA CON LA DIABETES EN LA ESCALA T1-DDAS COMBINED (3,25/5), POR SOBRE EL UMBRAL CLÍNICO. EL CONTROL METABÓLICO ERA DEFICIENTE, CON GLUCOSA PROMEDIO 151 MG/DL, PROPORCIÓN DE TIEMPO EN RANGO (TIR) DE 60% Y VARIABILIDAD GLUCÉMICA DE 48%. CON EL OBJETIVO DE MEJORAR LA ADHERENCIA Y EL CONTROL GLUCÉMICO, SE INTEGRÓ A LA PACIENTE A UN EQUIPO MULTIDISCIPLINARIO Y SE INICIÓ TERAPIA CON BOMBA DE INSULINA HÍBRIDA CERRADA AVANZADA (MINIMED 780G). POSTERIORMENTE, SE OBSERVARON MEJORAS SIGNIFICATIVAS: GLUCOSA PROMEDIO 123 MG/DL, AUMENTO DEL TIR EN UN 19%, VARIABILIDAD GLUCÉMICA DE 33% Y DISMINUCIÓN DEL TIEMPO EN HIPOGLUCEMIA (TBR) EN UN 50%.
PARALELAMENTE SE DOCUMENTÓ UNA BAJA NOTABLE EN EL PUNTAJE DE LA ESCALA T1-DDAS (1,75/5), REFLEJANDO UNA REDUCCIÓN DE LA ANGUSTIA EMOCIONAL.
ESTE CASO EVIDENCIA LA EFICACIA DE LA TECNOLOGÍA MINIMED 780G EN PACIENTES CON DM1 Y DIFICULTADES DE ADHERENCIA, ESPECIALMENTE CUANDO SE INTEGRA EN UN ENFOQUE MULTIDISCIPLINARIO QUE INCLUYA APOYO PSICOLÓGICO Y EDUCACIÓN DIABETOLÓGICA. LA INTERVENCIÓN NO SOLO LOGRÓ MEJORAR PARÁMETROS OBJETIVOS DE CONTROL GLUCÉMICO, SINO TAMBIÉN REDUCIR LA CARGA EMOCIONAL Y MEJORAR LA CALIDAD DE VIDA, REAFIRMANDO LA IMPORTANCIA DEL MANEJO INTEGRAL EN DM1.
Autor corresponsal
Sr.. Diego Palominos, diego.palominos01@alumnos.ucn.cl
Srta. Constanza Daza Farías1 , Srta. Nataly Torres Carvajal1 , Srta. Valentina Díaz Tapia1 , Sr. Diego Palominos
Malebrán1 , Srta. Antonella Torres Godoy1 , Dr. Hans Astorga Cuellar2
1 Universidad Católica del Norte
2 Hospital San Pablo
Resumen
RESUMEN
La diabetes mellitus tipo 1 (DM1) suele debutar antes de los 35 años, y su abordaje ha evolucionado desde múltiples inyecciones diarias de insulina hasta bombas de infusión continua, favoreciendo el adecuado control glicémico. A continuación, se presenta el caso clínico de una paciente mayor de 65 años con antecedente de DM1, que tras la incorporación del sistema automático híbrido de asa cerrada presentó mejoría significativa en su control metabólico.
INTRODUCCIÓN
La DM1 es una enfermedad autoinmune caracterizada por la destrucción de las células beta pancreáticas productoras de insulina. Generalmente, suele debutar previo a los 35 años, requiriendo insulina exógena para su tratamiento, cuya forma de administración ha evolucionado desde múltiples inyecciones diarias, hasta la incorporación de bombas de infusión subcutánea, con monitorización continua de la glicemia, obteniendo mejores resultados del control metabólico. Un ejemplo, son los sistemas automáticos híbridos de asa cerrada (AHCL), existiendo escasos reportes sobre su uso en personas mayores, ya que son preferentemente utilizados en adolescentes y adultos jóvenes.
CASO CLINICO
Mujer de 65 años, con antecedente de DM1 diagnosticada a los 30 años, en tratamiento con esquema basal-bolo, que ha cursado un inadecuado control metabólico en los últimos 4 años, con HbA1c que varía entre 6.7%-7.3% e hipoglucemias frecuentes, presentando en junio/julio 2024 un tiempo en rango (TIR) de 58%, un tiempo debajo del rango (TBR) 10% y un tiempo sobre rango (TAR) 32%, con variabilidad glicémica de 54.7%, por lo que se decide cambiar la modalidad de tratamiento a sistema de asa híbrida avanzada (Minimed 780) presentando tras 1 año de uso (junio/julio 2025) una mejoría significativa de los parámetros, con TIR 88-92%, TAR 8-10%, y disminución de los episodios de hipoglucemia, objetivado en un TBR del 0-2%.
DISCUSIÓN:
La implementación de AHCL ha impactado positivamente en el control metabólico y calidad de vida de los pacientes con DM1, destacando su abordaje terapéutico en las personas mayores, en quienes el irregular control metabólico ocasiona aumento de la fragilidad y morbimortalidad, por lo que estas tecnologías avanzadas deben ser consideradas como tratamiento de primera línea, independiente del grupo etario.
Autor corresponsal
Constanza Daza, constanza.daza@alumnos.ucn.cl
DEL PÁNCREAS NECROTIZADO AL CONTROL AUTOMATIZADO: IMPACTO DE UN SISTEMA AUTOMATIZADO DE INSULINA EN DIABETES TIPO 3C.
Srta. Nataly Torres Carvajal1 , Srta. Gabriela Calcagno Calcagno Silva1 , Srta. Constanza Daza1 , Srta. Valentina Diaz Tapia1 , Sr.. Diego Palominos Malebran1 , Dr. Hans Astorga Cuellar2
1 Universidad Católica del Norte
2 Hospital San Pablo
Resumen
INTRODUCCIÓN
La diabetes pancreatogénica o tipo 3c, es tipo de diabetes secundaria al daño estructural y funcional del páncreas exocrino, que compromete la producción de insulina, glucagón y enzimas digestivas. Las pancreatitis agudas graves y necrotizantes constituyen una de las causas más frecuentes de ella con riesgo de secuelas metabólicas crónicas que requieren tratamiento insulinorrequirente. El desarrollo de tecnologías avanzadas, como los sistemas automatizados de administración de insulina, ha abierto nuevas oportunidades para optimizar el control metabólico, mejorar el tiempo en rango (TIR) y reducir la variabilidad glucémica. En este trabajo, se presenta el caso de un paciente con antecedente de pancreatitis necrotizante masiva que desarrolló diabetes tipo 3c, mostrando la evolución clínica y el impacto del uso de la bomba de insulina Minimed 780G en sus parámetros de control.
CASO CLÍNICO
Paciente masculino de 35 años, con antecedente de obesidad tratada mediante manga gástrica presenta cuadro de pancreatitis aguda necrotizante, con compromiso de más del 90% del parénquima pancreático, requiriendo cistoyeyunoanastomosis y manejo prolongado en unidad de paciente crítico. En tomografía computada de abdomen y pelvis se evidenció marcada atrofia pancreática y dilatación del conducto pancreático principal. Secundario a este daño estructural, se diagnostica diabetes pancreatogénica. Inicia terapia con insulinoterapia en multidosis (MDDI), con tendencia sostenida a la Hipoglicemia y alta variabilidad, en forma posterior se inicia terapia con sistema automatizado de administración de insulina Minimed 780G (AHCL). Durante terapia con MDDI mantuvo tiempo en rango (TIR) del 62%, VG de 41,5%, hiperglucemias en 25% del tiempo e hipoglucemias en 6%. Actualmente en terapia con sistema AHCL, mantiene TIR de 92%, hiperglucemias en 6% e hipoglucemias en 2%, y glucemia media de 118 ± 38 mg/dL. Continúa en control estricto para evaluar evolución metabólica y optimizar el tratamiento.
DISCUSIÓN
Esta patología es una entidad infradiagnosticada que se produce como consecuencia de la destrucción del parénquima pancreático comprometiendo su función. Su fisiopatología implica no sólo la pérdida de producción de insulina, sino también de glucagón, somatostatina y polipéptido pancreático, lo que condiciona un control metabólico inestable. En este caso, el paciente evolucionó con diabetes tipo 3c dado a la destrucción pancreática y atrofia cuyo manejo requirió insulinoterapia. La introducción de un sistema automatizado de insulina Minimed 780G permitió una mejora sustancial, demostrando que incluso en casos de diabetes secundaria compleja, la incorporación de tecnología avanzada puede lograr un control glucémico exitoso con potencial beneficio en la prevención de complicaciones micro y macrovasculares.
Autor corresponsal
Srta. Nataly Torres, torrescarvajaln@gmail.com
ROL DE LA PROTEINA MITOCONDRIAL FAM162A EN EL CANCER DE TIROIDES Y SU ASOCIACION CON EL DIAGNOSTICO Y PRONOSTICO DE LA ENFERMEDAD
Dr. Alvaro A Elorza1 , Dr. Andrea Matamoros1
1 Universidad Andres Bello
Resumen
El cáncer de tiroides, la neoplasia endocrina más frecuente, ha experimentado un preocupante aumento en su incidencia, con más de mil nuevos casos anuales en Chile. Este incremento se atribuye en gran medida al sobrediagnóstico, lo que conlleva sobretratamientos y cirugías innecesarias. A pesar de ello, los conocimientos moleculares siguen siendo limitados, especialmente en lo que respecta a la incidencia real impulsada por factores genéticos y ambientales.
Las mitocondrias desempeñan un papel fundamental en las capacidades proliferativas e invasivas de las células cancerígenas. Su correcto funcionamiento depende tanto de la capacidad bioenergética como de los mecanismos de recambio mitocondrial. La mitofagia, proceso implicado en dicho recambio, elimina mitocondrias dañadas o innecesarias. Los pacientes con cáncer suelen presentar procesos de mitofagia desregulados, cuyo papel en la formación tumoral es altamente dependiente del contexto. Nuestro laboratorio descubrió recientemente una nueva proteína mitocondrial, FAM162A, que induce mitofagia y ejerce un papel protector en la función mitocondrial. Sin embargo, se desconoce sus niveles de expresión en cáncer de tiroides y su asociación con el inicio y la progresión de la enfermedad, así como su papel en la mitofagia. Esta investigación tiene como objetivo determinar si los pacientes adultos con cáncer de tiroides presentan una mayor expresión de FAM162A, potenciando las capacidades bioenergéticas y mitofágicas de las células cancerígenas. Para ello, se obtuvieron tejidos tiroideos tumorales y no tumorales de pacientes de un centro clinico, y se evaluó la expresión de FAM162A en relación con la severidad de la enfermedad. Para explorar la función de FAM162A, se utilizó la línea celular TPC-1 para evaluar el flujo mitofágico mediante Western blot, así como mediciones bioenergéticas con la tecnología Seahorse y el potencial de membrana con tinción de TMRE.
Nuestros resultados sugieren que la expresión de FAM162A se correlaciona positivamente con la severidad del cáncer de tiroides y el riesgo de recurrencia, convirtiéndose en un potencial biomarcador para complementar el diagnóstico y pronóstico de la enfermedad. Además, FAM162A participa en el flujo mitofágico y en la bioenergética de las células cancerígenas. Este estudio contribuye a dilucidar la compleja relación entre FAM162A, la mitofagia y el cáncer de tiroides, ofreciendo perspectivas para una mejor gestión de los pacientes y para la toma de decisiones terapéuticas.
Financiamiento: FONDECYT 1251799, UNAB DI-03-24/IA, UNAB DI-03-22/NUC, FONDEQUIP EQM220115.
Autor corresponsal
Prof. Alvaro A. Elorza, alvaro.elorza@unab.cl
MORTALIDAD POR CÁNCER EN PACIENTES TRATADOS CON RADIOYODOTERAPIA POR HIPERTIROIDISMO EN UN CENTRO DE SALUD
Dra. Katherine González Sersen1 , Dr. Gilda Donoso Rosello2 , Dr. Amanda Ladrón de Guevara3 , José Martín González Orellana4 , Victoria Yáñez Malatesta4 , Santiago Gelerstein Claro5 , Dr. Karina Oyarce5 , Dr. Ana Baus Lomas5
1 Hospital San José, Endocrinología
2 Hospital San Juan De Dios, Medicina Nuclear
3 Hospital San Juan De Dios, Endocrinología
4 Alumno Universidad de Chile
5 Becada Medicina Interna Universidad de Santiago
Resumen
La radioyodoterapia (RIT) ha sido una opción segura para controlar el hipertiroidismo (HT). Sin embargo, una reciente revisión sistemática, evidenció un aumento de mortalidad por cáncer (Ca) de tiroides y mama en los pacientes tratados, sugiriendo que puede aumentar la incidencia de Ca en tejidos expuestos. Se efectuó una revisión de la casuística local.
Objetivo
Describir la mortalidad local por Ca en pacientes sometidos a RIT por HT.
Sujetos y Método
Estudio Retrospectivo Descriptivo Longitudinal. El seguimiento promedio fue de 15 años (11-19). Se cruzó información con certificados de defunción (registrocivil.cl) hasta el año 2024. Se consideró a aquellos fallecidos por Ca que presentaban un periodo > a 60 meses desde la RIT hasta la defunción (periodo de latencia).
Resultados
De 507, pudieron evaluarse 386 sujetos. 64 hombres (H) y 322 mujeres (M). La edad en años de las M fue de 46 (1087) v/s H 39 (16-86) p= 0,01. La distribución de diagnósticos de HT fue 67.8% Enfermedad de Graves, 19.4% diagnóstico no especificado, 9.3% Bocio Multinodular Tóxico y 3.5% Adenoma Tóxico. La dosis máxima acumulada fue 34 mCi en M y 30 mCi en H. En el periodo estudiado fallecieron 54 sujetos (14%), de ellos 10 (18,5%) por Ca en el periodo de latencia evaluado (PL).
La etiología del Ca fue: 40% (4) colorrectal, 10% (1) gástrico, 20% (2) primario desconocido, 10% (1) cerebral, 10% (1) pulmonar y 10% (1) cervicouterino. El PL promedio para los fallecidos por Ca fue de 124 meses (68-172). Fue comparable la edad de RIT de los fallecidos en años, H = 57 (37-58) v/s M = 65 (34-80), P= 0,12 y latencia en meses H = 129 (76-172) y M = 134,5 (68-160), P= 0,66.
Nuestros datos de % de mortalidad por Ca son comparables con los de la población chilena (18,5 v/s 21,8) (INE/DEIS 2022), p= 0,55. Sin embargo, el % de mortalidad por Ca colorrectal fue significativamente mayor a lo descrito en Chile (AIRC 2018) (40 v/s 11.1) P= 0,0036.
Conclusiones
En nuestro centro, la mortalidad por Ca en pacientes con HT tratados con RIT es comparable entre ambos sexos en cuanto a edad y PL. No hubo diferencia con la mortalidad general por Ca descrita en Chile y no se detectaron muertes por ca de mama ni tiroides.
En este estudio, el % mortalidad por Ca colorrectal fue significativamente mayor a la reportada en Chile. Esto puede estar afectado por el escaso número de pacientes.
Nuestros datos sugieren que la RIT en el HT no se asocia a aumento de mortalidad general por Ca en este centro. No tuvimos financiamiento.
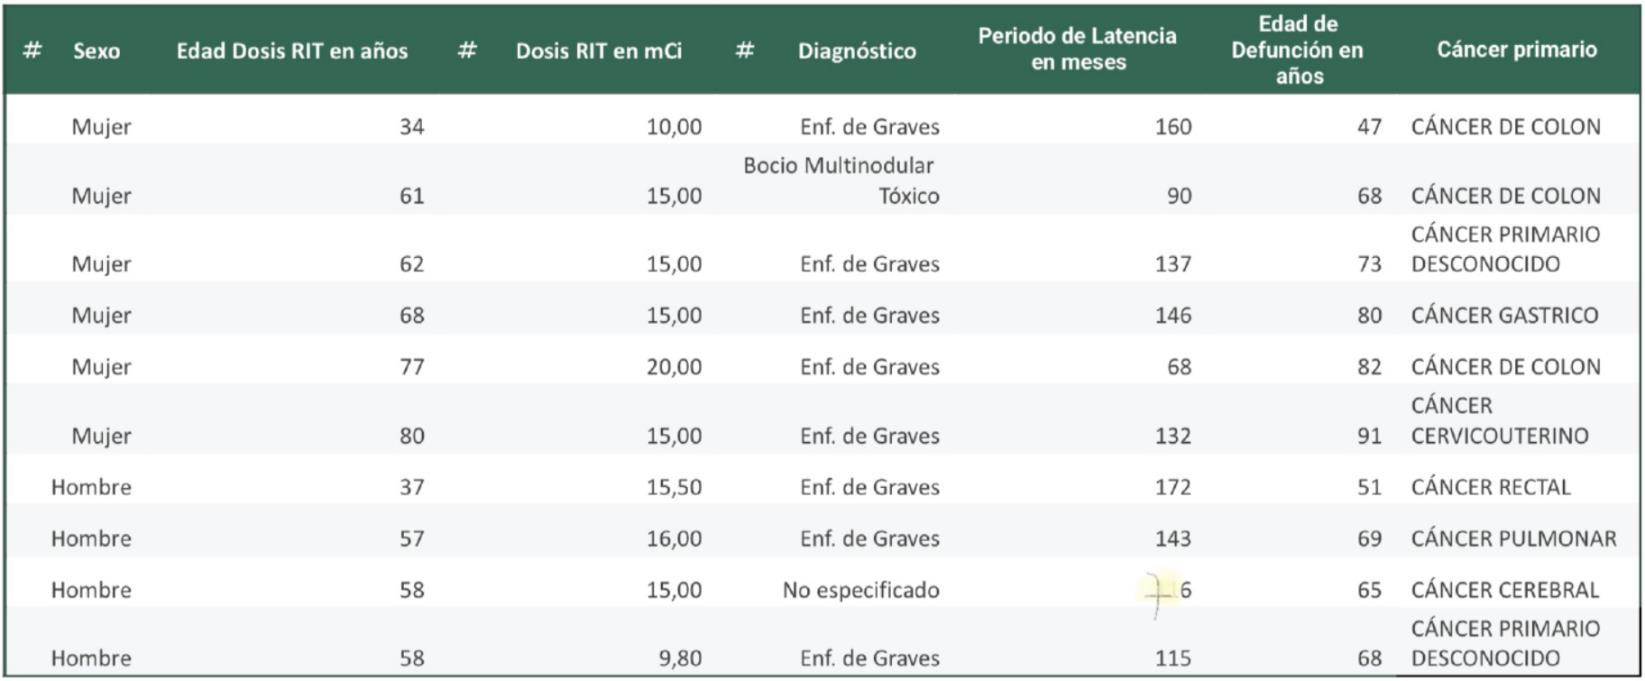
Autor corresponsal
Srta. Katherine González Sersen, kgonzalezser@gmail.com
Dr. HERNÁN TALA3 , Dra. PATRICIA ECHEÑIQUE1 , Dr. ARTURO MADRID1 , Dr. FELIPE CAPDEVILLE1 , Dr. FABIO VALDES1 , Dr. HUGO ROJAS1 , Dra. INGRID PLASS1 , Dr. DANIEL RAPPOPORT1 , Dr. MARIO BARBE2 , Dra. MARIA CONSUELO ESPINOSA3 , Dra. CARMEN CARRASCO3 , Dar. MARIA CAROLINA LETELIER3 , Dra. JEANNIE SLATER4
1 Equipo de Cabeza y Cuello/Departamento de Cirugia/ Clínica Alemana de Santiago, Facultad de Medicina, Clínica Alemana Universidad del Desarrollo, Santiago, Chile.
2 Instituto de Ciencias e Innovación en Medicina, Facultad de Medicina Clínica Alemana, Universidad del Desarrollo, Santiago, Chile
3 Centro de Tiroides, Clínica Alemana de Santiago, Facultad de Medicina, Clínica Alemana Universidad del Desarrollo, Santiago, Chile
4 Departamento de anatomía patológica/ Clínica Alemana de Santiago, Facultad de Medicina, Clínica Alemana Universidad del Desarrollo, Santiago, Chile.
Resumen
Objetivos: 1) Describir una serie de casos de pacientes con cáncer medular de tiroides (CMT) tratados en una institución durante los últimos 15 años. 2) Evaluar el riesgo de metástasis ganglionares en la anatomía patológica en pacientes con ultrasonografía (US) de etapificación preoperatoria normal.
Diseño experimental: Estudio observacional retrospectivo.
Sujetos: Se incluyeron pacientes con diagnóstico de CMT que contaban con US preoperatoria y cuya cirugía se realizó en nuestro centro.
Métodos: El tipo de cirugía se definió según los hallazgos preoperatorios. Solo en dos pacientes con diagnóstico incidental postoperatorio de CMT se efectuó tiroidectomía total exclusiva. En todos los demás casos se realizó tiroidectomía total con disección central bilateral (TT+DC). La disección laterocervical (DL) se practicó inicialmente en todo paciente con calcitonina (CT) > 20 pg/mL, pero en los últimos años se indicó únicamente ante hallazgos ecográficos sospechosos en el compartimento central o laterocervical. El seguimiento incluyó US, niveles de CT y CEA; se solicitaron imágenes adicionales en caso de CT elevada. Las variables continuas se describieron como mediana y rango, y las categóricas como proporciones. Se usó prueba de Mann-Whitney para variables continuas, chi-cuadrado para proporciones y correlación de Pearson entre variables continuas. El estudio fue aprobado por el comité de ética local.
Resultados: Se incluyeron 24 pacientes. Las características basales se presentan en la Tabla 1. De los 15 pacientes con US normal (Tabla 2), 10 fueron tratados con TT+DC+DL y 5 con TT+DC; solo 2/15 (13,3%) presentaron metástasis ganglionares, limitadas al compartimento central y de bajo volumen. En contraste, entre los 7 pacientes con US indeterminada o sospechosa, la prevalencia de metástasis ganglionares fue 42,8%. No hubo diferencia significativa en los valores de CT entre pacientes con y sin metástasis linfonodales: mediana 110 pg/mL (10.2–651) versus 160 pg/mL (14.8–5330), p=0,6. Se observó una correlación significativa entre la CT preoperatoria y el tamaño tumoral (r=0,76, p<0,001). Con una mediana de seguimiento de 53 meses (12–173), ningún paciente presentó recurrencia estructural y 4/24 (16.7%) mostraron persistencia bioquímica. En el subgrupo con US preoperatoria normal, no se evidenció diferencia en la prevalencia de persistencia bioquímica entre quienes recibieron DL profiláctica (2/10) y quienes no la recibieron (1/5) (Tabla 3).
Conclusiones: Se describen los principales resultados de una serie institucional de CMT en 15 años. En pacientes con US preoperatoria normal, el riesgo de metástasis ganglionares es bajo, incluso ante niveles elevados de calcitonina. Recomendaciones: La US preoperatoria realizada por expertos debe considerarse un elemento clave en la planificación quirúrgica del CMT.
Financiamiento: No
Autor corresponsal
Dr. Hernán Tala, htala@alemana.cl
Dra. Liseth Bravo1 , Dr. Eleonora Horvath1 , Dr. Jeannie Slater2 , Dr. Sergio Majlis3 , Dr. Hernan Tala3
1 Departamento de Imagenología, Clínica Alemana de Santiago, Facultad de Medicina de la Universidad del Desarrollo, Santiago, Chile
2 Departamento de Anatomía Patológica, Clínica Alemana de Santiago, Facultad de Medicina de la Universidad del Desarrollo, Santiago, Chile
3 Unidad de Endocrinología, Departamento de Medicina Interna, Clínica Alemana de Santiago, Facultad de Medicina de la Universidad del Desarrollo, Santiago, Chile
Resumen
Introducción: Los nódulos tiroideos indeterminados (especialmente Bethesda IV) constituyen un desafío diagnóstico con un riesgo de malignidad (ROM) variable, que frecuentemente conduce a cirugía. Esto expone a pacientes con patología benigna a riesgos quirúrgicos, terapia hormonal y costos innecesarios. El objetivo de este trabajo fue determinar el ROM de los nódulos Bethesda IV y analizar la correlación entre el riesgo ecográfico y el resultado histopatológico en pacientes operados.
Métodos: Estudio de cohorte retrospectivo y analítico (marzo 2019–junio 2025). De 7.435 PAAF tiroideas, 222 (3%) correspondieron a Bethesda IV; 42 contaban con histología quirúrgica. Las PAAF se realizaron con técnica de coágulo en todos los casos. Los nódulos se clasificaron según el sistema TIRADS original de Horvath et al., en dos grupos ecográficos: bajo riesgo (TIRADS 3–4A) y riesgo intermedio/alto (TIRADS 4–4B–5). Se analizaron variables demográficas, ecográficas e histológicas. Para la correlación se aplicó prueba exacta de Fisher y se calcularon sensibilidad, especificidad y valores predictivos. Se realizó un análisis de sensibilidad considerando los casos NIFTP malignos.
Resultados: La cohorte (n=42; edad media 43.2±16.6 años; 71.4% mujeres) se compuso mayoritariamente de patología benigna (78.6%,n=33), incluyendo 4 NIFTP. El ROM fue 21.4% (IC95%:11.7–36.9%), con 9 casos malignos (7 carcinomas papilares variante folicular y 2 neoplasias foliculares mínimamente invasivas). En 6 pacientes (14.3%) se identificaron microcarcinomas incidentales postquirúrgicos.
Al considerar NIFTP como hallazgo benigno, la asociación entre riesgo ecográfico e histología final fue significativa (p=0.0154). La ecografía alcanzó sensibilidad de 100%, especificidad 46.9%, VPP 33% y VPN 100%.
En el análisis alternativo (NIFTP=malignos), el ROM subió a 30,9% (IC95%:19−46%) y las métricas se atenuaron (sensibilidad 69.2%, especificidad 37.9%, VPP 33.3%, VPN 73,3%), perdiéndose la significación estadística. En el análisis por tipo de diagnóstico Bethesda IV, los nódulos con neoplasia folicular oncocítica (n=14) presentaron un ROM de 14.3% (IC95%:4-40%), sin casos de NIFTP. En contraste, los nódulos con neoplasia folicular (n=28) mostraron un ROM de 25% (IC95%:13-43%) cuando NIFTP se consideró benigno, aumentando a 28.6% (IC95%:1547%) al reclasificarlos como malignos.
Conclusiones: En nuestra cohorte, el ROM Bethesda IV fue 21.4%, en el rango inferior internacional. La mayoría de las cirugías (78.6%) correspondieron a patología benigna. La alta sensibilidad y VPN de la ecografía sugieren que, en nódulos de bajo riesgo, el seguimiento imagenológico podría evitar sobretratamiento quirúrgico. Al reclasificar NIFTP como malignos, las métricas diagnósticas se debilitan, lo que refuerza la necesidad de consensos claros sobre su clasificación y de cohortes más amplias para validar estos hallazgos. No se recibió financiamiento.
Autor corresponsal
Dr. Liseth Bravo Osorio, lisethbravoo@gmail.com
CARACTERIZACIÓN DE LOS NÓDULOS BETHESDA III Y IV MEDIANTE LA CORRELACIÓN ECOGRÁFICAHISTOLÓGICA EN UN CENTRO CHILENO.
Dra. Nicole Lustig1 , Sr.. Pablo Fernández1 , Srta. Natalia Muñoz1 , Dr. Hernán González1 , Dr. José Miguel Domínguez1 , Dra. Leticia Rincón1 , PhD. Andrea Vecchiola1 , Dr. Ignacio Fuentes1 , Dra. Marlín Solorzano1 , Dra. Annette Madison1 , Dra. Antonieta Solar1 , Dr. Pablo Zoroquiain1, Dra. Lorena Mosso1
1 Pontificia Universidad Católica de Chile
Resumen
Objetivo: Evaluar la correlación entre criterios ecográficos del sistema ACR TIRADS y la citología Bethesda en nódulos tiroideos, con especial énfasis en nódulos indeterminados (Bethesda III y IV) y su relación con el estudio genético
ThyroidPrint®.
Diseño y Métodos: Estudio observacional, descriptivo y prospectivo. Se incluyeron pacientes ≥18 años con PAAF de nódulos tiroideos realizadas entre junio 2023 y octubre 2024. Se excluyeron biopsias Bethesda I. Se registraron datos demográficos, ecográficos, citológicos y resultados genéticos.
Resultados: Se analizaron 1116 nódulos. 497 (44.6%) correspondió a Bethesda II, 297 (26.7%) a Bethesda V–VI y 322 (28.8%) a Bethesda III–IV. La distribución según ACR TIRADS fue: 18.3% TIRADS 3, 38.9% TIRADS 4 y 30.5% TIRADS 5. Se observó un aumento progresivo en la proporción de Bethesda V–VI al incrementar la categoría ecográfica. En los 322 nódulos indeterminados (Bethesda III–IV), 74.8% fueron Bethesda III y 25.2% Bethesda IV. Predominaron mujeres (85.4%), edad promedio 53 años. En ecografía, la mayoría fueron sólidos e hipoecogénicos, con baja frecuencia de microcalcificaciones o morfología “más alto que ancho”. El 90% midió ≥1 cm y 29.5% superó los 2.5 cm. La distribución ecográfica mostró predominio de TIRADS 4 (56.8% en Bethesda III y 66.7% en Bethesda IV). Un 19.6% de los nódulos indeterminados se sometió a estudio genético (36 Bethesda III y 27 Bethesda IV). De estos, 20.6% fueron TIRADS 3, 66.7% TIRADS 4 y 12.7% TIRADS 5. En conjunto, el 30.2% presentó un resultado sospechoso de malignidad (36.4% en Bethesda III y 22.2% en Bethesda IV). En nódulos TIRADS 5 con citología indeterminada, un 25% tuvo resultado genético sospechoso, mientras que la mayoría fue benigno. Discusión: Los hallazgos confirman la correlación entre TIRADS y Bethesda, observándose mayor riesgo de malignidad en categorías ecográficas altas. Los nódulos indeterminados se concentraron en TIRADS intermedios, reflejando su heterogeneidad y consistente incertidumbre diagnóstica. Las características ecográficas más frecuentes fueron solidez e hipoecogenicidad, aunque con escasa presencia de criterios clásicos de alto riesgo, lo que limita el valor predictivo de parámetros aislados.
El estudio genético aportó información relevante en nódulos indeterminados, identificando riesgo aumentado en un tercio y permitiendo descartar malignidad en la mayoría. Su mayor utilidad se observó en nódulos TIRADS intermedios, donde contribuye a reducir cirugías innecesarias. El porcentaje de benignidad en TIRADS 5 con citología indeterminada alerta sobre la limitación de la ecografía como único criterio de decisión.
Conclusión: La integración de ecografía, citología y test molecular es necesaria para la estratificación de riesgo en nódulos Bethesda III–IV, optimiza la toma de decisiones y contribuye a evitar procedimientos quirúrgicos innecesarios.
Autor corresponsal
Dr. Nicole Lustig, nicolelustig@gmail.com
Uso de inhibidores de tirosin kinasa en cáncer de tiroides avanzado: experiencia de un centro terciario en Chile.
Dra. Pamela Aravena1 , Dr. Felix Vásquez2 , Dra. Amanda Ladrón de Guevara1 , Dra. Paola Hernández2 , Dra. Cecilia Pereira2 , Dr. Pamela Invernizzi2 , Dra. Erika Díaz2 , Dra. Carolina Guzman2 , Dr. Marcelo Mardones2
1 Universidad de Chile
2 Hospital San Juan de Dios
Resumen
Introducción:
El cáncer tiroideo (CT) es de buen pronóstico en general, siendo infrecuente la enfermedad avanzada. En los últimos años se han probado una serie de inhibidores de tirosina quinasa (ITK) con actividad antitumoral en cáncer tiroideo diferenciado avanzado.
Objetivos:
Caracterizar al grupo de pacientes con CT avanzado que han recibido ITK desde Enero 2018 a Julio 2025 en un centro terciario de derivación. Describir efectos adversos y analizar resultados obtenidos con la terapia.
Diseño:
Estudio observacional de cohorte retrospectivo.
Material y Método:
Revisión de registros de pacientes presentados en Comité de Tiroides desde Enero 2018 a Julio 2025. Obtención de información mediante revisión de fichas clínicas. Caracterización de pacientes por sexo, edad, histología, riesgo prequirúrgico, TNM , cantidad de cirugías, dosis acumulada de radioyodo, radioterapia y sitios de metástasis. Se registró fecha de inicio de ITK, tiempo de tratamiento, resultados a 2 años según clasificación Recist 1.1 y efectos adversos presentados.
Resultados:
Se encontraron 18 pacientes presentados en Comité de Tiroides que recibieron ITK, 13 mujeres, edad promedio al inicio del tratamiento de 59,7 años (rango 36 a 79), tiempo promedio de evolución 7,4 años (rango 2 a 19). Al diagnóstico, todos los pacientes fueron calificados con riesgo prequirúrgico intermedio o alto. Distribución histológica: 8 carcinomas papilares, 4 Foliculares, 1 Oncocítico, 2 DHGTC y 3 Medulares. Tamaño promedio del tumor primario 5,0 cm (rango 0.8 a 11), número de adenopatías al diagnóstico promedio 10,3 (rango 0 a 32). Ningún paciente fue M0 al diagnóstico.
En promedio los pacientes se realizaron 2,1 cirugías (rango 1 - 6). Los pacientes con carcinomas derivados de células foliculares (15) recibieron promedio Radioyodo 262 mCi (rango 0 a 450), todos con ausencia de captación tras última dosis.
Respecto al ITK indicado, 14 pacientes recibieron Lenvatinib (13 carcinomas derivados de células foliculares y 1 medular), 2 Sunitinib (medulares) y 2 Sorafenib (papilares). Los efectos adversos más frecuentes fueron náuseas, diarrea, vómitos y mucositis. Menos frecuentes, pero que significaron suspensiones de terapia, las crisis hipertensivas, proteinuria y síndrome nefrótico.
Al 1° año 10 pacientes presentaron enfermedad estable, 2 respuesta parcial, 3 progresaron y fueron derivados a cuidados paliativos exclusivos, 2 suspendieron por efectos adversos (crisis hipertensiva y síndrome nefrótico), 1 abandonó tratamiento. De los 9 pacientes que alcanzaron más de 18 meses de terapia, todos permanecieron con enfermedad estable. 3 pacientes tienen más de 3 años de terapia con enfermedad estable sin presentar efectos adversos graves.
Conclusiones:
Se presenta una cohorte con un importante número de pacientes con cáncer diferenciado de tiroides avanzado que han recibido ITK. Destaca que el beneficio mayor obtenido es el aumento de la sobrevida y la estabilidad de la enfermedad sin observar regresión o curación.
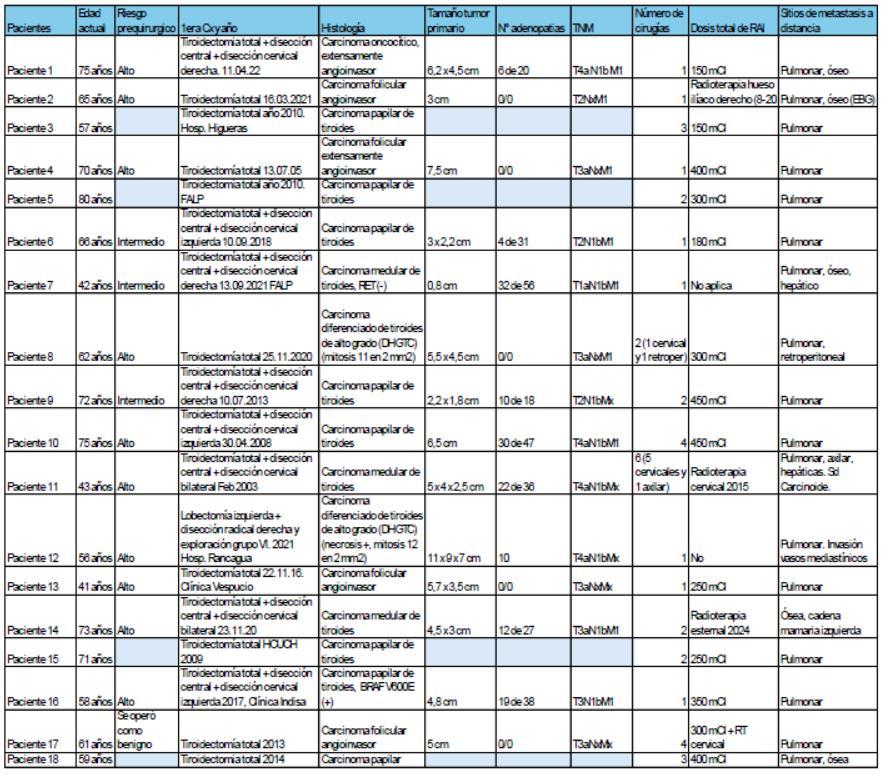
Autor corresponsal
Sra. Pamela Aravena Solís, pamearavenas89@gmail.com
Título del trabajo: Experiencia clínica preliminar con ThyroidPrint® en un centro nacional: comportamiento de los pacientes con nódulos tiroideos indeterminado
Dra. Javiera Paz Arancibia Berríos1 , Dr. Pablo Ignacio Guzman Alacona1 , Dr. Consuelo Olave Beltran1 , Dr. Francisco Gutierrez Reyes2 , Dr. Jesús Veliz Lopez2 , Dr. Nelson wohllK Gonzalez2
1 Universidad de Chile
2 Hospital del Salvador
Resumen
Introducción: ThyroidPrint® es un clasificador genético desarrollado en Chile para el estudio de nódulos tiroideos indeterminados (Bethesda III y IV), mediante RT-PCR analiza la expresión de 10 genes y predice histología benigna con valor predictivo negativo del 95 % siendo una excelente prueba de descarte, permitiendo reducir las tiroidectomías innecesarias. Por su utilidad y aplicabilidad clínica, se muestra la experiencia en un hospital nacional. Objetivos: el objetivo primario es evaluar el desempeño de ThyroidPrint® en pacientes con nódulos tiroideos indeterminados, analizando su impacto en la toma de decisión quirúrgica. Como objetivos secundarios se evaluó la correlación entre los resultados del test molecular y los hallazgos histopatológicos de la cirugía.
Diseño experimental: Estudio de cohorte descriptivo prospectivo. Materiales y métodos: Se realizó un estudio descriptivo prospectivo de pacientes con nódulos indeterminados (Bethesda III y IV), que incluyen pacientes de American Thyroid Association® (ATA) baja, intermedia y alta sospecha ecográfica atendidos entre [2024-2025]. Se les aplicó el test molecular y se registraron variables clínicas, ecográficas y citológicas. En los casos sometidos a cirugía, se compararon los hallazgos histopatológicos con los resultados de ThyroidPrint®. Todos los datos clínicos, histopatológicos y bioquímicos son extraídos de la ficha clínica. El total de la muestra incluye 62 pacientes.
Resultados: De los 62 pacientes evaluados, 21 (33,9%) obtuvieron ThyroidPrint® de alta sospecha de malignidad. Los pacientes con ATA alta sospecha fueron 29 y 16 de ellos (55,2%) tuvieron resultado de ThyroidPrint® benigno. Paralelamente los 21 pacientes con ThryroidPrint® de alta sospecha de malignidad, fueron derivados a cirugía y a la fecha se han operado 9 y de ellos, 5 con confirmación histológica de cáncer de tiroides, aún pendiente la cirugía del resto de los pacientes
Conclusiones: Concluimos que ThyroidPrint® es un excelente test para descartar malignidad y de esa manera ahorrar los procesos quirúrgicos innecesarios.
Autor corresponsal
M.D. Javiera Paz Arancibia Berríos, dra.jarancibia@gmail.com
EVALUACIÓN DEL TRATAMIENTO CON MICOFENOLATO ASOCIADO A METILPREDNISLONA EN EL TRATAMIENTO CON PACIENTES CON ENFERMEDAD TIROIDEA OCULAR
Dra. Constanza Toledo1 , Dra. Fabiola Navarro1 , Dr. Alejandro Rodriguez1 , Dra. María Cecilia Yubini1 , Dra. Javiera Araya1 , Dr. Neil Saldías1 , Dra. María Beatriz Urrutia1 , Dr. Francisco Cordero1 , Dr. Pedro Pineda1 , Dra. Alejandra Lanas1
1 Hospital Clínico de la Universidad de Chile
Resumen
Introducción: El tratamiento de pacientes con enfermedad tioidea ocular ETO activa y moderada-severa es un desafío. El tratamiento de primera línea son pulsos de metilprednisolona (MP). En 2021 la guía EUGOGO incluye al micofenolato (MIC) junto a la terapia esteroidal como esquema de primera línea. Existe limitada evidencia que respalde esta recomendación.
Objetivo: Determinar la efectividad de MIC asociada a MP en pacientes con ETO activa, moderada-severa en comparación con MP monoterapia.
Métodos: Cohorte retrospectiva de pacientes con ETO tradados con MP desde 2012 hasta junio 2025. Se categorizan en MP y MP+MIC. Se utilizan criterios de EUGOGO y se aplica un protocolo local para definir respuesta a terapia: favorable (RF), parcial (RP) e inadecuada (RI) según índice CAS y evaluación por oftalmologo especialista. Se realiza compración entre grupos, calculo de OR y se considera significativa p<0.05.
Resultados: Se incluyen 101 pacientes con ETO que reciben MP con o sin MIC. Se excluyen 4 pacientes con MIC por seguimiento insuficiente. El promedio de edad fue 49 años (rango 17-85), con 71,1% mujeres y 31% hábito tabaquico. El 18% recibió tratamiento previo con radioyodo. El 93% presentó ETO activa, 87% severa y 7,2% riesgo visual. Del total, 18 recibieron MP+MIC y 79 MP monoterapia. No se encontró diferencias en edad, sexo, tabaquismo ni terapia previa con radioyodo. El índice CAS fue discretamente mayor en el grupo MP vs MP+MIC (3,5 vs 3,17, p=0,09). La frecuencia de ETO activa en MP fue 79% y 83% en MP+MIC (p=0,08). El 91% fue moderada-severa en MP y 77% en MP+MIC. El 3,8% presentó riesgo visual en MP y 16% en MP+MIC (p=0,07). La dosis de metilprednisolona fue similar en ambos grupos 4,6 gr en MP y 4.7 gr en MP+MIC (p=0,4) El 75% presento RF en MP y 83% en MP+MIC (OR1,69, IC95 0,4-10, p=0,61). El 2,5% presento RI en el grupo MP y 16% en MP+MIC, correpondiendo a casos con neuropatía optica. El grupo MP presentó recidiva en 36% vs 22% con MP+MIC (p= 0,4), recibiendo el grupo MP un nuevo esquema de MP en 79% vs 50% en MP+MIC (p=0,07). La necesidad de terapia con rituximab o tocilizumab fue 6% con MP y 11% en MP+MIC (p=0,4).
Conclusiones: No se observaron diferencias en la respuesta a tratamiento, recidiva o necesidad de terapias de segunda linea al comparar MP con MP+MIC. Se debe considerar que el grupo con MP+MIC presentaban mayor gravedad inicial.
Autor corresponsal
Dr. Alejandra Lanas, alanas@hcuch.cl
TELE ENDOCRINOLOGÍA ASINCRÓNICA: 18 MESES DE HOSPITAL DIGITAL MINSAL. EN QUÉ ESTAMOS…
Dra. CAROLINA ORELLANA1 , Dra. PAMELA INVERNIZZI1 , Dra. BARBARA ZUÑIGA1 , Srta. MONICA VALDES1 , Srta. EVA
GUZMAN1 , Srta. MARIA JOSÉ LETELIER1 , Dra. DANIELA AVILA1 , Dra. DANISA IVANOVIC-ZUVIC1 , Dr. SERGIO MERINO1 , Dra. ANGELA GARRIDO1
1 HOSPITAL DIGITAL MINSAL
Resumen
Introducción: A abril 2025 la lista de espera a nivel nacional asociada a la especialidad de Endocrinología Adulto era de 32,780 pacientes. Existe una baja pertinencia en las derivaciones realizadas desde el nivel primario. Además, hay zonas geográficas que no cuentan con especialidad. El Hospital Digital del Ministerio de Salud tiene por objetivo fortalecer la red integrada de los servicios de salud con un modelo de atención a distancia complementario de atención presencial permitiendo mejorar el acceso, oportunidad, pertinencia y continuidad de la atención.
Material y Métodos: La célula de endocrinología se inicia el 27 de diciembre 2023. Actualmente recibe interconsultas de 13 servicios de salud: Tarapacá, Metropolitano Norte, Metropolitano Oriente, Aysén, Araucanía Norte, Atacama, Chiloé, Coquimbo, Maule, Metropolitano Central, Metropolitano Occidente, O´Higgins, Reloncaví. Cuenta con 8 subespecialista en endocrinología. Estas interconsultas vienen desde atención primaria y desde nivel secundario (apoyo lista de espera).
Sus criterios de inclusión son Hipotiroidismo (acompañamiento a GES, manejo de adulto mayor y embarazadas), Hipertiroidismo (acompañamiento hasta derivación a atención secundaria), y nódulos tiroideos (acompañamiento y pertinencia de derivación)
Resultados: Hasta el 31 de julio 2025 se han respondido 4564 Interconsultas asincrónicas.
De estas 66% fueron de resolución en atención primaria y 33% fue necesario derivar a atención secundaria presencial.
Conclusión: La célula de endocrinología de Hospital Digital sigue siendo una herramienta útil para considerar en los servicios públicos, pues ayuda a mejorar la pertinencia de interconsultas a atención secundaria y disminuye listas de espera.
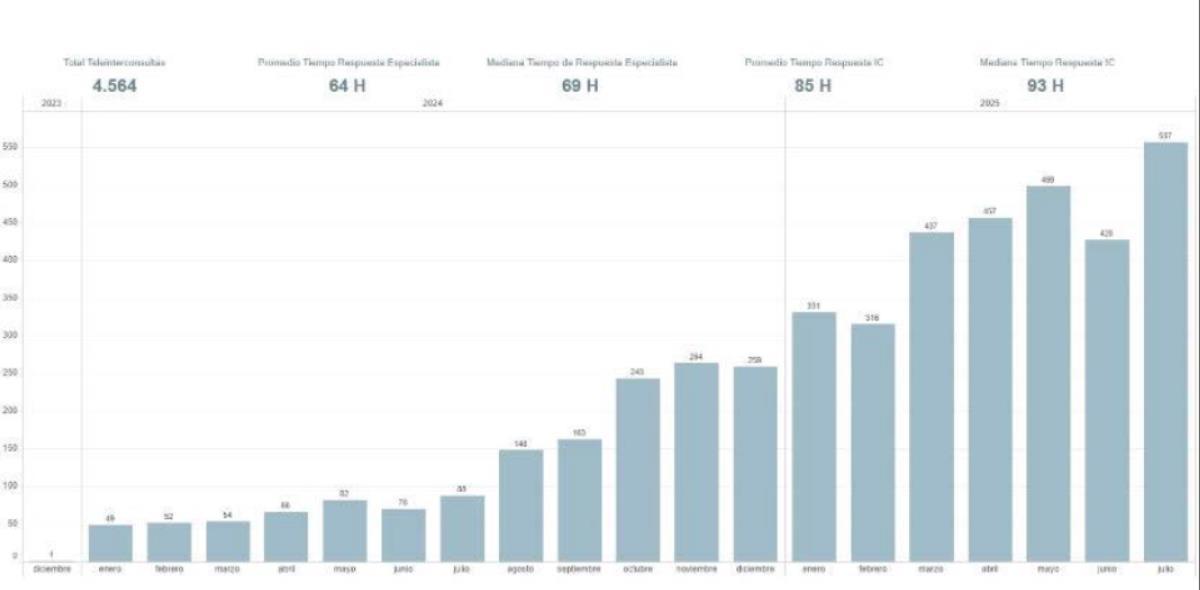
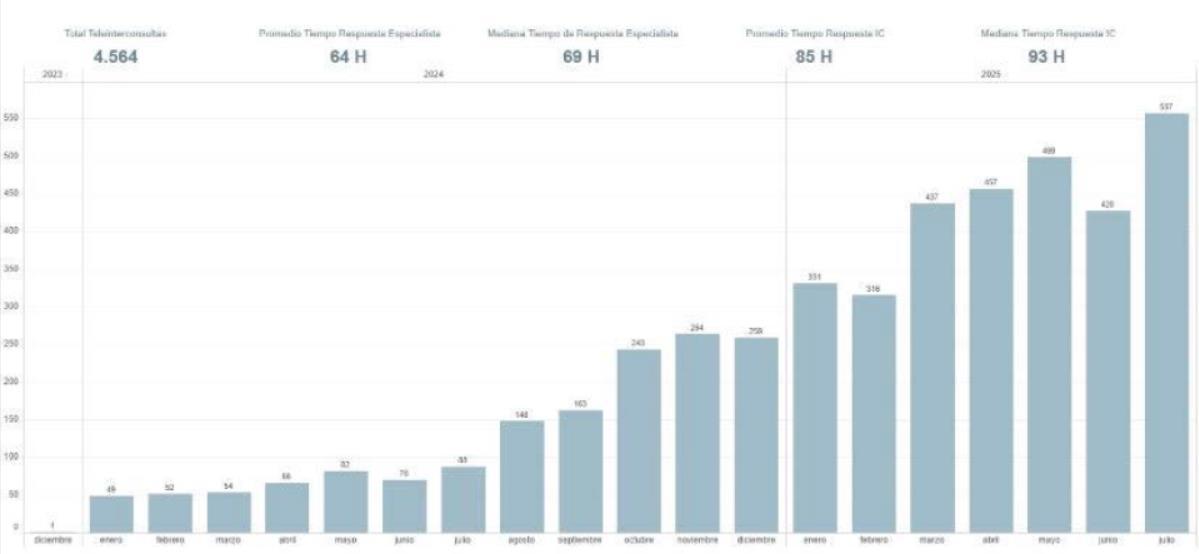
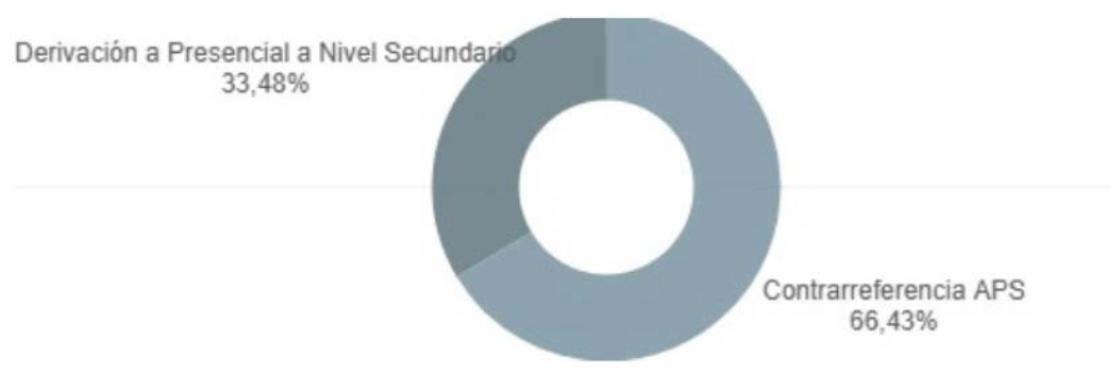
Autor corresponsal
Dr. CLAUDIA MUNIZAGA, claumuni@hotmail.com
COMPARACIÓN DE ESQUEMAS DE DOSIFICACIÓN INICIAL DE LEVOTIROXINA EN PACIENTES
TIROIDECTOMIZADOS: DOSIS POR RANGO DE PESO VERSUS CÁLCULO POR KILOGRAMO CORPORAL
Patricio Cabané 1, 2,4; Francisco Rodríguez1; Ignacio Bode2; Claudio Correa3 , Jose Pablo Miranda2
1 Centro de Tiroides y Paratiroides, Clínica INDISA
2 Facultad de Medicina Universidad Andrés Bello
3 Universidad Finis Terrae
4 Depto. de Oncología Básico, Hospital Clínico Universidad de Chile
Resumen
Introducción
La ATA recomienda, post-tiroidectomía, calcular la dosis inicial según peso corporal (1,6–1,7 µg/kg/día). Sin embargo, este método puede resultar complejo en contextos clínicos reales. Se propone como alternativa un esquema simplificado por rangos de peso corporal, compatible con la disponibilidad de formulaciones en el sistema de salud chileno.
Objetivo
Comparar la eficacia de la dosificación inicial de LT4 por rango de peso vs dosificación calculada por kilogramo corporal para alcanzar eutiroidismo a las 2 y 8 semanas post-tiroidectomía.
Diseño
Estudio observacional longitudinal de cohorte mixta
Materiales y Métodos
371 pacientes tiroidectomizados entre 2019 y 2024. Se evaluaron niveles de TSH y T4 libre a las 2 y 8 semanas.
Grupo por rango de pesos:
- <50 kg: 75 µg/día
- 50–100 kg: 100 µg/día
- >100 kg: 125–150 µg/día
Grupo por kg de peso: 1,6–1,7 µg/kg/día.
Se aplicaron pruebas estadísticas no paramétricas (Mann-Whitney, Wilcoxon, Chi²) para comparar niveles hormonales y proporción de eutiroidismo.
Resultados
A las 2 semanas, el grupo por kg depeso presentó TSH significativamente menor (mediana: 4,61 vs 8,07 uUI/mL; p=0,018). A las 8 semanas, la TSH también fue menor en este grupo (0,37 vs 0,74 uUI/mL; p=0,025).
La proporción de eutiroidismo clínico (T4L normal) no mostró diferencias estadísticamente significativas entre grupos:
- 2 semanas: 50,0% (kg) vs 34,4% (rango); p=NS
- 8 semanas: 25,1% vs 7,5%; p=NS
La estratificación por subgrupos de peso dentro de cada esquema sólo evidenció diferencias significativas en pacientes >100 kg, donde ambos esquemas tendieron al hipotiroidismo, más marcado en el grupo por rango de pesos (p=0,016).
Conclusiones
La dosificación inicial por rango de peso corporal es una alternativa clínica eficaz y sencilla frente al cálculo por kilogramo recomendado por la ATA. La comparación por subgrupos válida esta estrategia. Además, responde a una necesidad práctica del sistema de salud chileno. Un esquema por rangos facilita la prescripción sin sacrificar resultados clínicos, siempre que se acompañe de seguimiento y ajustes individuales. Recomendaciones
● Considerar esquemas simplificados de dosificación inicial por rangos de peso corporal.
● Protocolos de seguimiento estrecho y ajuste precoz de dosis post-tiroidectomía.
● Vigilancia estrecha de pacientes con peso extremo (>100 kg o IMC muy bajo) por riesgo de sobredosificación.
Sin Financiamiento
Autor corresponsal
Dr. Patricio Cabané, patriciocabane@gmail.com
Curación bioquímica e insuficiencia suprarrenal en suprarrenalectomía subtotal: experiencia en un centro terciario de patología suprarrenal.
Dr. Beatriz Vega Huerta1 , Dr. Benjamin Sanfuentes Diez1 , Dr. Ignacio San Francisco1 , Dr. Alejandro Majerson Grinberg1 , Dr. Carlos Fardella Bello1 , Dr. Eugenio Arteaga Urzúa1 , Dr. Jaime Cartes Urenda1 , Dr. Thomas Uslar Nawrath1 , Dr. René Baudrand Biggs1
1 Pontificia Universidad Católica de Chile
Resumen
INTRODUCCIÓN: Dada la complejidad del tratamiento de la insuficiencia suprarrenal, la suprarrenalectomía subtotal (total unilateral con parcial contralateral) ofrece mejor calidad de vida, con menos riesgo de crisis suprarrenal que la cirugía bilateral total, con mayores tasas de curación que suprarrenalectomía unilateral.
OBJETIVOS: Describir las características clínicas, quirúrgicas y bioquímicas de una cohorte de pacientes sometidos a suprarrenalectomía subtotal en un centro terciario, con el fin de aportar evidencia local respecto a los resultados de esta técnica quirúrgica en distintas indicaciones endocrinológicas.
DISEÑO EXPERIMENTAL: Estudio de cohorte prospectivo, unicéntrico.
MATERIALES Y MÉTODOS: Se incluyeron pacientes sometidos a suprarrenalectomía subtotal entre octubre de 2015 y junio de 2025. Se recogieron variables demográficas, diagnósticas, quirúrgicas y evolución bioquímica endocrina. Se tabularon los siguientes parámetros : ACTH, cortisol basal, DHEAS, aldosterona, potasio, test de supresión con 1 mg de dexametasona (TSD). Se compararon mediana y rango intercuartil (IQR) basal vs. seguimiento. Se definió exceso de cortisol y aldosterona según guías actuales. El objetivo primario era determinar la tasa de insuficiencia suprarrenal y definir el promedio de tiempo a recuperación del eje corticotropo Se definió recuperación del eje como cortisol basal > 8 µg/dL y elevación de ACTH basal. Se definió curación de hipercortisolismo con TSD ≤ 1,8 µg/dL o insuficiencia suprarrenal post-cirugía, y curación de hiperaldosteronismo primario (HAP) según criterios PASO.
RESULTADOS: Se incluyeron 24 pacientes, con una mediana de seguimiento de 38,5 meses (rango 2–120). La mediana de tiempo en insuficiencia suprarrenal fue 7,0 meses (IQR 4,0–12,0); 22/24 (92%) recuperaron antes de la última visita y 2/24 (8%) permanecían en insuficiencia al cierre. Un 77,8% presentó hipercortisolismo basal, con tasa de curación bioquímica 100% en el seguimiento. Un 25% presentó HAP al diagnóstico, con una tasa de respuesta bioquímica completa de 83% (5/6). Un 21% tenía feocromocitomas bilaterales (NEM2A) al diagnóstico, con 2/5 con sospecha aún no confirmada de recidiva.
CONCLUSIONES: Posterior a la suprarrenalectomía subtotal sólo un 8% (2/24) de los pacientes tuvieron insuficiencia suprarrenal persistente durante el seguimiento, logrando control bioquímico en el 100% de los pacientes con hipercortisolismo y 83% con HAP. Estos hallazgos confirman que esta técnica quirúrgica logra una excelente tasa de curación bioquímica con una muy baja tasa de insuficiencia suprarrenal.
FINANCIAMIENTO: No se recibió financiamiento externo.
Autor corresponsal
Dr. Beatriz Vega, beatriz.vega.h@gmail.com
PARATIROIDEOS: ESTUDIO PROSPECTIVO COMPARATIVO
Patricio Cabané 1, 2, 4; Francisco Rodríguez1; Claudio Correa3; Jose Pablo Miranda2
1 Centro de Tiroides y Paratiroides, Clínica INDISA
2 Facultad de Medicina Universidad Andrés Bello
3 Universidad Finis Terrae
4 Depto. de Oncología Básico, Hospital Clínico Universidad de Chile
Resumen
Introducción:
La localización preoperatoria del adenoma en el hiperparatiroidismo primario (HPTP) es fundamental para una paratiroidectomía mínimamente invasiva. La ecografía convencional (RPUS) y la cintigrafía con sestamibi son las técnicas más utilizadas, pero su sensibilidad es variable. La ecografía realizada por el propio cirujano (SPUS) ha emergido como una herramienta prometedora.
Objetivo:
Comparar la sensibilidad diagnóstica de la ecografía realizada por radiólogo (RPUS), RPUS combinada con cintigrafía, y la ecografía intraoperatoria realizada por cirujano (SPUS) para la localización preoperatoria del adenoma paratiroideo.
Diseño:
Estudio prospectivo en 40 pacientes con HPTP. Se comparó la capacidad de localización de tres métodos diagnósticos frente al hallazgo intraoperatorio. Se utilizó la prueba de McNemar para analizar diferencias apareadas en sensibilidad. La Ecografía por cirujano se realiza intraoperatoria, en posición quirúrgica, preincisión. En todos los pacientes se realizó Exploración Cervical Bilateral, con biopsia contemporánea y medición de PTH intraoperatoria.
Resultados:
Los 40 pacientes tuvieron una cirugía exitosa con hallazgo quirúrgico satisfactorio y control metabólico según criterios de descenso adecuado de PTH.
- RPUS: sensibilidad del 57,5%
- RPUS + Cintigrafía: 70%
- SPUS: 80%
SPUS mostró mayor sensibilidad que RPUS (p = 0,0039), diferencia estadísticamente significativa. Frente a la combinación RPUS + cintigrafía, SPUS mostró mejor rendimiento, aunque sin alcanzar significación (p = 0,125).
La ecografía intraoperatoria preincisión por cirujano permitió una orientación anatómica y evidenciar localización errónea en estudio preoperatorio y adenomas dobles en 2 pacientes.
Conclusiones:
La ecografía realizada por el cirujano (SPUS) tiene una sensibilidad significativamente superior a la ecografía por radiólogo, y comparable incluso superior a la imagen combinada. Estos hallazgos apoyan su integración como herramienta de rutina en la cirugía paratiroidea, permite además la identificación del nivel anatómico de ubicación del adenoma y el diagnóstico de enfermedad multiglandular.
Recomendaciones:
Entrenamiento en Ecografía Cervical para Cirujanos de Cabeza y Cuello.
Protocolo estandarizado de realización de Ecografía por Cirujano intraoperatoria, preincisión en posición quirúrgica definitiva.
Financiamiento: Sin financiamiento
Autor corresponsal: Dr. Patricio Cabané, patriciocabane@gmail.com
Dra. Maria Cecilia Yubini Lagos1 , Dr. Francisco Cordero Anfossi1 , Dr. Pedro Pineda Bravo1 , Srta. Allyson Fredes Garrido1 , Srta. Valentina Bahamondes Pizarro1
1 Hospital Clinico Universidad de Chile
Resumen
Introducción: los anticuerpos anti21Hidroxilasa (Ac21OH) juegan un importante rol en la fisiopatología y diagnóstico de la insuficiencia suprarrenal primaria (ISRP) e insuficiencia ovárica prematura (IOP). Su detección está disponible para diagnóstico clínico en Chile desde agosto 2023.
Objetivos: evaluar la tendencia en la solicitud, características demográficas, tasa de positividad y rango de títulos de Ac21OH en muestras procesadas desde la implementación del examen.
Metodología: análisis retrospectivo de todas las muestras de Ac-21OH procesadas desde 01/08/2023 a 31/07//2025, mediante enzimoinmunoensayo manual (ElisaRAR, positivo⩾0.4UI/L). Se extraen datos demográficos de las muestras (sexo, edad, fecha y procedencia), resultado cualitativo y cuantitativo. Como referencia, se calcula la tasa de positividad de anticuerpos específicos de diabetes (AcDM1) procesados durante el mismo período.
Resultados: Se procesaron 70 muestras de Ac21OH en el período estudiado, de las cuales 75,7% corresponden a mujeres. La edad promedio fue 39,5 (2,9 a 85,9) años y el 84,3% de las muestras provienen del ambulatorio. La cantidad de muestras que se procesan va en aumento; siendo 25 el primer año y 45 el segundo. El examen fue positivo en el 32,9%, y los títulos fluctuaron entre 0.4 y >100UI/L, siendo la mediana 28,1UI/L (5,7-73,4 UI/L). La positividad de AcDM1 procesados durante el mismo periodo fue de 24,7%, siendo antiGAD65 y antiICA los más prevalentes. De las muestras Ac21OH positivas, el 74% corresponden a mujeres, con edad promedio de 34,3 (±25,4)años.
Discusión: Los Ac21OH son el primer marcador de ISRP autoinmune, estando presente años antes de detectarse bioquímicamente algún grado de disfunción hormonal subclínica. En casos de IOP, la positividad de Ac21OH apoya el diagnóstico de ooforitis autoinmune con mejor precisión que anticuerpos anti-ováricos y su evaluación está recomendada por guías internacionales. Con la reciente disponibilidad del examen en nuestro país, hemos visto un incremento en su solicitud por médicos clínicos. Objetivamos una alta tasa de resultados positivos al compararlo con la de AcDM1, pese a que la prevalencia de ISRP e IOP es bastante inferior a la de DM1. Una de las interpretaciones posibles es la selección más estrecha de pacientes que se someten al examen. Por otro lado, las características demográficas de los pacientes concuerdan con el fenotipo descrito para la enfermedad; hay una fuerte predominancia del sexo femenino y edad 30-40 años con una amplia dispersión. La gran limitación de este estudio es el carácter restringido de los datos, ya que no disponemos de la información clínica detrás de cada muestra, siendo de especial utilidad los niveles de renina, cortisol y ACTH basales, FSH-estradiol y diagnóstico clínico presuntivo del médico solicitante.
Autor corresponsal
Dr. Maria Cecilia Yubini Lagos, myubini@hcuch.cl
ADENOMAS HIPOFISARIOS SECRETORES DE TSH: EXPERIENCIA CLÍNICA DE 14 CASOS EN UN CENTRO DE REFERENCIA.
Dra. Consuelo Olave1 , Dr. Paola Cárdenas1 , Dr. Javiera Arancibia1 , Dr. Pablo Guzmán1 , Dr. Matías Huechamil2 , Dr. Francisco Gutierrez2 , Dr. Danisa Ivanovic-Zuvic2 , Dr. David Rojas3 , Dr. Nelson Wohllk2
1 Universidad de Chile
2 Hospital del Salvador
3 Instituto Nacional de Neurocirugía Dr Alfonso Asenjo
Resumen
Introducción: Los tumores neuroendocrinos hipofisarios secretores de TSH (PitNET-TSH) son neoplasias funcionales infrecuentes (0,5 3% de los PitNET), con una prevalencia de aproximadamente 1 caso por millón. Son responsables de hipertiroidismo central, definido por elevación de hormonas tiroideas con TSH inapropiadamente normal o elevada. Habitualmente se diagnostican en la cuarta o quinta década de vida y, en aproximadamente 70% de los casos, corresponden a macroadenomas, los cuales suelen provocar síntomas por efecto de masa. Hasta un tercio de los pacientes presentan co-secreción hormonal, principalmente de GH y PRL. El principal diagnóstico diferencial es la resistencia a hormonas tiroideas (RHT), que comparte un perfil bioquímico similar. La identificación temprana es clave, ya que no es infrecuente la confusión inicial con enfermedad de Graves u otras formas de hipertiroidismo primario, lo que retrasa el tratamiento y favorece el crecimiento tumoral. En este contexto, las series clínicas son fundamentales para ampliar el conocimiento de esta entidad y orientar un abordaje diagnóstico-terapéutico más oportuno.
Objetivo: Caracterizar las manifestaciones clínicas, bioquímicas e imagenológicas de pacientes con PitNET secretores de TSH en un centro de referencia terciario.
Método: Estudio descriptivo, retrospectivo. Se revisaron registros clínicos de pacientes con diagnóstico confirmado de PitNET-TSH entre 2002 y 2024. Se analizaron variables clínicas, bioquímicas, imagenológicas e histopatológicas.
Resultados: Se identificaron 14 pacientes (50% mujeres), edad media 43,9 años. El intervalo entre síntomas y diagnóstico fue 25,7 meses. Los síntomas más frecuentes fueron: temblor, palpitaciones, baja de peso, polidefecación y sudoración (61%); alteraciones visuales y cefalea (46%). El tamaño tumoral promedio fue de 25,6 mm (rango 9-50).
La mediana de TSH fue 5,8 uUI/mL (rango 1,78–14,46) y de T4L 3,16 ng/dL (rango 0,91–4,87). En el estudio inmunohistoquímico (IHQ) se evidenció co-secreción hormonal en cuatro pacientes: dos de ellos presentaban expresión de hormona del crecimiento (GH), mientras que los otros dos mostraron expresión de prolactina (PRL). En 6 pacientes se realizó test de TRH, que no elevaba TSH; la mediana de SHBG fue 142 nmol/L (rango 53–362).
Conclusión: Los PitNET secretores de TSH son tumores infrecuentes y de diagnóstico tardío, lo que enfatiza la importancia de considerar este diagnóstico diferencial ante perfiles hormonales discordantes. Nuestra serie de 14 casos aporta información clínica, bioquímica e imagenológica relevante. El hallazgo de cosecreción en un tercio de los pacientes subraya la heterogeneidad de esta entidad. La cirugía es el pilar terapéutico, con necesidad de seguimiento prolongado y posible uso de análogos de somatostatina
La descripción detallada de los casos no solo permite mejorar la detección precoz y el abordaje terapéutico, sino que también contribuye a generar evidencia local en una patología rara.
Autor corresponsal
Dr. Consuelo Olave, colaveb@hsalvador.cl
Significativas diferencias en la prevalencia de fractura osteoporótica de cadera en Latinoamérica
Dr. Gonzalo Eduardo Vera Torres 1; Dra. Valeria Fernández1; Dr. Iván Quevedo1
1 Universidad de Concepción
Resumen
Introducción: La totalidad de los pacientes que presentan fractura osteoporótica de cadera son hospitalizados, por lo que esta fractura es un buen parámetro epidemiológico para determinar indirectamente prevalencia de osteoporosis para la población.
Objetivos: Determinar posibles diferencias entre las prevalencias de fractura osteoporótica de cadera en Latinoamérica
Metodología: se realizó estudio comparativo transversal retrospectivo en la población adulta mayor latinoamericana que presentó fractura osteoporótica de cadera, de acuerdo con las directrices PRISMA, realizando búsqueda sistemática en base de datos PUBMED entre los años 2000 y 2023, donde se analizaron los estudios seleccionados en Chile, México, Argentina, Brasil, Ecuador y Colombia, luego se realizó estudio comparativo según edad y sexo de la prevalencia de fractura de cadera de origen osteoporótica. Se excluyeron países que no contaban con diferenciación etaria ni de sexo.
Resultados: La fractura osteoporótica es una patología prevalente; se evidencia una tasa de fracturas más elevado en la población femenina en todos los países, siendo más considerable luego de los 60 años, aumento significativamente su incidencia a contar de los 80 años en adelante en ambos sexos.
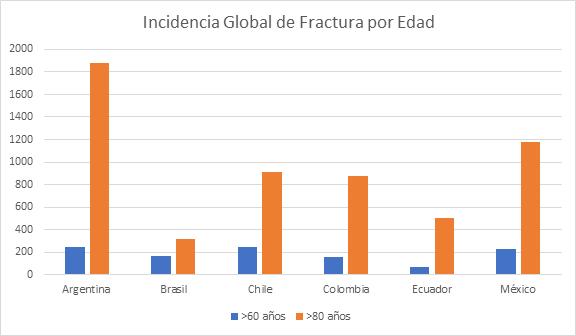
Conclusiones: Existe una diferencia significativa entre los países estudiados, y esta diferencia se podría atribuir a un rápido envejecimiento y a un sustrato de población europeo mayor, como es el caso de Argentina, México y Chile.
Autor corresponsal
Dr. Gonzalo Eduardo Vera Torres, gonzaloveratorres@gmail.com
MALNUTRICIÓN POR EXCESO E HIPERINSULINEMIA INFANTIL: UN RETO CRECIENTE PARA LA ENDOCRINOLOGIA PEDIÁTRICA.
Srta. Dayanna Rivera1, Srta. Karina Rozas1, Srta. Rosa Portilla1, Srta. Isabel Galleguillos1, Srta. Bárbara Tapia1 , Sr. Carlos Soto1, Sr. Patricio Huerta1, Sr. Julio Álvarez1
1 Universidad de Tarapacá
Resumen
Introducción: La malnutrición por exceso (MNPE) en infancia, constituye un desafío creciente para la endocrinología pediátrica. Se asocia a alteraciones metabólicas tempranas, siendo la hiperinsulinemia un marcador de resistencia a la insulina y predictor de riesgo cardiometabólico. Según el Mapa Nutricional 2024 de JUNAEB, el grupo con más MNPE es quinto básico, que mantiene la tasa más alta con 61,5 %. Se estima que 77% de niños obesos, especialmente a los 10 años de edad, serán adultos obesos,lo que incrementa la morbilidad. Desde la perspectiva endocrinológica, la hiperinsulinemia favorece almacenamiento de grasa, altera el metabolismo de glucosa y lípidos, y acelera complicaciones. Su detección y manejo precoz son esenciales para prevenir enfermedades no transmisibles.
Objetivo: Analizar la relación entre malnutrición por exceso y la hiperinsulinemia en escolares de 10 años, identificando su impacto en el desarrollo de alteraciones metabólicas.
Diseño: Estudio descriptivo, analítico corte transversal.
Material: Población escolares de quinto básico de una ciudad de Chile. Muestra intencionada no probabilística constituida por 106 escolares quinto básico, subgrupo 53 escolares de 10 años de edad con exámenes bioquímicos.
Método:. Investigación básica, con medición antropométrica, encuestas. Análisis estadístico Stata, medidas tendencia central, prueba Chi2, RR y Anova. Investigación aprobada Comité Ético Científico de la Universidad.
Resultados: De población estudiada 52,83% sexo femenino y 11.32% etnia Aymara. Los valores promedio de exámenes: Colesterol total 137.52 mg/dL, Colesterol HDL 39.48 mg/dL, Triglicéridos 94.71 mg/dL, Glicemia 85.7 mg/dL, Insulinemia 15.74 mg/dL e índice de HOMA 3.36.
La MNPE alcanzó 69.8%, destacando la obesidad con 41.51%, Obesidad Abdominal según perímetro cintura 39.62%, hipertensión arterial 11.32% (referencia MINSAL), nivel actividad física (encuesta PAQ-C) el 50.94% son sedentarios y 9.43% muy sedentarios, Consumo alimentario no saludable 87.5%. Al analizar la asociación de MNPE y diferentes variables se encontró que el 64.15% presentan HOMA alterado (p=0.001), Al aplicar Anova para IMC e Hiperinsulinemia la asociación estadística encontrada, estadígrafo F=14.43 (p=0.047). Riesgo Relativo de la MNPE e Hiperinsulinemia fue de RR=3.31 (IC 1.23 – 8.92 p=0.0001).
Conclusión: La malnutrición por exceso afecta a la mayoría de los escolares de 10 años estudiados, con alta prevalencia de obesidad e hiperinsulinemia. ANOVA mostró una asociación significativa entre IMC e hiperinsulinemia, con un riesgo relativo 3,31 veces mayor de hiperinsulinemia en niños con MNPE. Este hallazgo evidencia inicio temprano de alteraciones metabólicas. El sedentarismo y alimentación no saludable agravan el problema. Financiamiento: Proyecto Vinculación con el Medio, enfoque interdisciplinario. Recomendaciones: Establecer políticas dirigidas a familias para reforzar prácticas preventivas y reducir riesgo de enfermedades crónicas en la adultez.
Autor corresponsal
Sr. Patricio Huerta, pahuer2@gmail.com
Dra. Laura Huidobro1 , PhD. Jose Santos2 , Sebastián Cofre1, PhD. Fabio Paredes2
1 Universidad Católica del Maule
2 Universidad Católica de Chile
Resumen
La diabetes mellitus (DM) afecta algunas personas sin factores de riesgo, mientras otras con riesgo, no la desarrollan. Los aminoácidos (AA) de cadena ramificada (BCAA) se asocian al desarrollo de DM, con escasos estudios en Latinoamérica. Estudiar asociación entre AA y DM ayudaría a entender los mecanismos patofisiológicos involucrados, pesquisar personas en riesgo y aportar a la medicina de precisión. Objetivos Analizar la asociación entre un panel de AA incluyendo BCAA y AA relacionados, y la incidencia de DM en adultos de la cohorte MAUCO.
Diseño Estudio observacional analítico longitudinal de base poblacional.
Sujetos MAUCO sigue hombres y mujeres de 38 a 74 años desde 2014. Se analizaron 168 metabolitos, incluyendo BCAA, y los AA Phe, Tyr, Ala, Gln, Gly e His, en muestras basales congeladas a -80°C de 2000 participantes. De ellos, 1738 sin diabetes se seleccionaron para este estudio.
Metodos Los metabolitos se midieron con espectrometría por resonancia nuclear magnética realizado por Nightingale Health Ltd., Helsinki, Finlandia. El diagnóstico de DM se realizó según los criterios epidemiológicos de glicemia de ayuno ≥126 mg/dL, glicemia ≥200 mg/dL, autorreporte de DM, uso de hipoglicemiantes orales o registro en la ficha clínica. La información sobre covariables edad, sexo, nivel educacional, ingreso, dieta, tabaco, actividad física se recolectó a través de cuestionarios validados y se midió peso y talla para calcular índice de masa corporal (IMC). Se describieron las características de la cohorte con medidas de resumen usando Test de Wilcoxon para variables continuas y Chi-cuadrada para las categóricas. Los AA se normalizaron y llevaron a logaritmo. Se realizó regresión de Cox para estimar el riesgo de incidencia (HR) de DM y su asociación con cada AA y los BCAA. Los modelos se ajustaron por las covariables mencionadas
Resultados Se analizaron 825 mujeres (47.4%) y 913 hombres, edad 55 ± 9.6 años y 39.9% de ellos con nivel educacional medio, sin diferencias por sexo. Excepto glicemia, IMC, y Colesterol LDL, todos los parámetros cardiovasculares fueron diferentes entre hombres y mujeres, así como las diferencias en las concentraciones de AA. El HR de DM por cada 1-SD de aumento de isoleucina fue 1.27, CI 95% 1.04; 1.55. No se encontraron más asociaciones entre AA y desarrollo de DM.
Conclusiones Hombres y mujeres presentan distintos niveles de AA Isoleucina fue el único AA asociado a desarrollo de DM.
Recomendaciones Profundizar en el estudio de metabolitos e incidencia de diabetes y sus interacciones con dieta, genómica y otras variables para ayudaros a entender el proceso entre salud y diabetes y aumentar las herramientas para la medicina de precisión en prevención y tratamiento de DM.
Financiamiento , FONDAP 1523A0008, IHCC, NIH, Chan-Zuckerberg Initiative, Wellcome Trust.
Autor corresponsal
PhD. Laura Huidobro, leahuidobro@gmail.com
AUMENTO DE LA RESISTENCIA A LA INSULINA EN HUMANOS TRAS 24 HORAS DE EXPOSICIÓN A GRAN ALTITUD (3.700-4.270 MSNM).
Srta. Mariel Mamani1 , Srta. Irina Rojas1 , Sr. Sebastián Campos1 , Sr. Antonia Garcia1 , Sr. Rayner Vicencio1 , Sr. Sebastián Bustillos1 , M.D. Eugenio Ramos1 , PhD. Claudio Allard1
1 Facultad de Medicina, Universidad de Atacama
2 Facultad de Ciencias Naturales, Universidad de Atacama
Resumen
Objetivo General:
Estudiar el efecto de una exposición aguda de 24 horas a gran altitud (3.700-4.270 msnm) en la resistencia a la insulina (RI) en hombres y mujeres.
Objetivos específicos:
• Comparar HOMA-IR antes y después de la exposición a hipoxia hipobárica (HH) por 24 horas.
• Determinar diferencias según sexo en HOMA-IR e IMC.
• Evaluar si POST-HOMA-IR difiere entre individuos con/sin mal agudo de montaña (MAM).
Diseño experimental:
Se realizaron análisis basales (glicemia, insulina, colesterol, HOMA-IR) previos al ascenso. Luego los voluntarios fueron expuestos a 3.700 – 4.270 msnm, con alimentación estandarizada. En HH, se monitorearon presión arterial (PA), frecuencia cardíaca (FC) y saturación de oxígeno (SpO2) y el MAM se evaluó mediante la Escala de Lake Louise (ELL). Tras el descenso a 431 msnm, se repitieron los análisis basales. Este protocolo de estudio en humanos fue aprobado por un comité de ética acreditado.
Sujetos:
Participaron 22 mujeres y 19 hombres (Edad: 19-49 años, IMC ≤ 33.5), sin contraindicaciones médicas para exposición a gran altitud y con consentimiento informado firmado.
Métodos:
Se utilizo la prueba de Wilcoxon para comparar HOMA-IR pre y post exposición, t-test de Welch para diferencias por sexo. La prueba de U Mann-Whitney para IMC por sexo y POST-HOMA-IR entre individuos con/sin MAM. Correlaciones de Pearson y regresión lineal múltiple con POST HOMA-IR como variable dependiente.
Resultados:
POST-HOMA-IR mayor que PRE-HOMA-IR, indicando un aumento de RI inducida por HH. No hubo diferencias por sexo o según sexo e IMC, tampoco difirió POST-HOMA-IR entre sujetos con/sin MAM. PRE y POST-HOMA-IR mostraron fuerte correlación. POST-HOMA-IR se asoció con IMC. La edad se correlacionó con IMC, colesterol basal y post-altura, y con glicemia post-altura; pero no con HOMA-IR.
La glicemia post-altura se relacionó con la presión sistólica y la variación de la PA a condiciones de HH. En relación al MAM, el ELL se correlacionó negativamente con el colesterol basal y post-altura, y con FC post-altura, sin evidenciarse una asociación significativa con HOMA-IR. La regresión lineal múltiple identificó a PRE-HOMA-IR, post-insulina y postglicemia como principales predictores de POST-HOMA-IR.
Conclusión:
La exposición aguda a gran altitud incrementa la RI, sin diferencias según sexo, edad o con/sin MAM. No existiría correlación entre el ELL y la RI, pero si con la FC y el colesterol.
Recomendaciones:
En exposición a HH aguda, se debería controlar la glicemia e insulina, dado el aumento de RI.
Financiamiento: Grant N°: FA9550-24-1-0186, USA.
Autor corresponsal
Srta. Mariel Mamani, mariel.mamani.22@alumnos.uda.cl
7 EN CONTEXTO
SOBREPESO
OBESIDAD:
Srta. Amanda Simões1 , Sra. Francisca Pavicic1 , PhD. Adriana Stuardo-Parada2 , PhD. Viviana Sandoval2 , PhD. Pamela Ehrenfeld1 , PhD. Sergio Martínez-Huenchullan2
1 Universidad Austral de Chile
2 Universidad San Sebastian
Resumen
Introducción: El sobrepeso y la obesidad constituyen un importante problema de salud pública en Chile y en el mundo, asociados a disfunción metabólica y a un mayor riesgo de enfermedades no transmisibles. La inflamación sistémica de bajo grado desempeña un papel central en este contexto y, entre los mediadores implicados, destaca la familia de serina proteasas relacionadas con calicreína (KLK), con funciones inflamatorias, cardiovasculares y metabólicas. En particular, la calicreína 7 (KLK7) ha sido vinculada con inflamación crónica, un incremento y disfunción del tejido adiposo visceral, resistencia a la insulina y obesidad. El ejercicio físico es una herramienta fundamental para la prevención y el tratamiento de alteraciones metabólicas. Entre las modalidades aeróbicas, el entrenamiento continuo de intensidad moderada (MICT) y el entrenamiento interválico de alta intensidad (HIIT) han demostrado mejorar la sensibilidad a la insulina y modular la inflamación en distintos tejidos. Sin embargo, los efectos de estas intervenciones sobre los niveles de KLK7 no han sido explorados previamente. Objetivo: Evaluar la asociación entre los niveles de KLK7 y parámetros antropométricos basales, y analizar el efecto agudo y crónico de los ejercicios MICT y HIIT sobre los niveles de KLK7 en adultos con sobrepeso u obesidad. Métodos: Se incluyeron adultos con sobrepeso u obesidad sometidos a protocolos agudos (1 sesión, n=36) o crónicos (10 sesiones en 4 semanas, n=25) de MICT o HIIT en trotadora. Se aplicaron modelos de regresión lineal múltiple (IBM SPSS Statistics 22) para analizar las asociaciones entre KLK7 sérica y variables antropométricas y metabólicas (peso, estatura, composición corporal, índice de masa corporal, índice cadera cintura, índice cintura estatura, frecuencia cardíaca, presión arterial, VO2 peak, insulina, glicemia, hemoglobina glicosilada, HOMA-IR, colesterol total y no-HDL, triglicéridos, HDL, LDL, VLDL, GOT, GPT, albumina, ácido úrico, urea, creatinina, FGF21), antes y después de las intervenciones.
Resultados: En el análisis basal, los niveles séricos de KLK7 se asociaron directamente con el índice de masa corporal (r²=0,140; p<0,01). En el protocolo agudo, los cambios en KLK7 se relacionaron de forma inversa con los cambios en triglicéridos y glicemia, y directamente con cambios en HDL (r²=0,407; p<0,01). En el protocolo crónico, los cambios en KLK7 se asociaron directamente con variaciones en VLDL (r²=0,263; p=0,01).
Conclusión: Los niveles de KLK7 se relacionan de forma directa con la composición corporal de personas con sobrepeso u obesidad. Los protocolos agudos y crónicos de MICT y HIIT inducen cambios en KLK7 asociados al perfil lipídico, mientras que el protocolo agudo muestra relación con perfil lipídico y glicemia. Estos hallazgos iniciales resaltan la necesidad de estudios adicionales que aclaren el papel de KLK7 en la disfunción metabólica.
Autor corresponsal
Srta. Amanda Bentes Simões, amandabsimoes@hotmail.com
CAMBIOS MORFOFUNCIONALES DEL PÁNCREAS EN UN MODELO MURINO DE ESTEATOHEPATITIS INDUCIDA POR DIETA
Srta. Javiera González1 , PhD. Amanda D’Espessailles2 , Srta. Sofia Etchart1 , Srta. Francisca Santander1 , Srta. Javiera Valdés1 , Sr. Justin Ancamil1 , PhD. Nevenka Juretic1 , PhD. Gladys Tapia1
1 Universidad de Chile
2 Universidad de O'higgins
Resumen
Introducción: La esteatohepatitis (MASH) es una etapa avanzada de la Enfermedad Hepática Asociada a Disfunción Metabólica (MASLD), la cual se caracteriza por la acumulación excesiva de grasa en forma de gotas lipídicas, inflamación lobular y balonamiento celular. MASLD se asocia con un incremento en el riesgo de padecer diversas alteraciones en otros órganos como páncreas, músculo y riñón, entre otros. Nuestro grupo de investigación caracterizó un modelo murino de MASH inducido con dieta alta en grasa (DAG) y fructosa, sin fibrosis y con una disminución significativa de la insulinemia, entre otras alteraciones. Objetivo: Estudiar los cambios morfofuncionales que se presentan a nivel pancreático asociados a MASH, en ratones alimentados con una DAG suplementada con fructosa.
Diseño experimental y Metodología Ratones macho de la cepa C57BL/6 fueron divididos aleatoriamente en 4 grupos (n=4) y alimentados durante 20 semanas con: 1) dieta control (DC; 10% grasa, 20% proteína, 70% carbohidratos), 2) DC más fructosa (DC+F; 30% p/v en el bebedero), 3) dieta alta en grasas (DAG: 60% lípidos, 20% proteínas, 20% carbohidratos) y DAG+F (DAG y fructosa 30% p/v en el bebedero). Se evaluaron: i) parámetros generales (peso corporal, ingesta alimentaria y curva de tolerancia a la glucosa), ii) histología básica con hematoxilina-eosina del páncreas, hígado y tejido adiposo perigonadal y iii) nivel de glucagón e insulina mediante inmunohistoquímica en tejido pancreático. Los datos se presentan como promedio +/- error estándar de la media (SEM) analizados por ANOVA bifactorial, seguido por el test Kruskal Wallis, mediante el software GraphPad Prism 6.0 ©.
Resultados: Los grupos DAG presentaron un aumento significativo del peso corporal, del tejido adiposo y de la curva de tolerancia a la glucosa. El tamaño de los islotes pancreáticos de los grupos DAG y DAG+F aumentaron significativamente (p< 0,05) respecto a los grupos control. Se observó menor expresión (p< 0,05) de insulina en el grupo DAG+F respecto al grupo DAG y control.
Conclusiones: Un modelo murino de esteatohepatitis, provoca aumento (hipertrofia) de los islotes pancreáticos y una reducción significativa en la expresión de insulina, lo que puede sugerir un deterioro funcional de las células beta pancreáticas.
Autor corresponsal
Srta. Javiera Gonzalez, javiera.gonzalez.10@ug.uchile.cl
EL ANTAGONISMO FARMACOLÓGICO DEL RECEPTOR A2B DE ADENOSINA ATENUA LA INFLAMACIÓN, FIBROSIS E INFILTRACIÓN DE MONOCITOS/MACRÓFAGOS EN UN MODELO IN VIVO DE ENFERMEDAD PULMONAR DIABÉTICA
PhD. Ángelo Torres-Arévalo1 , Srta. MaríaJosé Flores-Jimenez1 , PhD. Claudio Cappelli León2 , PhD. Claudia Quezada Monras2 , PhD. Rody San Martín2
1 Universidad Santo Tomás
2 Universidad Austral de Chile
Resumen
Introducción: El pulmón ha emergido como un órgano diana afectado por la diabetes mellitus (DM); sin embargo, los mecanismos fisiopatológicos de la enfermedad pulmonar diabética (EPD) siguen siendo poco comprendidos. Además de la hiperglucemia, la adenosina podría contribuir a la inflamación y la fibrosis durante la EPD. MRS1754, antagonista selectivo del receptor A2B de adenosina (A2BAR), ha demostrado reducir la fibrosis y la infiltración de monocitos/macrófagos (MΦ) en modelos in vivo de nefropatía diabética, no obstante su efecto durante la EPD es desconocido.
Objetivo: Determinar el efecto del tratamiento farmacológico con MRS1754 sobre la inflamación, fibrosis e infiltración de MΦ en un modelo in vivo de EPD.
Diseño experimental: Estudio preclínico, experimental, controlado, aleatorizado y prospectivo, de grupos paralelos, con evaluación terminal en tiempo predefinido y evaluación enmascarada de resultados (Figura 1).
Material y Métodos: Ratas Sprague–Dawley (machos/hembras), de un mes de edad, recibieron una inyección intravenosa única de estreptozotocina (STZ; 65 mg/kg) para inducir diabetes (DM; n = 10). Los controles no diabéticos (Ctrl; n = 5) recibieron el vehículo de la STZ (buffer citrato). A la semana se registraron peso, glucemia, proteinuria y glucosuria. Cuatro semanas post-STZ, las ratas DM fueron tratadas durante ocho semanas con MRS1754 (0,5 mg/kg intraperitoneal cada 48 h; n = 5) o con PBS 1× (vehículo; n = 5). En la semana 12 post-STZ se practicó eutanasia con tiopental sódico (150 mg/kg intraperitoneal); se registraron peso, glucemia, proteinuria y glucosuria (Tabla 1). La inflamación y la fibrosis se evaluaron en el lavado broncoalveolar (LBA) y en el tejido pulmonar mediante tinción H&E, tricrómico de Masson, inmunohistoquímica, RT-qPCR y ELISA. La infiltración de células inflamatorias se evaluó mediante inmunohistoquímica y citometría de flujo. Los análisis estadísticos se realizaron mediante ANOVA seguido de la prueba de Tukey (α = 0,05). Todos los procedimientos fueron aprobados por el Comité Institucional de Cuidado y Uso Animal de la Universidad Austral de Chile (309/2018).
Resultados: En comparación al grupo Ctrl, las ratas DM presentaron inflamación y fibrosis pulmonares acentuadas, mayor proporción de MΦ y niveles elevados de TNF-α y TGF-β1 en el LBA. El tratamiento con MRS1754 mitigó estas alteraciones, atenuando las lesiones histológicas, reduciendo la inmunodetección de MΦ en el LBA y tejido pulmonar y disminuyendo las citocinas proinflamatorias (Figura 2).
Conclusiones: El antagonismo de A2BAR con MRS1754 atenúa la inflamación, la fibrosis y la infiltración de MΦ durante la EPD, respaldando su potencial como estrategia terapéutica.
Recomendaciones: Profundizar relaciones dosis–respuesta y ventanas de tratamiento; evaluar seguridad y durabilidad del bloqueo del A2BAR; validar biomarcadores en el LBA y sangre para monitoreo; y delinear vías de señalización que faciliten la traslación clínica.
Financiamiento: FONDECYT 11230660
Autor corresponsal
Dr. Ángelo Sebastián Torres Arévalo, atorres32@santotomas.cl
NIVELES DE EXPRESIÓN DE LAS PROTEÍNAS SUPRESORAS DE CITOQUINAS SOCS1, 2 Y 3, REGULADAS POR CONCENTRACIONES FISIOLÓGICAS DE ESTRADIOL Y TESTOSTERONA E INDUCIDADAS POR GH
PhD. Paula Ocaranza1 , Srta. Maryori Villavicencio2 , Dr. María Cecilia Johnson1 , Dr. Germán Íñiguez1
1 Instituto de Investigaciones Materno - Infantil, Facultad de Medicina, Universidad de Chile
2 Facultad de Ciencias Químicas y Farmacéuticas, Universidad de Chile
Resumen
Introducción:
El crecimiento acelerado observado durante la pubertad depende de los efectos combinados de los ejes somatotrófico y gonadotrófico. Hemos mostrado que concentraciones relativamente bajas de estradiol (E2: 20 pg/mL) y concentraciones altas de testosterona (T: 10 ng/mL), potencian la vía de señalización inducida por hormona de crecimiento (GH) en la línea celular de hepatoma humana (HEPG2). Se desconoce si estos efectos son directos o si son mediados a través de las proteínas supresoras de citoquinas (SOCS), que regulan negativamente la activación de la vía de GH.
Objetivo: Cuantificar la expresión de SOCS1, SOCS2 y SOCS3 en células HEPG2 al estimular con concentraciones fisiológicas de estradiol o testosterona y coestimuladas con una concentración única de rhGH.
Métodos: Cultivos de HEPG2 se estimularon en presencia o ausencia de E2 (20, 75 y 200 pg/mL) o T (1, 5 y 10 ng/mL) durante 16 h, para luego coestimular con rhGH 40 ng/mL durante 24h más. La expresión de SOCS1, SOCS2 y SOCS3 se estudió mediante RT-PCR semicuantitativa. b-actina se utilizó como control interno. Los datos expresados como unidades arbitrarias (UA) se analizaron mediante ANOVA y se expresaron como promedio ± SEM, n=4. Se consideró como significativo p<0.05.
Resultados: Los niveles de expresión de SOCS1 (Figura 1) y SOCS3 (Figura 2) disminuyeron significativamente al coestimular con E2 75 pg/mL y rhGH en comparación con la expresión inducida con rhGH. Los niveles de expresión de SOCS2 no mostraron diferencias. La coestimulación de testosterona y rhGH no indujo cambios sobre la expresión de SOCS1, SOCS2 y SOCS3 siendo similares al estímulo con rhGH solo.
Conclusión: Estradiol a una concentración de 75 pg/mL en presencia de rhGH, modula la vía de señalización de GH mediante una disminución en la expresión de SOCS1 y SOCS3, proteínas que actúan directamente sobre JAK2. Se requieren estudios adicionales para determinar si la expresión de SOCS2 modularía la acción de SOCS1 y SOCS3 en respuesta a E2 en la vía de señalización inducida por GH.
Financiamiento: Proyecto SOCHED 2023-02
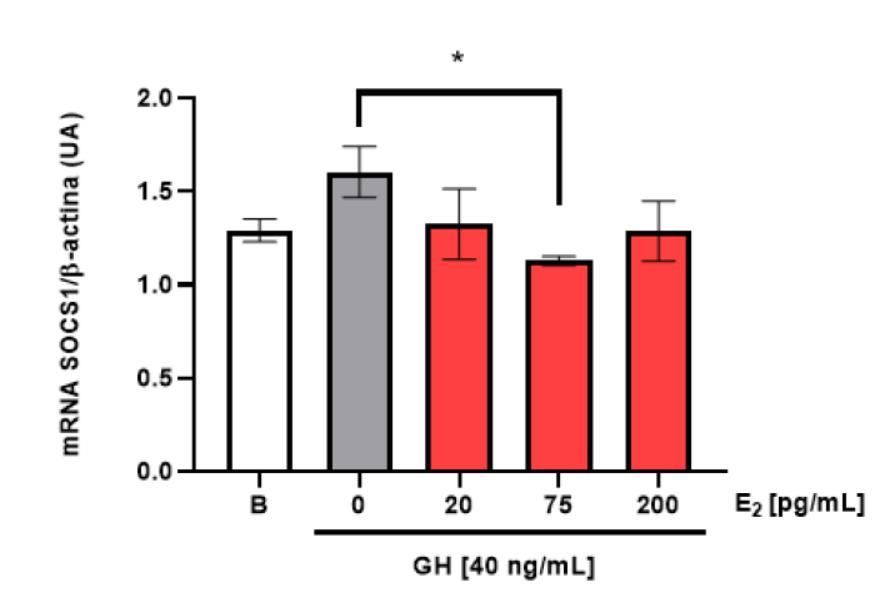
igura 1: Expresión de SOCS1 en células HEPG2 frente a concentraciones crecientes de estradiol coestimulada con GH. Los resultados se expresan como SEM ±SEM, n=4. *p < 0.05 son consideradas como significativas.
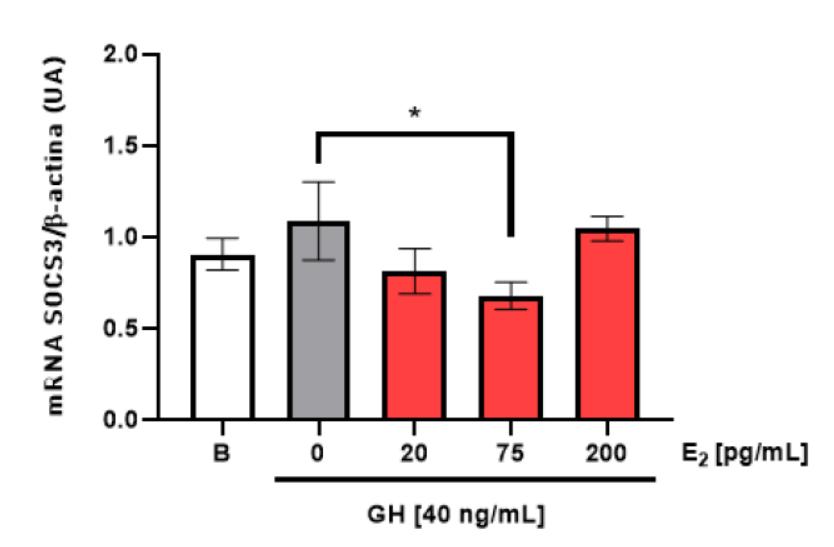
Figura 2: Expresión de SOCS3 en células HEPG2 frente a concentraciones crecientes de estradiol coestimulada con GH. Los resultados se expresan como SEM ±SEM, n=4. *p < 0.05 son consideradas como significativas.
Autor corresponsal
PhD. Paula Ocaranza, pauocaranza@uchile.cl
Validación clínica y optimización tecnológica de plantillas inteligentes para el monitoreo en tiempo real de temperatura y presión plantar en personas con diabetes
Sra. Yocelyn Lizardi1 , Sra. Paulina Salazar1 , Sr. Juan Carlos Forero1 , Sr. Dario Campusano Araya1
Resumen
Objetivo: validar el desempeño de plantillas inteligentes con sensores integrados para monitoreo en tiempo real de temperatura y presión plantar en personas con diabetes en riesgo de desarrollar úlceras, e implementar mejoras de diseño y funcionalidad orientadas a incrementar la precisión, comodidad y adherencia.
Diseño y Metodología: estudio preliminar con 10 personas con diabetes tipo 1 o 2, todas de género masculino (edad media 44,7 ± 11,2 años; peso 93,6 ± 15,9 kg; estatura 176,2 ± 7,1 cm), quienes utilizaron las plantillas durante 4 semanas por ≥ 5 horas diarias. Las plantillas incorporan 7 sensores de temperatura y 8 de presión, con registro automático cada 4 segundos y alertas ante valores anómalos. Se aplicaron encuestas iniciales, de seguimiento semanal y de satisfacción final. Se analizaron histogramas, correlaciones de Pearson y ANOVA de una vía para comparar variables.
Resultados: las temperaturas más frecuentes se situaron entre 30–32 °C, con variabilidad según el área plantar: el talón y antepié mostraron predominio de temperaturas elevadas, mientras que el metatarso presentó distribución más uniforme. Las presiones evidenciaron zonas de sobrecarga en talón y metatarso, con rangos máximos cercanos a 700 kPa. No se detectaron úlceras durante el seguimiento. El 84,4 % de participantes no recibió alertas aplicables debido a fallas técnicas de la versión inicial, lo que motivó ajustes estructurales y de software.
La encuesta final mostró alta aceptación: 4,0/5 recomendarían el dispositivo y 4,7/5 valoraron como esencial el acompañamiento clínico. Entre las mejoras implementadas se incluyó la externalización del circuito, reducción de grosor y aumento de flexibilidad, reconexión Bluetooth automática, visualización de batería, optimización del diseño y mejoras estéticas. Se obtuvo un valor de histéresis para los sensores de presión de 13,91 ± 0,03 %, dentro de rangos aceptables para uso clínico.
Conclusiones: el uso de plantillas inteligentes permitió caracterizar patrones de temperatura y presión plantar en personas con diabetes, identificando áreas de mayor riesgo que podrían beneficiarse de intervenciones preventivas. Las mejoras implementadas optimizaron la comodidad, la conectividad y la precisión del sistema, aumentando su potencial para la monitorización remota y la prevención de úlceras. Estudios con mayor número de participantes, incluyendo población femenina y personas con neuropatía, permitirán robustecer los modelos predictivos y evaluar su impacto en la reducción de complicaciones asociadas al pie diabético.
Autor corresponsal Sr.s. Yocelyn Lizardi, yocelizlop@gmail.com
IMPACTO DEL USO DE MINIMED 780G EN EL TIEMPO EN RANGO Y CONTROL GLUCÉMICO EN NIÑOS MENORES DE 7 AÑOS CON DIABETES TIPO 1
Dra. María Cristina Mayol1 , Dr. Francisca Grob1 , Dr. Francisca Riera1 , Dr. Patricia Lacourt1 , Dr. Hana Rumie1 , Carolina Naranjo2
1 Unidad de Endocrinología Pediátrica, División de Pediatría, Pontificia Universidad Católica de Chile. Red de Salud UC CHRISTUS, Santiago, Chile.
2 Unidad de Endocrinología Pediátrica y Diabetes, Complejo Asistencial Dr. Sótero del Río, Santiago, Chile.
Resumen
OBJETIVOS: Evaluar el efecto del microinfusor de insulina Minimed 780G en menores de 7 años con diabetes mellitus tipo 1 (DM1), centrando el análisis en el tiempo en rango (TIR, 70–180 mg/dL). Variables secundarias incluyeron hipoglucemia, hiperglucemia, glucosa promedio, variabilidad (CV) e HbA1c/IGC.
DISEÑO EXPERIMENTAL: Estudio observacional longitudinal de cohorte, con análisis comparativo pre-post intervención tecnológica.
SUJETOS: Pacientes pediátricos usuarios de Minimed 780G que iniciaron el dispositivo antes de los 7 años y realizaron seguimiento en la Red de Salud UC Christus y el Hospital Sótero del Río.
MÉTODOS: Se recolectaron datos demográficos y clínicos, variables basales de control glucémico mediante monitoreo continuo (MCG) antes del inicio del microinfusor y seguimiento tras al menos un mes de uso. Se evaluaron tiempo de sensor activo, % en hiperglucemia severa (>250 mg/dL), hiperglucemia moderada (180–250 mg/dL), TIR 70–180 mg/dL, hipoglucemia leve (<70 mg/dL), hipoglucemia grave (<54 mg/dL), glucosa promedio y CV. Dado que no se disponía de HbA1c post-bomba, se utilizó el Índice de Gestión de Control (IGC) para comparar con HbA1c basal y observar evolución. La normalidad se evaluó con Shapiro–Wilk; comparaciones pre-post mediante t-test pareados o Wilcoxon según correspondiera.
RESULTADOS: Se incluyeron 42 pacientes, 22 hombres (52,4 %). La edad al diagnóstico 2,31 ± 1,05 años; al inicio de Minimed 780G, 3,78 ± 1,40 años; duración de DM1 al inicio, 17,1 ± 11,8 meses. Tras el uso del microinfusor (mediana de 13 meses (1–49 meses)), el TIR aumentó significativamente de 51,7 ± 11,4 % a 69,0 ± 6,6 % (+17,4; p<0,001). La hiperglucemia severa (>250 mg/dL) disminuyó de 21,2 ± 32,3 % a 8,1 ± 8,3 % (p=0,012) y la moderada (180–250 mg/dL) de 26,8 ± 6,5 % a 21,0 ± 4,6 % (p<0,001). La glucosa promedio descendió de 171,1 ± 32,1 mg/dL a 151,9 ± 12,0 mg/dL (p=0,001) y la CV mostró tendencia a disminuir de 40,9 ± 5,8 % a 39,1 ± 4,3 % (p=0,094). Las hipoglucemias leve y grave disminuyeron de manera no significativa. El IGC evidenció reducción significativa respecto a HbA1c basal: 7,57 ± 0,88 % a 6,94 ± 0,29 % (diferencia -0,63; p<0,001).
CONCLUSIONES: El uso de Minimed 780G en menores de 7 años mejora el control glucémico, aumentando significativamente TIR y reduciendo hiperglucemia, con perfil de seguridad favorable frente a hipoglucemia.
RECOMENDACIONES: Considerar la adopción de sistemas de microinfusión de insulina, como Minimed 780G, en niños menores de 7 años para optimizar TIR y prevenir complicaciones de DM1.
FINANCIAMIENTO: Sin financiamiento.
Autor corresponsal
Sra. María Cristina Mayol Suárez, mcmayols@gmail.com
M.D. Dagoberto Morales Toro1 , M.D. Gleidys Lopez2 , Melina Fernanda Fuentes Valdes2 , Paola Hernandez Muñoz2 , Cristobal Matias Ormazabal Fuentes2 , M.D. Guillermo Ortiz2 , Prof. Waldo Aranda1
1 Universidad Diego Portales - Clinica Davila Recoleta
2 Clinica Davila Recoleta
Resumen
Objetivo
Caracterizar clínico-epidemiológicamente a los pacientes hospitalizados con diagnóstico de cetoacidosis diabética (CAD) en una unidad de cuidados intensivos pediátricos en una clínica de Santiago de Chile entre 2013 y 2023. Diseño experimental Estudio observacional, retrospectivo y descriptivo. Material o Sujetos
Se incluyeron 73 pacientes menores de 15 años hospitalizados con diagnóstico confirmado de CAD en la unidad de cuidados intensivos pediátricos entre enero de 2013 y diciembre de 2023.
Métodos
Se revisaron fichas clínicas electrónicas para recopilar datos sociodemográficos, antecedente personales, características clínicas, bioquímicas, severidad según criterios ISPAD, y evolución intrahospitalaria. El análisis fue descriptivo mediante frecuencias, porcentajes, promedios y desviación estándar.
Resultados
El 54,79% de los pacientes eran de sexo masculino. Las pacientes de sexo femenino presentaron una edad promedio de 10,1 años (DE: 3,6), superior a la de los pacientes masculinos, cuya edad promedio fue de 8,6 años (DE: 4,1). En relación con la región de procedencia, el 97,26 % de los pacientes provenían de la Región Metropolitana. En cuanto a la comuna de origen, se observó una amplia distribución dentro de esta región, destacando Lampa como la comuna con mayor frecuencia de casos (10,96 %). El 79,45% de los casos correspondió a un debut de diabetes mellitus tipo 1 (DM1), mientras que el 20,55 % ya contaba con un diagnóstico previo de la enfermedad. Esto indica que aproximadamente 4 de cada 5 casos correspondieron a pacientes con CAD como debut de DM1. Según criterios ISPAD 2022, el 49,3% presentó CAD leve, 31,5% moderada y 19,18% severa. La alteración hidroelectrolítica más frecuente fue la hipokalemia (27,4%), seguida de hiponatremia (6,8%). El 41,1% no presentó alteraciones al ingreso. La estancia media en UCI fue de 2,84 días, con una media de hospitalización total de 3,73 días. Se reportó un caso de sospecha clínica de edema cerebral, sin confirmación imagenológica. No se registraron fallecimientos.
Conclusiones
La cetoacidosis diabética continúa siendo una forma frecuente de presentación inicial de la diabetes mellitus tipo 1 en la población pediátrica, observándose en el 79,45 % de los casos. Esta alta proporción sugiere deficiencias en el diagnóstico oportuno. En esta cohorte, la CAD leve fue la forma más frecuente. Las alteraciones hidroelectrolíticas, especialmente hipokalemia, fueron frecuentes. La evolución clínica fue favorable, sin complicaciones neurológicas confirmadas ni mortalidad. Estos resultados refuerzan la importancia de un manejo precoz, protocolizado y en unidades especializadas.
Recomendaciones
Se sugiere fortalecer la pesquisa precoz de diabetes mellitus tipo 1 en atención primaria y asegurar una derivación oportuna a centros de alta complejidad para disminuir complicaciones asociadas como la CAD Financiamiento
Autofinanciado. No se contó con apoyo de instituciones públicas ni privadas.
Autor corresponsal
Dr. Dagoberto Morales Toro, dagoberto18@hotmail.com
VALIDACIÓN DE ENCUESTA DE EDUCACIÓN
Dra. Camila Pipino1 , Dr. Hana Rumié2 , Srta. Yazmín Zapata3 , Dr. Francisca Riera1
1 Pontificia Universidad católica de Chile
2 Centro asistencial Sótero del Río
3 Red de Salud UC Christus
Resumen
Introducción
Una educación adecuada sobre el cuidado de la diabetes tipo 1 (DT1) se correlaciona con un mejor control metabólico en estos pacientes. En Chile, no existe una herramienta validada para determinar la comprensión de pacientes y cuidadores sobre el cuidado de la diabetes.
Objetivo traducir y validar la herramienta DSMP-sr al español de Chile para ser utilizada en los controles de estos pacientes. Analizar la relación entre la puntuación de la encuesta con el control metabólico (HbA1c y Tiempo en Rango [TIR]), tipo de régimen de insulina y centro médico.
Metodología
Estudio observacional transversal. El DSMP-sr se tradujo y retrotradujo y se aplicó digitalmente en un centro privado y público. Participaron niños con DM1 de más de 1 año, de entre 8 a 18 años; se excluyeron comorbilidades incapacitantes o bajo dominio del español. Niños mayores de 11 años respondieron solos; de 8 a 10, con sus padres. Se calculo un tamaño muestral de n=85. Se emplearon medianas, rangos, Spearman y Mann–Whitney. Resultados
Participaron 126 niños y sus cuidadores (mediana 13 años; 46% en centros públicos). Mostraron un buen control metabólico (mediana HbA1c: 7,4 mg/dl; TIR: 58%). 69% utilizaban monitor continuo, 35% eran usuarios de bomba de insulina. Los cuidadores obtuvieron puntajes superiores en el total (mediana 59 vs 54; p=0,001) y en los dominios de hipoglucemia e insulina (p=0,001). La correlación inversa entre las puntuaciones de HbA1c y DSMP-sr no fue significativa (niños: r = -0,222; p = 0,061; cuidadores: r = -0,186; p = 0,062). TIR mostró correlaciones positivas no significativas con la encuesta en ambos grupos. Delta de mediana entre respuestas de niños y cuidadores fue 0, con alta variabilidad (–19 a +15).
Se evidenció uso limitado de identificación de diabetes (80% de niños declaró no usar) y medición inconsistente de cetonas durante hiperglucemia o enfermedad (44,6 % de niños y 30,7 % de cuidadores no realizan medición en estas situaciones).
Conclusiones
La versión en español chileno del DSMP-sr es una herramienta prometedora para evaluar la calidad del autocuidado de la DT1, facilitando la atención y educación personalizadas.
Autor corresponsal
Dr. Camila Pipino Romero, capipino@uc.cl
TALLA FINAL DE PERSONAS CON DIABETES MELLITUS TIPO 1 INICIADA EN LA NIÑEZ EN UN HOSPITAL PÚBLICO DE CHILE. POSIBLE IMPACTO DEL PROGRAMA DE GARANTÍAS EXPLÍCITAS EN SALUD.
Dr. Jaime Marín1 , Dr. Ethel Codner2 , Dr. Néstor Soto1
1 Unidad de endocrinología y diabetes, Hospital Clínico San Borja Arriarán
2 Instituto de Investigaciones Materno Infantil, IDIMI
Resumen
Resumen: La Diabetes mellitus tipo 1 (DM1) de inicio en la niñez puede afectar el crecimiento, especialmente en quienes han tenido mal control metabólico crónico dado que se produce una resistencia adquirida, potencialmente reversible, a la acción de la hormona de crecimiento (GH).
Objetivos: Evaluar la talla final que alcanzaron las personas con DM1 que debutaron antes de los 14 años de edad, durante el período previo o posterior al inicio del Programa de Garantías Explícitas en Salud (GES), implementado en Chile en 2005. Como objetivo secundario, analizar el índice de masa corporal (IMC) en esta población.
Diseño experimental: Estudio observacional, analítico, de corte transversal.
Sujetos: Se analizaron 467 personas chilenas con DM1. El grupo con DM1 de inicio en edad pediátrica incluyó 41 hombres diagnosticados antes de la implementación del GES (grupo No GES), 84 hombres diagnosticados después del inicio del GES (grupo GES), 46 mujeres No GES y 66 mujeres GES. Se incluyó un grupo control de personas diagnosticadas con DM1 después de los 18 años, en quienes la DM1 no había afectado el crecimiento, compuesto por 118 hombres y 112 mujeres, diagnosticadas a partir del año 1990 (23,3% antes del GES y 76,7% después del GES). Fueron excluidos personas con otra patología que pudiera afectar el crecimiento. Ningún participante recibió terapia con GH.
Métodos: Se evaluaron las variables talla e IMC según sexo y pertenencia a los grupos definidos. La talla final se consideró al momento de la transición a adultos a los 18 años o al ingreso al hospital desde otros centros; el IMC se calculó a partir del registro de la última consulta disponible. Se aplicaron pruebas de normalidad (KolmogorovSmirnov, Shapiro-Wilk) y comparaciones entre medias mediante prueba t de Student o test no paramétricos según correspondiera. Se consideró significancia estadística con p < 0,05.
Resultados: Ver tabla adjunta.
Conclusiones: La implementación del GES en Chile se asoció a una mayor talla final de personas con DM1 de inicio en la niñez, tanto en hombres como en mujeres. La talla alcanzada en el grupo GES es similar a la de personas con DM1 que debutaron en edad adulta. No se observó un efecto en el IMC, alcanzando un estado ponderal comparable bajo el manejo habitual, independientemente de haber sido diagnosticados antes o después del GES.
Recomendaciones: Los resultados respaldan el beneficio del GES en la detección y tratamiento precoz de la DM1 pediátrica sobre la talla final. Se recomienda estudiar cohortes longitudinales ajustando por tiempo de evolución, estadio puberal y control metabólico.
Financiamiento: Este estudio no recibió financiamiento externo.
Talla final e índice de masa corporal en pacientes con diabetes tipo 1 según sexo y período de diagnóstico (No GES, GES y control).
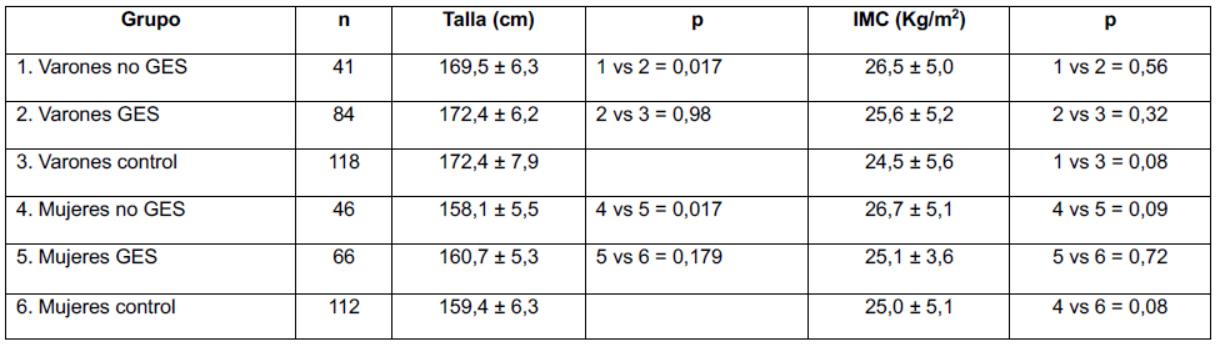
Autor corresponsal
Dr. Jaime Felipe Marín Cáceres, jaime.marin.med@gmail.com
Dra. Pía Soto Fernández
1 , Dr.
Hernán
García Bruce1
1 Pontificie Universidad Católica de Chile
Resumen
Introducción:
La evaluación del crecimiento infantil depende de la referencia utilizada. A nivel internacional, las curvas de la Organización Mundial de la Salud (OMS, 2006) y los Centers for Disease Control and Prevention (CDC, 2000) son ampliamente empleadas. En algunos países se han desarrollado referencias locales, como las curvas Millennial’s de Barcelona (BCN, 2010), construidas a partir de datos poblacionales españoles. La elección de la curva tiene implicancias clínicas relevantes, especialmente en la definición de talla baja (< percentil 3 o < –2DE), diagnóstico que puede conducir a estudios adicionales, derivaciones y tratamientos.
Objetivo:
Comparar los puntos de corte para talla baja entre las curvas OMS, CDC y BCN, evaluando posibles diferencias según sexo.
Métodos:
Se realizó un análisis comparativo del percentil 3 de talla en población pediátrica, estratificado por sexo. Se aplicaron pruebas estadísticas para determinar diferencias significativas entre curvas, reportando valores promedio de diferencia y p-values.
Resultados:
En sexo masculino, no se observaron diferencias significativas entre CDC y OMS (p=0.750), lo que sugiere concordancia en el diagnóstico de talla baja. En contraste, al comparar BCN vs OMS, se evidenciaron diferencias significativas: el percentil 3 de la curva BCN fue en promedio 3.87 cm mayor.
En sexo femenino, se identificaron diferencias significativas en las tres comparaciones. La curva CDC presentó un percentil 3 en promedio 0.91 cm mayor que la OMS. Frente a la OMS, la curva BCN fue superior en 4.1 cm. Finalmente, entre CDC y BCN, esta última presentó un valor mayor en 3.22 cm.
Conclusiones:
La definición de talla baja varía según la curva utilizada y el sexo del paciente. En varones, OMS y CDC entregan diagnósticos equivalentes, mientras que la curva de Barcelona eleva el punto de corte, lo que aumentaría la prevalencia estimada de talla baja. En mujeres, las discrepancias fueron significativas en todas las comparaciones, siendo más marcada la diferencia con BCN.
El hecho de que la curva BCN presente valores de talla más altos puede deberse a su construcción a partir de datos más recientes, reflejando la tendencia secular de aumento de estatura en poblaciones mediterráneas, ya consolidadas como países desarrollados. Esto reforzaría su validez para representar la realidad actual. Sin embargo, en Chile la Norma Técnica de Evaluación del Estado Nutricional establece el uso obligatorio de la OMS, lo que garantiza estandarización y comparabilidad internacional. Aun así, los hallazgos de este estudio apoyan la hipótesis de que sería pertinente avanzar en la validación de curvas nacionales actualizadas, que reflejen mejor la población pediátrica chilena, sin desestimar la utilidad de la OMS como estándar global.
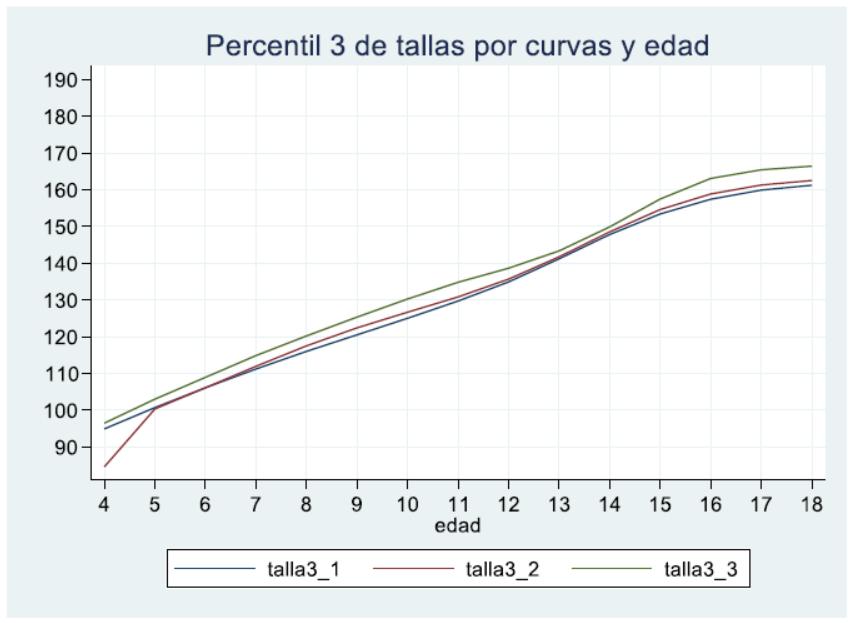
Autor corresponsal
Srta. Pia Soto Fernandez, piasoto30@gmail.com
Talla percentil 3 y sexo masculino
Para nomenclatura las curvas se llamarán 1=OMS 2=CDC 3=Barcelona
Dr. Jorge Sapunar1 , Dr. Isabel Saffie1 , Sr. Joaquín Rodriguez2 , Dr. Christian Caglevic1
1 Instituto Oncológico Fundación Arturo López Pérez
2 Universidad de La Frontera
Resumen
Introducción: Existe evidencia de un efecto favorable de la metformina en el pronóstico del cáncer de mama. La asociación entre el uso de este fármaco y el riesgo de cáncer de mama es controvertida; Chile presenta una alta frecuencia de obesidad y una alta prescripción de metformina, con una incidencia de cáncer de mama intermedio.
Objetivo: Evaluar la asociación entre el uso de metformina y el riesgo de cáncer de mama incidente en mujeres chilenas.
Método: Se realizó un estudio de casos y controles que incluyó a 174 mujeres con diagnóstico reciente de cáncer de mama que consultaron en la Unidad de Cirugía de Mama y a 612 mujeres con mamografía BIRADS 1-2 en programa de tamizaje de cáncer. Se registraron la edad, la edad de la menopausia, la paridad, la lactancia materna, el uso de anticonceptivos o terapia hormonal, los antecedentes familiares de cáncer de mama, el uso de metformina y el diagnóstico de diabetes mellitus. El efecto de las variables en la asociación entre metformina y cáncer se evaluó mediante análisis estratificado. El efecto del uso de metformina en el riesgo de cáncer de mama incidente se determinó mediante regresión logística múltiple.
Resultados: Sólo 238/612 controles tenían los datos requeridos. La proporción de pacientes expuestos a metformina fue mayor en los controles sin cáncer (27,3 vs. 25,3%), pero no alcanzó significación estadística (p=0,5993). Al comparar únicamente con el cáncer de mama ER/PR (+), tampoco se encontró una diferencia significativa (27,3 vs. 25,5). Sin embargo, al estratificar por variables, se observó un efecto significativo entre las mujeres que usaban anticonceptivos orales (OR 0,18 p=0,0357). En análisis multivariado, el ser usuaria de metformina, pre-menopausica, no usuaria de terapia hormonal y no padecer diabetes mellitus se asoció con una proporción significativamente más baja de cáncer de mama incidente que la observada al no usar metformina, ser postmenopáusica, usuaria de terapia hormonal y padecer diabetes mellitus (27,6 versus 76% p < 0,0001)
Discusión: En mujeres chilenas con alta proporción de uso de metformina (Más del 25%), el uso del fármaco muestra una tendencia a ser más frecuente en aquellas sin cáncer, lo que se hace significativo en usuarias de anticonceptivos orales. Sin embargo, la interacción de variables dificulta establecer la magnitud del efecto.
Autor corresponsal
Dr. jorge sapunar, jorge.sapunar@ufrontera.cl
ESTUDIO OBSERVACIONAL DESCRIPTIVO: COMPORTAMIENTO DEL CONTROL GLICEMICO EN PACIENTES CON DM 1 TRAS LA IMPLEMENTACION DE BOMBA DE INSULINA
Dr. Roy Orozco1 , Dr. Hans Astorga1 , Sr. Sebastian Cortes1 , Sra. Camila Castro1
1 Hospital San Pablo, Coquimbo
Resumen
La terapia con microinfusor de insulina, comúnmente conocida como bomba de insulina, permite una administración continua y ajustable de insulina, replicando de manera más precisa la secreción fisiológica del cuerpo. Esta innovadora técnica busca optimizar el tiempo en rango (TIR) y reducir la incidencia de hiperglicemia e hipoglicemia en pacientes con diabetes. Sin embargo, la evidencia local que respalda su impacto a corto y mediano plazo en entornos hospitalarios sigue siendo limitada.
Objetivo: Comparar el comportamiento del control glicémico, mediante monitoreo continuo de glucosa (MCG), antes y después de la instalación de la bomba de insulina.
Método: Se llevó a cabo un estudio observacional con un total de 16 pacientes diagnosticados con DM1. Se evaluaron los siguientes parámetros de control glicémico extraídos del MCG: tiempo bajo en rango (TBR) severo (<54 mg/dl), tiempo bajo en rango (TBR) leve (54–70 mg/dl), tiempo en rango (TIR) (70–180 mg/dl), tiempo sobre el rango (TAR) moderado (181–250 mg/dl), tiempo sobre el rango (TAR) severo (>250 mg/dl). indicador de gestion de glucosa (GMI) y la variabilidad glicemica
Los registros previos a la instalación de la bomba de insulina fueron obtenidos mediante el sistema FreeStyle Libre II, mientras que los registros posteriores se obtuvieron a través del sistema Guardian Link III. Las mediciones se realizaron en cuatro momentos específicos: tres meses antes de la instalación, un mes antes de la instalación, un mes después de la instalación, tres meses después de la instalación. Se expresaron los resultados en promedio porcentual.
Resultados: A continuación, se detallan los resultados observados en los diferentes periodos de evaluación: Se observó una tendencia favorable tras la instalación de la bomba, manifestándose en un aumento progresivo del TIR y una disminución notable del TAR, tanto en su forma moderada como severa. El TBR severo se mantuvo estable y bajo en todos los periodos, mientras que el TBR leve mostró una reducción gradual.
Conclusiones: En esta cohorte de pacientes, la instalación de la bomba de insulina se asoció con un aumento significativo en el tiempo en rango (TIR) y una reducción consistente en el tiempo sobre el rango (TAR), especialmente en casos de hiperglicemia severa. Al mismo tiempo, se mantuvo estable el tiempo en hipoglicemia severa, lo que indica un impacto positivo de la terapia con bomba en el control glicémico a corto y mediano plazo. Se sugiere que futuros estudios con un mayor número de pacientes y un seguimiento prolongado refuercen estos hallazgos, además de explorar su impacto en otras variables clínicas.
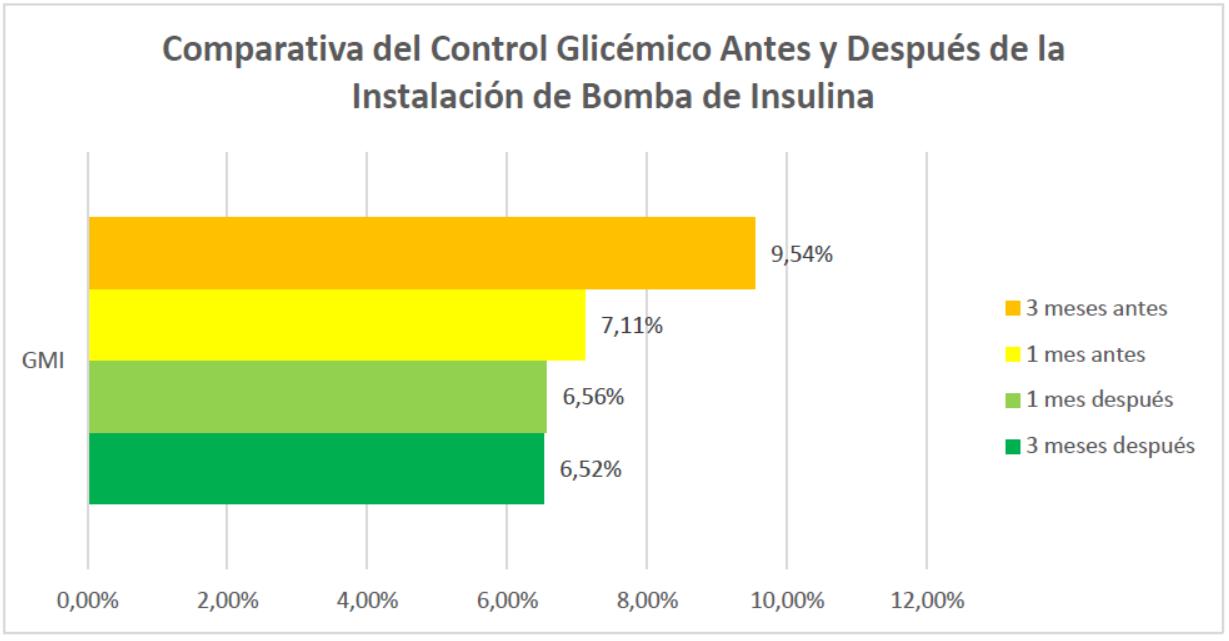
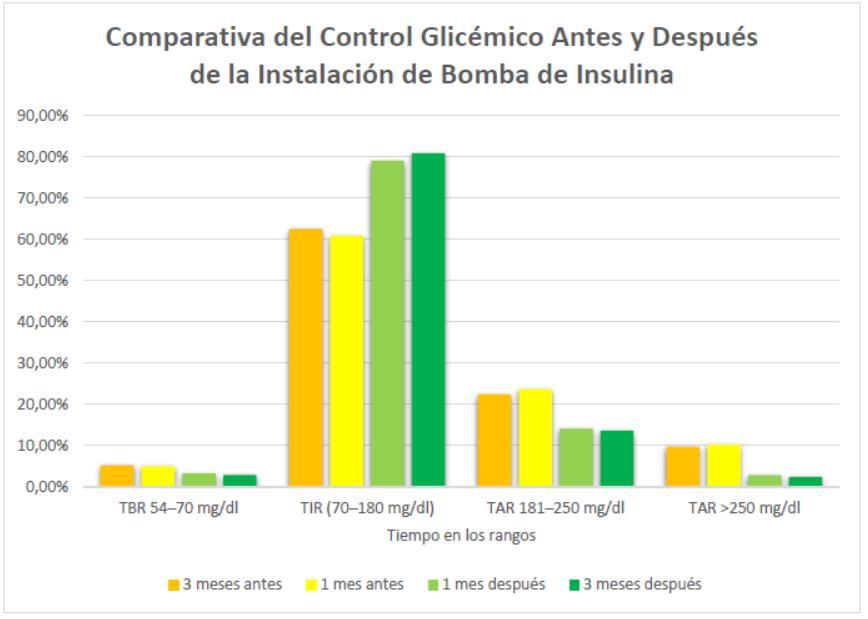
Autor corresponsal
Dr. Roy Orozco, royorozco@gmail.com
SINDROME DE CUSHING FAMILIAR DE ETIOLOGÍA INFRECUENTE. A PROPÓSITO DE UN CASO.
Dr. NATALIA GARCIA1 , Dr. CARMEN CARRASCO1 , Dr. HUGO BERMUDEZ1 , Dr. ALVARO NUNEZ1
1 CLINICA ALEMANA
Resumen
INTRODUCCIÓN:
La hiperplasia adrenal macronodular bilateral primaria (PBMAH) es una causa infrecuente de síndrome de Cushing, caracterizada por el desarrollo de múltiples nódulos adrenales con producción autónoma de cortisol. Esta condición tiene un espectro clínico amplio y plantea desafíos diagnósticos y terapéuticos. La identificación temprana es crucial para implementar un tratamiento eficaz y prevenir complicaciones metabólicas.
CASO CLÍNICO:
Paciente masculino 60 años. Con antecedentes de trastorno bipolar, hipertensión arterial diagnosticada a los 50 años y diabetes mellitus T2 a los 54 años. Obesidad progresiva. 2021 dado comorbilidades se realiza manga gástrica en otro centro. En diciembre 2023 presenta fractura vertebral L4-L5 con manejo ortopédico. Usuario de Valsartan 160mg, Hidroclorotiazida 25mg, Espironolactona 25mg, Linagliptina/Metformina 2,5/850mg, Lamotrigina 200mg y Clotiazepam. En noviembre 2024 tras periodo prolongado de coxalgia izquierda, se diagnostica Necrosis avascular de la cadera. Al interrogatorio se obtiene dato de adrenalectomía de hermana de paciente, 10 años atrás. Al examen destaca facie eritematosa, obesidad de predominio central, hipotrofia muscular periférica, PA 162/90. Refiere insomnio.
Laboratorio:
Test Nugent 18 ug/dl (VR< 1,8)
CSN Nº1: 1.2 Nº2: < 0.1 ug/dl (VR< 0,274)
CLU 24hr 53 ug/24h (VR 11.5 –102)
DHEAS 30 ug/dl (VR 51-295)
ACTH 3.5 pg/ml (VR 7,2-63)
Aldosterona 10 ng/dl (VR <23)
Renina 8.95 μUI/mL (VR 2.80-39.9)
Densidad Ósea T-score:
Columna L1-L3 -3.7
CFI -2.3
CFD -2.6
RM abdomen: Acentuada hiperplasia adenomatosa macronodular adrenal bilateral. Se decide manejo quirúrgico practicándose Adrenalectomía total izquierda y parcial derecha. Paciente cursa con sangrado con anemización leve. Actualmente con sustitución esteroidal, sin antihipertensivos, usando metformina. Un mes posterior a la cirugía, utilizando sustitución con prednisona 10mg, presenta crisis adrenal de rápida resolución. Al mes siguiente se realiza reemplazo de cadera izquierda sin incidentes. Pendiente al momento el estudio genético para evaluar mutaciones en gen _ARMC5._
DISCUSIÓN:
La hiperplasia adrenal macronodular bilateral representa un desafío debido a su baja frecuencia y las complejidades asociadas con su diagnóstico y tratamiento. Este caso resalta la importancia de evaluar a los pacientes con un mayor índice de sospecha. El manejo suele requerir un enfoque multidisciplinario, incluyendo endocrinólogos, urólogos y radiólogos. Las opciones terapéuticas pueden variar desde el control médico con inhibidores de la esteroidogénesis hasta la adrenalectomía bilateral, especialmente en casos de hipercortisolismo grave o resistente. Considerando los pros y contras del desarrollo de insuficiencia adrenal. Nuestro caso subraya la importancia de la personalización del tratamiento basado en las circunstancias individuales del paciente. Además, destaca la necesidad de un seguimiento
cercano para monitorear posibles complicaciones. Importante considerar el origen genético de la enfermedad para poder ofrecer diagnóstico y seguimiento a familiares.
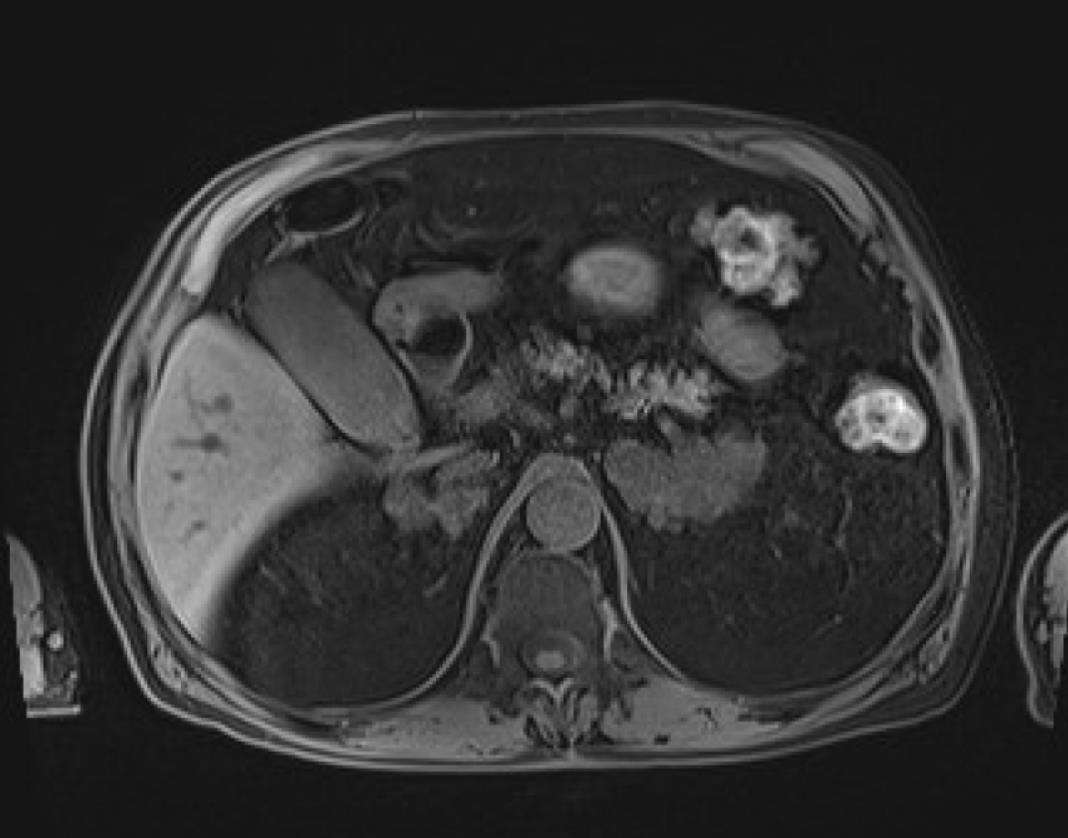
Autor corresponsal
Dr. Natalia García, NGARCIA@HCUCH.CL
SIGNIFICATIVA REDUCCIÓN DE TAMAÑO DE CRANEOFARINGIOMA PAPILAR SUPRASELAR CON INHIBIDORES
BRAF/MEK: REPORTE DE CASO EN CHILE.
Dra. Constanza Neumann1 , Dr. Thomas Uslar1 , Dr. Pablo Villanueva2 , Dr. Flavia Nilo1 , Dr. Giordano Herrera1 , Dr. Roger Gejman3 , Dr. Ximena Maul4 , Dr. Juan Pablo Cruz5 , Dr. Eugenio Vinés6 , Dr. Raúl Valenzuela7 , Dr. Francisco Guarda1
1 Departamento de Endocrinología, Escuela de Medicina, Pontificia Universidad Católica de Chile.
2 Departamento de Neurocirugía, Escuela de Medicina, pontificia Universidad Católica de Chile.
3 Departamento de Anatomía Patológica, Escuela de Medicina, Pontificia Universidad Católica de Chile.
4 Departamento de Otorrinolaringología, Escuela de Medicina, Pontificia Universidad Católica de Chile.
5 Departamento de Radiología, Escuela de Medicina, Pontificia Universidad Católica de Chile.
6Departamento de Hematología-Oncología, Escuela de Medicina, Pontificia Universidad Católica de Chile.
7 Departamento de Neurología, Escuela de Medicina, Pontificia Universidad Católica de Chile.
Resumen INTRODUCCIÓN:
El craneofaringioma (CF) es un tumor benigno poco frecuente del cual se han descritos dos subtipos: adamantinomatoso y papilar. Este último representa solo el 1–4% de todos los tumores intracraneales y alrededor del 20% de los CF, presentándose casi exclusivamente en adultos. La mayoría de los casos presentan la mutación somática BRAF V600E. Puede manifestarse con alteraciones hormonales clásicas de hipopituitarismo, síntomas psiquiátricos, problemas de memoria, síndrome hipotalámico, entre otras. El tratamiento convencional se basa en cirugía y radioterapia, pero debido a su ubicación, estos procedimientos se asocian a una elevada morbilidad y daño neurológico permanente. La terapia dirigida con inhibidores de BRAF y MEK ha demostrado reducciones tumorales superiores al 80%. A continuación, se presenta el caso de una paciente con CF papilar tratada con terapia dirigida anti BRAF/MEK y su dramática respuesta clínica.
DESCRIPCIÓN DEL CASO:
Mujer de 32 años sin antecedentes médicos relevantes. Consulta inicialmente por oligo-amenorrea de 2 años de evolución. Destaca historia de estrés psicológico, sin trastorno de la conducta alimentaria ni ejercicio excesivo, con estudio compatible con hipogonadismo hipogonadotropo y déficit tirotropo. Se inicia suplementación con estradiol transdérmico, progesterona cíclica y levotiroxina. Resonancia magnética (RM) presenta lesión expansiva supraselar con aparente compromiso del tallo hipofisario y extensión intraventricular de 23x21mm. Se realiza biopsia transesfenoidal sin incidentes compatible con CF papilar BRAF V600E mutado. Se discute en comité de neurooncología y, considerando la morbilidad asociada a una resección en esa posición anatómica y status funcional óptimo de la paciente, se define inicio de terapia anti BRAF/MEK con Dabrafenib/Trametinib para intentar reducción tumoral. Evoluciona con paniculitis y fiebre como efectos adversos a la terapia, con buena respuesta a antiinflamatorios y prednisona. A las 2 semanas de iniciada la terapia se realiza resonancia de órbitas por molestias oculares, la que mostró dramática reducción del tamaño tumoral a 15x13mm, sin alteraciones orbitarias. Tras 3 meses de terapia, se realiza nueva RM silla turca con reducción del tamaño tumoral a 10x7mm. Actualmente mantiene terapia anti BRAF/MEK sin otras complicaciones, con sustitución hormonal gonadotropa y tirotropa.
Este caso muestra el primer reporte en nuestro país de uso de terapia con inhibidores de BRAF/MEK en CF papilar con una muy rápida respuesta estructural. Los estudios y reportes de casos han mostrado resultados alentadores en el extranjero, permitiendo evitar complicaciones quirúrgicas asociadas a la resección de tumores del sistema nervioso central que comprometen estructuras críticas. El acceso en Chile es limitado debido a los costos asociados.
Se requiere investigación para definir la duración óptima del tratamiento, el riesgo de recurrencia y la secuencia de terapias adyuvantes, como cirugía o radioterapia.
Secuencias coronales ponderadas en T1 con uso de contraste endovenoso centradas en región selar
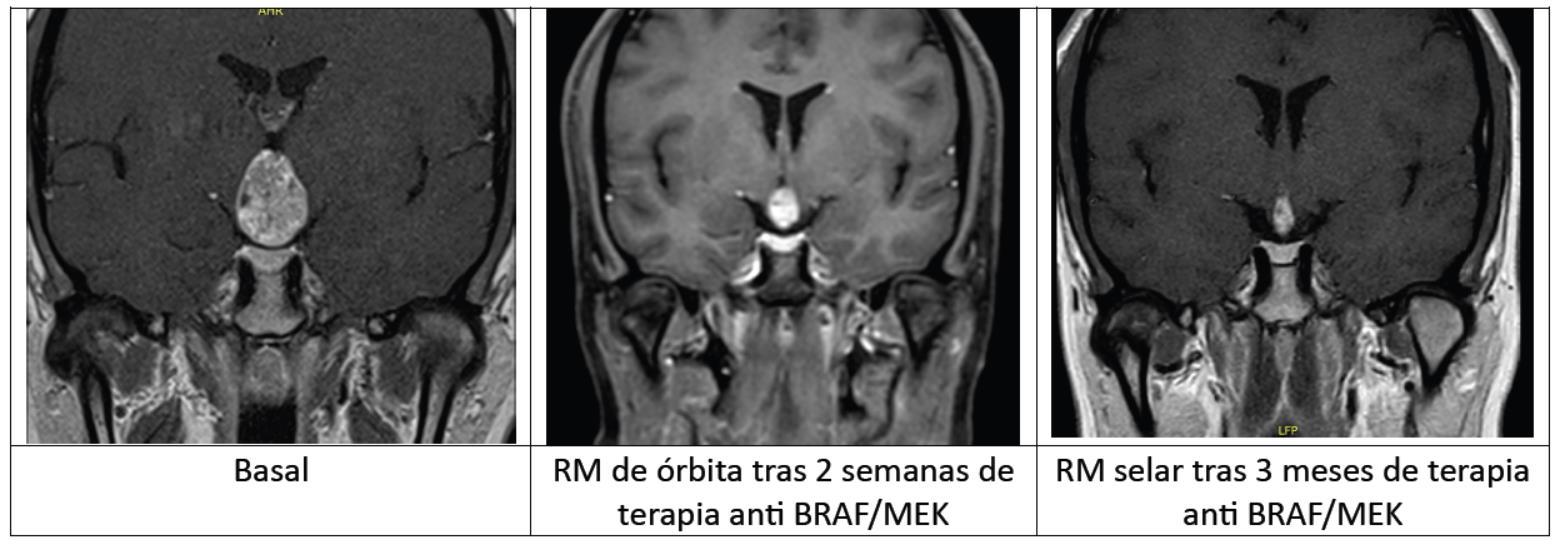
Autor corresponsal
Dr. Constanza Neumann, constanza.elizabeth.n@gmail.com
PRIMER CASO DE SIEMBRA NASAL COMO RECURRENCIA BIOQUÍMICA DE TUMOR NEUROENDOCRINO
HIPOFISARIO CORTICOTROPO
Dr. Benjamín Sanfuentes1 , Dr. Pablo Villanueva2 , Dr. Juan Pablo Cruz3 , Dr. Petre Cotoras4 , Dr. Raúl Valenzuela5 , Dr. Roger Gejman6 , Dr. Pablo Muñoz7 , Dr. Flavia Nilo8 , Dr. Francisco Guarda9
1 Departamento de Endocrinología, Escuela de Medicina, Pontificia Universidad Católica de Chile
2 Departamento de Neurocirugía, Escuela de Medicina, Pontificia Universidad Católica de Chile / Programa de Tumores Hipofisarios y Endoscopía Endonasal de Base de Cráneo, Red de Salud UC-CHRISTUS
3 Departamento de Radiología, Escuela de Medicina, Pontificia Universidad Católica de Chile / Programa de Tumores Hipofisarios y Endoscopía Endonasal de Base de Cráneo, Red de Salud UC-CHRISTUS
4 Departamento de Medicina Interna, Escuela de Medicina, Pontificia Universidad Católica de Chile
5 Departamento de Neurología, Escuela de Medicina, Pontificia Universidad Católica de Chile
6 Departamento de Anatomía Patológica, Escuela de Medicina, Pontificia Universidad Católica de Chile / Programa de Tumores Hipofisarios y Endoscopía Endonasal de Base de Cráneo, Red de Salud UC-CHRISTUS
7 Departamento de Hematología-Oncología, Escuela de Medicina, Pontificia Universidad Católica de Chile
8 Departamento de Endocrinología, Escuela de Medicina, Pontificia Universidad Católica de Chile / Programa de Tumores Hipofisarios y Endoscopía Endonasal de Base de Cráneo, Red de Salud UC-CHRISTUS
9 Departamento de Endocrinología, Escuela de Medicina, Pontificia Universidad Católica de Chile / Programa de Tumores Hipofisarios y Endoscopía Endonasal de Base de Cráneo, Red de Salud UC-CHRISTUS
Resumen
Introducción:
Los tumores neuroendocrinos hipofisarios (PitNETs) son generalmente benignos. Sin embargo, una minoría presenta un comportamiento agresivo con crecimiento persistente e invasión local, o metástasis, representando un desafío diagnóstico y terapéutico. Su identificación temprana es crucial, pero no existen marcadores únicos que predigan su comportamiento, por lo que su diagnóstico se basa en integrar el seguimiento clínico, bioquímico, imagenológico e histológico. Su tratamiento tradicionalmente incluye cirugía, radioterapia y temozolomida, pero han surgido terapias promisorias como inhibidores de tirosinkinasa, radiopéptidos o inmunoterapia. Reportamos un caso único en la literatura, correspondiente a PitNET corticotropo que presentó recurrencia bioquímica secundaria a siembra tumoral en la cavidad nasal posterior a cirugía transesfenoidal.
Caso Clínico:
Mujer de 70 años, con antecedentes de hipertensión resistente e insulinorresistencia, que consulta por incidentaloma hipofisario. Refería aumento de 20kg de peso gradual, fatiga y equimosis recurrentes. El estudio confirmó una enfermedad de Cushing (ACTH 169pg/mL; Cortisol Libre Urinario[CLU] 262.7µg/día) secundaria a macroadenoma hipofisario de 20x25x23mm con invasión del seno esfenoidal. Se realizó resección transesfenoidal, con remanente esfenoidal postoperatorio. El estudio histopatológico confirmó un PitNET ACTH positivo con Ki-67 50%. Por invasividad y características histológicas agresivas, se realizó estudio de diseminación que resultó negativo, administrándose radioterapia adyuvante a remanente (54Gy), logrando remisión clínica y bioquímica (CLU 15µg/día; ACTH 40pg/mL).
Diecinueve meses después de la cirugía presentó recurrencia clínica con aumento de peso e hipertensión. El laboratorio confirmó hipercortisolismo (CLU 260µg/día; Cortisol Salival Nocturno 0.761-0.673µg/dL [VN < 0.10]; ACTH 105pg/mL), con resonancia magnética selar que evidenció estabilidad del remanente y PET/CT 18F-AlF-NOTAOctreotide que mostró lesión hipercaptante en cavidad nasal sospechosa de implante por siembra quirúrgica, sin lesiones a distancia.
Tras evaluación multidisciplinaria, se realizó resección quirúrgica de la lesión nasal, cursando con hipocortisolismo postoperatorio (cortisol 2.5µg/dL; ACTH 14pg/mL), seguida de radioterapia del lecho (50Gy). A 11 meses de la segunda intervención, en relación a cefalea y compromiso parcial del III nervio craneano derecho, se evidenció progresión selar y presencia de metástasis hepática única, sin recurrencia nasal. Se inició terapia sistémica con temozolomida, asociada a radiocirugía de lesión selar y de metástasis hepática.
Conclusión:
Se describe un caso único en la literatura, correspondiente a PitNET corticotropo con siembra tumoral en la cavidad nasal. Destaca la agresividad del linaje corticotropo asociado a Ki-67 elevado e invasividad, lo que gatilló una primera recurrencia local y posterior progresión metastásica pese a múltiples terapias. Este reporte subraya la importancia crítica de la vigilancia bioquímica y radiológica estrictas a largo plazo en pacientes con tumores corticotropos, especialmente aquellos con características invasivas y/o agresivas, dado su potencial maligno.
Imágenes Caso Clínico
“Primer caso de siembra nasal como recurrencia bioquímica de Tumor Neuroendocrino Hipofisario Corticotropo” Resonancia Magnética de Silla Turca al momento del diagnóstico
Autor corresponsal
Dr. Benjamín Sanfuentes Diez, basanfuentes@gmail.com
Etiologías genéticas de la fragilidad ósea en adolescentes y adultos jóvenes: experiencia de un centro en Chile.
Dra. Gabriela Doberti1 , Dr. Pamela Trejo1 , Dr. Luz María Martin1 , Dr. Gabriela Repetto1 , Dr. Carolina Avalos1 , Dr. Jonathan Kraus1 , Dr. Francisca Illanes1 , Dr. Soledad Velasco1
1 Clinica Alemana de Santiago
Resumen
INTRODUCCIÓN: La evidencia actual ha ido identificando nuevas causas monogénicas de fragilidad ósea. Estudios en pacientes jóvenes con fragilidad ósea sin causas secundarias de osteoporosis y sin un fenotipo característico de osteogénesis imperfecta u otros trastornos genéticos asociados con osteoporosis han demostrado que estos pacientes con frecuencia portan variantes patogénicas, principalmente en genes que codifican colágeno tipo I (_COL1A1_ y _COL1A2_) asociados con osteogénesis imperfecta. Sin embargo, también se han reportado variantes en genes relacionados con la vía WNT (_LRP5_, _WNT1_), entre otros. El objetivo de este estudio fue identificar y caracterizar variantes genéticas asociadas con fragilidad ósea en pacientes jóvenes de nuestra práctica clínica en los que se habían descartado otras causas secundarias de osteoporosis.
MÉTODOS: Se trata de una serie de casos que incluye pacientes de ≤50 años con fracturas por fragilidad mayores o fracturas menores recurrentes (>3), sin signos clínicos ni antecedentes familiares de osteogénesis imperfecta u otras enfermedades genéticas asociadas con fragilidad ósea, y sin causas secundarias identificadas de osteoporosis, que consintieron en realizarse estudios genéticos para investigar causas monogénicas de fragilidad ósea.
RESULTADOS: Tres cuartos de los pacientes estudiados (6 de 8) presentaron variantes en genes asociados con fragilidad ósea (clasificadas como VUS o patogénicas). La mitad (4 de 8) portaban variantes actualmente clasificadas como patogénicas o probablemente patogénicas. La mayoría de las variantes identificadas estaban en genes involucrados en la vía de señalización WNT: 3 en _LRP5_ (c.2372T>C, p.Met791Thr, probablemente patogénica; c.4814C>T, p.Pro1605Leu, VUS; c.3107G>A, p.Arg1036Gln, probablemente benigna) y 2 en _WNT1_ (c.1035C>A, p.Cys345*, patogénica; c.607A>G, p.Asn203Asp, VUS). Además, se encontró una variante en _COL1A1_ no asociada con osteogénesis imperfecta (c.438_446del, p.Pro152_Gly154del, VUS), y una en _ALPL_ (c.299C>T, p.Thr100Met, patogénica).
DISCUSIÓN: La identificación de variantes genéticas en pacientes con fragilidad ósea puede impactar en las decisiones terapéuticas, guiar el seguimiento clínico, identificar familiares en riesgo y brindar un adecuado asesoramiento genético. Nuestros hallazgos contrastan con reportes previos que indican un predominio de mutaciones en genes de colágeno tipo I en pacientes con características similares. Aunque esta discrepancia puede deberse a nuestro pequeño tamaño de muestra, nuestros resultados destacan la importancia de seguir investigando el perfil genético local en individuos jóvenes con fragilidad ósea sin causas secundarias identificadas de osteoporosis.
Autor corresponsal
Dr. Maria Gabriela Doberti, mdoberti@alemana.cl
Dr. Marianne Taub1 , Dr. Rossana Román1 , Dr. Juan Pablo Rojas1 , Dr. Catalina Alvarez1 , Dr. Ximena Gaete1 , Dr. Nancy Unanue1 , Dr. Ethel Codner2 , Dr. Franco Giraudo1 , Dr. Verónica Mericq2 , Dr. Javiera Vildoso3
1 Instituto de investigaciones materno infantil, Universidad de Chile. Endocrinología pediátrica, Hospital Clínico San Borja Arriarán
2 Instituto de investigaciones materno infantil, Universidad de Chile
3 Genética clínica, Hospital Clínico San Borja Arriarán
Resumen
Introducción: La hipoplasia adrenal congénita ligada al X (HAC) es secundaria a variantes patogénicas en el gen _NR0B1, _que tiene un rol fundamental en el periodo embrionario, regulando la transcripción de genes implicados en el desarrollo adrenal y gonadal. Tiene una incidencia de 1-9/100.000 recién nacidos (RN) y se asocia a insuficiencia adrenal primaria (60% debut RN), hipogonadismo hipogonadotropo e infertilidad. Objetivo: presentar caso de HAC secundaria a una variante no reportada previamente en la literatura Caso clínico: Recién nacido pretérmino de 35 semanas AEG. Padres no consanguíneos. 2 tíos paternos fallecidos en período neonatal. Sin dismorfias, sin hiperpigmentación, pene algo grande, escroto bien formado, sin criptorquidia y testes de 1 ml. A los 10 días de vida se objetiva pérdida del 12% del peso de nacimiento y signos de deshidratación. Exámenes: natremia 127 mEq/L, kalemia 7.2 mEq/L, creatininemia 0.6 mg/dL, nitrógeno ureico 10.4 mg/dL, glicemia 95 mg/dL y gases venosos pH 7,33 pCO2 56 HCO3 26 mEq/L BE 4,2 mEq/L. Se hospitaliza en UCIP donde recibe fleboclisis mejorando función renal (creatinina 0,4 mg/dL), pero con persistencia de natremia baja (129 mEq/L) y kalemia elevada (8,6 mEq/L). Sin compromiso hemodinámico ni hipoglicemias. Se toma cortisol 6,6 ug/dL, 17 hidroxiprogesterona y se inicia Hidrocortisona 50 mg/m2/d más fludrocortisona 0,2 mg/día. Evoluciona con hiperkalemia persistente (potasio 6,5 mEq/L) requiriendo uso de kayexalate, Salbutamol y Furosemida. Se aumenta fludrocortisona 0.25 mg/día, normalizando natremia, pero persistencia de hiperkalemia hasta 5 mEq/L, asintomático clínicamente. Por estabilidad clínica se disminuye Hidrocortisona de forma progresiva hasta a 11mg/m2/día al mes de vida, manteniendo Fludrocortisona. 17 hidroxi-progesterona fue normal (0,1 ng/mL). Ecografía suprarrenal normal. Estudio genético exoma muestra variante probablemente patogénica en gen _NR0B1:_c.613_614del__(p.Asp205Profs*93) asociado a HAC. Se mantiene terapia sustitutiva. Actualmente paciente de 5 meses, con buen ascenso pondo estatural; peso 7,7 kg (+1,1 DS), talla 64 cm (-0,3 DS) y cifras tensionales en percentil 50.
Conclusión: Las alteraciones reportadas a la fecha en el gen _NR0B1_ causantes de HAC, se caracterizan por pérdida de función. La variante identificada en nuestro paciente es de tipo de cambio de marco de lectura y al revisarla en diferentes bases de datos no ha sido reportada. Es probable que sea reclasificada como patogénica al realizar estudio de segregación a los progenitores, que permitirá establecer si es el primer paciente en ser reportado con esta variante; si es una variante de novo; y realizar asesoría genética a la familia. Financiamiento: sin financiamiento
Autor corresponsal
Dr. Marianne Taub, mariannetaub@gmail.com
DSD 46,XY: SÍNDROME DE MALFORMACIONES GENITOURINARIAS Y/O CEREBRALES POR MUTACIÓN EN GEN PPP1R12A, UN DIAGNÓSTICO EMERGENTE
Dr. Juan Pablo Rojas1 , Dr. Catalina Álvarez1 , Dr. Marianne Taub1 , Dr. Ana Codoceo2 , Dr. Jose Sepulveda3 , Dr. Nancy Unanue4
1 Instituto de Investigaciones Materno Infantil, Hospital San Borja, Universidad de Chile, Santiago, Chile
2 Hospital Clinico de Magallanes, Servicio de Endocrinología Infantil, Punta Arenas, Chile
3 Hospital Clínico de Magallanes, Servicio de Cirugía Infantil, Punta Arenas, Chile
4 Unidad de Endocrinología Pediátrica, Instituto de Investigación Materno-Infantil, Universidad de Chile, Hospital Clínico San Borja-Arriarán. Santiago, Chile
Resumen
REPORTE DEL CASO: Escolar de 7.5 años,hijo de padres sanos no consanguíneos y diagnosticado en perodo neonatal con desarrollo sexual diferente (DSD) 46,XY, score de genitales externos 8 (Tubérculo genital: 3 cm, meato uretral proximal, pliegues labioescrotales fusionados, gónada izquierda no palpable y derecha palpable a nivel labioescrotal). Exámenes a los 7 ddv: DHEA-S: 47.7 ug/dL, A4: 2.83 ng/mL, glucosa: 62 mg/dL, sodio: 139 mEq/L, potasio: 4.6 mEq/L, cortisol: 15 ug/dL, FSH 11.1 mUI/mL, LH: 16.3 mUI/mL, ecografía abdómino-testicular: Gónada derecha en canal inguinal, gónada izquierda intrabadominal atrófica y remanente mülleriano. Se asigna sexo masculino. Laparoscopía diagnóstica (9 meses) evidencia gónada izquierda displásica, remanente mülleriano y testículo derecho intraabdominal, realizándose orquidopexia derecha, gonadectomía izquierda, conservando restos müllerianos. Biopsia gonadal informa tejido fibroso, estroma fusado y estruvturas tubulares alargadas. Se realiza uretroplastía en 2 tiempos. Exámenes a los 3,2 años: AMH 17.5 ng/mL, 17-OH progesterona 1 ng/mL, DHEA-S 2.4 ug/dL, A4 0.3 ng/mL. A los 4 años un panel genpetico de DSD resulta negativo y posteriormente un exoma único resulta positivo para una variante probablemente patogénica en el gen _PPP1R12A _(c.2152C>T p.(Arg718*), compatible con el síndrome de malformaciones genitourinarias y/o cerebrales (UBMS) autosómica dominante. La RM cerebral resulta sin hallazgos relevantes. A los 7,5 años su exámen físico destaca: peso: 47 kilos, talla: 137.5 cm (2,21 DE), IMC: 24,9 kg/m2 (2,47 DE), hipertelorismo, paladar alto, mamilas separadas, vello púbico Tanner 1, testículo derecho 2 cc, falo: 4x2 cm, meato distal, relación anogenital inferior/superior: 0.5 cm. Ecografía testicular.abdominal: testículo de 1 cc con múltiples micorcalcificaciones y remanente mülleriano de 3.7x1x0.6 cm.
DISCUSIÓN: El UBMS, recientemente descrito el año 2020, con 12 casos, en su mayoría DSD 46,XY asociados a malformaciones cerebrales, es causado por mutaciones con pérdida de función de la subunidad MYPT1 de la proteína miosin fosfatasa, que juega un rol en la contractilidad muscular, migración y proliferación celular, morfogénesis, neurotransmisión, expresión génica y en la barrera endotelial. Se ha demostrado su expresión en tejido cerebral y genitourinario en periodos críticos de la morfogénesis embrionaria. Actualmente hay 20 casos descritos, con distintos fenotipos (Neurológico, genitourinario, mixto o síndrome de persistencia de ductos müllerianos) pero sin una correlación genotipo-fenotipo clara.
COMENTARIOS FINALES: La amplia disponibilidad de la secuenciación de siguiente generación permite identificar causas genéticas de diversas entidades sindromáticas, especialmente en pacientes con DSD, logrando realizar tamizajes dirijidos a las complicaciones específicas, evaluar riesgo de malignidad y realizar seguimiento adecuado de pacientes con enfermedades poco frecuentes.
Autor corresponsal
Dr. Juan Pablo Rojas Godoy, juanpa.xd.rg@gmail.com
S. MAURIAC,
Dra. Marianne Taub1 , Dr. Ethel Codner1
1 Instituto de investigaciones materno infantil, Universidad de Chile
Resumen
INTRODUCCIÓN:
La diabetes neonatal (DN) se define por hiperglicemia persistente en los primeros seis meses de vida. Variantes patogénicas en el gen _KCNJ11_ representan una de las etiologías más frecuentes. Las mutaciones severas se pueden asociar a un cuadro conocido como DEND (developmental delay, epilepsy, and neonatal diabetes) y cuando el cuadro neurológico es más leve se denominadas iDEND.
OBJETIVOS: se presenta un caso clínico con síndrome de Mauriac, artropatía diabética, y iDEND por una variante patogénica _KCNJ11 _y su respuesta positiva al tratamiento con glibenclamida.
CASO CLÍNICO:
Paciente de sexo femenino, actualmente de 12 años, diagnosticada con diabetes mellitus a los 4 meses en contexto de cetoacidosis diabética en Venezuela, donde se trató con insulina NPH y ultra rápida de forma irregular. Presentó compromiso del neurodesarrollo, siendo completamente dependiente para sus actividades básicas, baja intención comunicativa y sin adquisición de lenguaje verbal. A los 9 años migra a Chile, donde requirió hospitalización por una nueva cetoacidosis. Al ingreso, presentaba HbA1c de 10,2%, talla baja severa (−3,8 DE), facie cushingoidea, artropatía diabética y hepatomegalia, compatibles con síndrome de Mauriac. Una vez superada la cetoacidosis diabética, se inició tratamiento intensivo con insulina basal-bolo, sin lograr un control glicémico adecuado en parte por la regular adherencia al tratamiento.
A los 11 años, por antecedente de debut antes de los 6 meses se solicitó estudio genético que confirmó una variante patogénica en _KCNJ11 _(p.Val59Met). Con este resultado se inició Glibenclamida en dosis crecientes hasta 0,66 mg/k/día, logrando suspender la insulina. Con el tratamiento con glibenclamida se mantiene por un año excelente control glicémico (gráfico). Además se logró mejoría neurológica, adquisición del lenguaje verbal, intención comunicativa e independencia funcional. El puntaje en la escala de desarrollo adaptativo Vineland-3 aumentó de 38 a 62, junto a mejoría en la velocidad de crecimiento y regresión de signos clínicos de síndrome de Mauriac. La artropatía no regresó (tabla).
CONCLUSIONES: Se presenta un paciente que demuestra el valor de la medicina de precisión en endocrinología pediátrica. Se reporta una niña con Síndrome de Mauriac, en que la hepatomegalia, la talla baja, la cara con mejillas llenas revirtieron con el tratamiento dirigido a su alteración molecular. Por otro lado es destacable la mejoría en su condición neurológica.
RECOMENDACIONES: El antecedente de una diabetes de inicio en los primeros seis meses de vida obliga a realizar el estudio molecular y eventual cambio a glibenclamida.
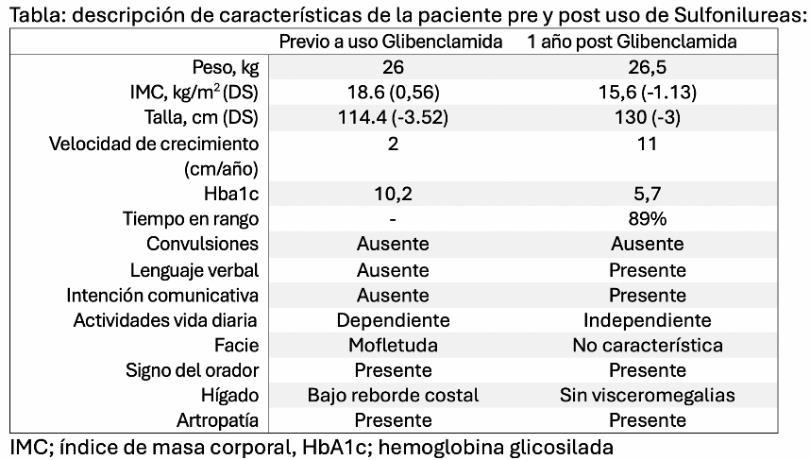
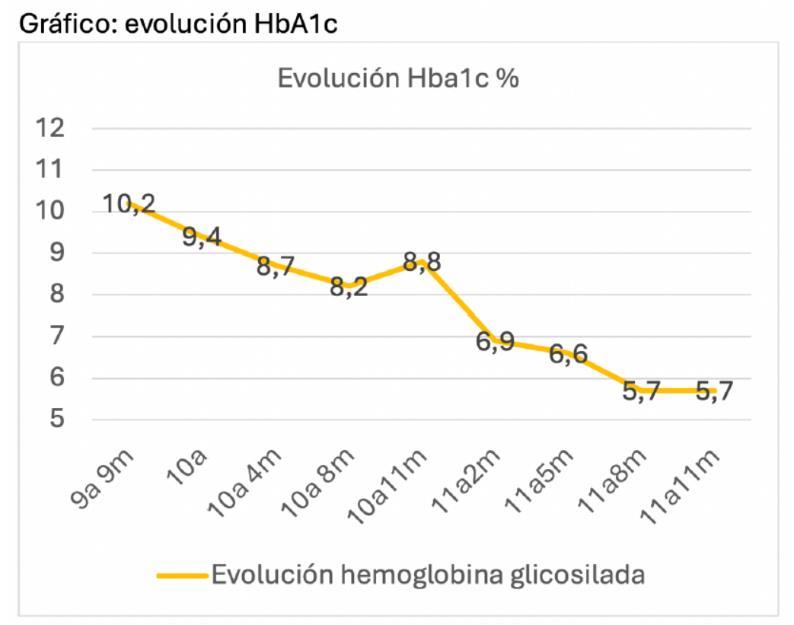
Sin financiamiento.
Autor corresponsal
Dr. marianne taub, mariannetaub@gmail.com
Dra. Camila García Reingardt1 , Dr. Ricardo Salvador Miguez1 , Dr. Lucia Acevedo Gonzalez1
1 Hospital Regional Rancagua
Resumen
INTRODUCCIÓN: La talla baja desproporcionada puede encontrarse en el contexto de un espectro amplio y heterogéneo de displasias esqueléticas y síndromes multisistémicos. El gen _BMP2_ (Bone Morphogenetic Protein 2) codifica una proteína señalizadora de la familia TGF-β, crucial para la formación de hueso y cartílago, así como para el desarrollo cardíaco, craneofacial y neural. Variantes patogénicas que producen haploinsuficiencia de _BMP2_ se han asociado a un fenotipo variable que puede incluir talla baja, dismorfias faciales, anomalías esqueléticas, cardiopatías congénitas y, ocasionalmente, alteraciones neurológicas y endocrinas.
En este reporte presentamos un paciente pediátrico con baja talla, dismorfias, anomalías esqueléticas y cardiopatía congénita operada, portador de una variante de significado incierto en _BMP2_.
PRESENTACIÓN DEL CASO: Paciente masculino de 6 años 4 meses, controlado en endocrinología por talla baja desde los 3 años 2 meses. Antecedentes prenatales: embarazo controlado, parto por cesárea a las 39 semanas por diagnóstico prenatal de cardiopatía congénita compleja. PN 3620g - TN 49 cm. Antecedentes personales: síndrome hipotónico, retraso del desarrollo psicomotor (sedestación 9 meses, marcha asistida 2 años 6 meses), hipoplasia de ambos pies, pectum excavatum y múltiples hospitalizaciones por infecciones respiratorias. En 2021 se realizó cirugía cardíaca correctiva (cierre de CIA ostium primum, reparación de cleft mitral y reducción de aurícula derecha), persistiendo defectos residuales leves (CIA pequeña, insuficiencia mitral leve). Se mantiene estable en controles cardiológicos, con restricción parcial para actividad física y sin signos de insuficiencia cardíaca. En endocrinología, el estudio mostró cariotipo 46,XY normal, test del sudor negativo, perfil tiroideo y metabólico normales, IGF-1 inicialmente bajo y posteriormente normalizado, IGFBP-3 y vitamina D normales y edad ósea retrasada respecto a la cronológica. Estudio imagenológicos: Ecografía abdominal y radiografía de columna sin hallazgos.
En el año 2025 se realiza Exoma que identificó variante heterocigota de significado incierto en _BMP2_ (p.Lys335*), sospechándose haploinsuficiencia como mecanismo causal del fenotipo. Actualmente: peso 13,2 kg, talla 95 cm (<p3), crecimiento estable pero muy por debajo del promedio. Mantiene seguimiento por endocrinología, genética, cardiología, neurología y kinesioterapia.
DISCUSIÓN: Las variantes en _BMP2_ son causa rara de displasia esquelética con compromiso multisistémico y expresividad variable. El diagnóstico se dificulta por la superposición clínica con otros síndromes, pero el uso de secuenciación masiva ha permitido identificar casos y ampliar el espectro fenotípico. La vigilancia multidisciplinaria es clave, con especial atención al crecimiento, función cardiopulmonar y desarrollo neurológico.
Autor corresponsal
Dr. Camila García Reingardt, camigr@gmail.com
HIPERTIROIDISMO SECUNDARIO A ENFERMEDAD TROFOBLÁSTICA GESTACIONAL: PRESENTACIÓN DE UN CASO
Dra. Daniela Santana1 , Dr. Andrés Romero2 , Dr. Maritza Atkinson2 , Dr. Alberth Burnier2
1 Residente Medicina Interna Universidad de Concepción
2 Servicio Medicina Interna, Sección Endocrinología Hospital Las Higueras
Resumen
Introducción:
La enfermedad trofoblástica gestacional (ETG) engloba un espectro de entidades originadas de la placenta, incluyendo la mola hidatiforme (MH) y las neoplasias trofoblásticas gestacionales. La incidencia de MH es de 0.57 a 2 cada 1000 embarazos y las mujeres en los extremos de la vida reproductiva tienen mayor riesgo. El hipertirodismo es una complicación muy rara de esta patología, causada por la unión de la β-hCG al receptor de TSH dada su similitud estructural.
Caso clínico:
Mujer de 51 años con antecedente de hipertensión arterial, tabaquismo e hipermenorrea hace 3 meses. Consultó por dolor en hemitórax derecho tipo pleurítico de una semana de evolución, tos seca y compromiso del estado general. Al examen físico hipertensa, taquicárdica, con murmullo pulmonar disminuido en bases y edema de extremidades inferiores. Se realizó TAC de tórax, abdomen y pelvis con contraste que mostró moderado derrame pleural bilateral y masa uterina centrada en cavidad endometrial de 13.5 por 8.0 centímetros. Ecografía transvaginal mostró endometrio heterogéneo engrosado con imagen en panal de abeja de 92 mm, sugerente de ETG. β-hCG >1.000.000 mUI/mL. Estudio de diseminación negativo. Toracocentesis diagnóstica compatible con transudado. Evaluada por endocrinología por sospecha de tirotoxicosis por taquicardia e hipertensión mantenidas. Sin orbitopatía ni nódulos tiroideos. TSH <0.005 uUI/mL (valor normal (VN): 0.27-4.2) T4L 5.13 mg/dL (VN: 0.93-1.7) T3 3.8 mg/mL (VN: 0.8-2.0), compatible con hipertirodismo secundario a ETG. Inicia propranolol 40 mg cada 12 horas y metimazol 10 mg al día. Evolucionó con metrorragia persistente y expulsión de contenido molar por lo que se realiza vaciamiento aspirativo en pabellón y biopsia. Al segundo día post vaciamiento TSH <0.005 uUI/mL T4L 1.6 mg/dL T3 0.9 mg/mL. Se suspende metimazol. Biopsia endometrial informó MH completa invasora. Posteriormente se realizó histerectomía total y anexectomía bilateral por persistencia de metrorragia. Al mes después de la cirugía, asintomática, con TSH 0.99 uUI/mL T4L 0.99 mg/dL T3 1.3 mg/mL. Actualmente en seguimiento clínico y de laboratorio, sin indicación de fármacos. Por ETG en control seriado de β-hCG, que disminuyó hasta la negativización. Discusión:
Es importante un alto nivel de sospecha de esta entidad, ya que incluso se han descrito casos de tormenta tiroidea asociada, con elevada mortalidad. El tratamiento quirúrgico resulta en la resolución rápida del hipertiroidismo, pero es imperativo optimizar el manejo perioperatorio, siendo este similar a otras causas de hipertiroidismo, con fármacos antitiroideos y betabloqueadores. El seguimiento endocrinológico debe realizarse hasta que se resuelva el hipertiroidismo bioquímico asociado a una tendencia a la baja de la β-hCG
Autor corresponsal
Dr. Daniela Santana, dssantanaf@gmail.com
Dra. María Cristina Mayol1 , Dr. Guillermo Lay-Son2 , Dr. Carolina Mendoza3 , Dr. Constanza Ralph4 , Dr. Florencia De Barbieri5 , Dr. Juan Carlos Pattillo6 , Dr. Paulina Esparza7 , Dr. Antonieta Solar8 , Dr. Francisca Grob1
1 Unidad de Endocrinología Pediátrica, División de Pediatría, Pontificia Universidad Católica de Chile
2 Unidad de Genética Clínica y Enfermedades Metabólicas, Pontificia Universidad Católica de Chile
3 Endoplus, centro del desarrollo y crecimiento. Santiago, Chile.
4 División Gineco-Obstetricia, Pontificia Universidad Católica de Chile. Red de Salud UC CHRISTUS, Santiago, Chile.
5 Departamento de Anatomía Patológica, Pontificia Universidad Católica de Chile. Red de Salud UC CHRISTUS, Santiago, Chile.
6 Unidad de Cirugía Pediátrica, División de Cirugía, Pontificia Universidad Católica de Chile. Red de Salud UC CHRISTUS, Santiago, Chile.
7 Departamento de Radiología, Pontificia Universidad Católica de Chile. Red de Salud UC CHRISTUS, Santiago, Chile.
8 Departamento de Patología, Pontificia Universidad Católica de Chile. Red de Salud UC CHRISTUS, Santiago, Chile.
El síndrome DICER1 es una condición hereditaria autosómica dominante causada por variantes patogénicas germinales del gen _DICER1_, que incrementa el riesgo de desarrollar tumores benignos y malignos desde la infancia hasta la adultez. Su expresión clínica presenta penetrancia incompleta, modulada por factores como sexo y edad. Entre las manifestaciones más frecuentes se encuentra el bocio multinodular (BMN), que puede aparecer a edades tempranas. Asimismo, las personas con este síndrome tienen riesgo aumentado de carcinoma diferenciado de tiroides.
Se presenta el caso de paciente de 11 años y 8 meses, adoptada, con diagnóstico de trastorno del espectro autista y macrocefalia, que consultó inicialmente a los 9 años y 8 meses por aumento de volumen cervical, disnea progresiva y odinofagia. La función tiroidea era normal (TSH 1.62 uIU/L [0.7–5.7], T3 160 ng/dL [91.1–240.9], T4L 1.05 ng/dL [1.00–2.10]) y los anticuerpos antitiroideos fueron negativos. La ecografía y tomografía computarizada evidenciaron una masa compatible con BMN, nódulo predominante en el lóbulo tiroideo izquierdo, descrito como sólido-quístico de aproximadamente 4,5×4,0×3,8 cm, sin calcificaciones, que se extendía hacia hueco supraesternal, con desplazamiento de tráquea y esófago. Se realizó hemitiroidectomía izquierda, cuyo estudio histológico mostró enfermedad folicular nodular tiroidea. Posteriormente, la paciente presentó crecimiento progresivo del bocio residual con disfagia y dificultad respiratoria, indicándose hemitiroidectomía derecha dos años después. La biopsia reveló carcinoma papilar de tiroides, variante folicular encapsulada, mínimamente invasiva, de alto grado y con focos sugestivos de invasión vascular. El estudio de exoma identificó una variante probablemente patogénica heterocigota germinal en el gen _DICER1_ (c.4738C>T; p.(Gln1580*)). La evaluación complementaria para descartar otros tumores asociados al síndrome incluyó radiografía de tórax normal y ecografía pélvica con hallazgo de una lesión anexial derecha quística unilocular de 7,1x4,6 cm, de características sugerentes de quiste funcional, no visible en el control a las seis semanas. Los niveles de inhibina B y hormona antimülleriana fueron normales. El BMN es poco frecuente en la edad pediátrica y su aparición en la infancia debe hacer sospechar del síndrome de DICER1, especialmente cuando se asocia a recurrencia familiar, antecedente personal o familiar de tumores (blastoma pleuropulmonar, nefrona quístico, tumor ovárico de células de Sertoli-Leydig, carcinoma diferenciado de tiroides, pineoblastoma, meduloepitelioma del cuerpo ciliar, hamartoma condromesenquimal nasal, etc.) o ciertas características fenotípicas como macrocefalia, alteraciones de las vías urinarias o retinianas. La identificación temprana de variantes patogénicas permite implementar estrategias terapéuticas adecuadas, iniciar vigilancia tumoral precoz y ofrecer asesoramiento genético a la familia. Este caso ilustra la importancia de considerar el
síndrome DICER1 en el diagnóstico diferencial de masas tiroideas pediátricas, incluso en ausencia de antecedentes familiares conocidos.
Autor corresponsal
Sr.s. María Cristina Mayol Suárez, mcmayols@gmail.com
REPORTE DE UN CASO
Srta. Catalina Valencia1 , Srta. Amanda Rivas1 , Srta. Camila Palomino1 , Srta. Nicole Rivera1 , Dra. Lorena Hernandez2
1 Universidad Mayor de Temuco
2 Hospital de nueva Imperial
Resumen
INTRODUCCIÓN
La recurrencia de enfermedad de Graves es una complicación poco frecuente posterior a una tiroidectomía total, y puede deberse a causas atípicas como la presencia de tejido tiroideo ectópico funcional. Los anticuerpos TRAb pueden inducir hiperplasia en focos ectópicos residuales previamente silentes, generando recidiva bioquímica y clínica.
CASO CLÍNICO
Paciente sexo masculino, 41 años con antecedente de enfermedad de Graves tratada con radioyodo y tiroidectomía total el año 2016. En Junio 2024 consulta por aumento de volumen cervical derecho. Al interrogatorio dirigido refiere palpitaciones, sudoración y baja de peso. En el examen físico se evidencia la presencia de exoftalmo y una masa cervical lateralizada a derecha. En exámenes destaca TSH <0.01mIU/L y T4 total 15.03 µg/dL por lo que se suspende levotiroxina. Ecografía revela masa sólida-quística submaxilar derecha de 46×34×23 mm, con microcalcificaciones y vascularización caótica. Se realiza PAAF informándose examen citológico negativo para células neoplásicas malignas. En agosto/2024 persiste hipertiroidismo (TSH 0.01mIU/L, T4L 2.49ng/dL) con elevación de TRAb: 14.3 UI/L y Tiroglobulina: 115 ng/mL. Se inició tratamiento con Tiamazol y propranolol. En octubre/2024 se realizó resección quirúrgica de masa cervical, se describe nódulo firme de ~4 cm en nivel II derecho, íntimamente adherido a glándula submaxilar. La biopsia informa tejido ectópico folicular tiroideo hiperplásico en ganglio linfático, no reconociendo características neoplásicas. En su evolución posterior se suspende tiamazol y se reinicia tratamiento con levotiroxina. En controles posteriores, paciente se mantiene asintomático, con perfil tiroideo normal y descenso de tiroglobulina.
DISCUSIÓN.
Hay pocos casos reportados de enfermedad de Graves en tejido tiroideo ectópico posterior a tiroidectomía total. Ante una recidiva de hipertiroidismo siempre considerar el factor iatrogénico, como primera posibilidad , la segunda causa a descartar es la recidiva sobre un remanente quirúrgico descrita en 0- 3% de los pacientes intervenidos. La prevalencia de tejido tiroideo ectópico es baja, descrita en 1/100.000 personas y usualmente se localiza en la línea media por el trayecto embriológico del conducto tirogloso.
La presencia de tejido tiroideo benigno funcional en un ganglio lateral sin neoplasia es excepcional, siendo más frecuente como un sitio de metástasis de carcinoma papilar. En nuestro caso el material obtenido tanto en la PAAF como en la cirugía fue benigno.
Este caso nos demuestra que el tejido tiroideo ectópico puede volverse hiperfuncional en presencia de TRAb y además aumentar de tamaño presentándose como una masa simulando incluso patología neoplásica.
Autor corresponsal
Srta. Amanda Francisca Rivas Cid, amanda.rivas@mayor.cl
CÁNCER ANAPLÁSICO DE TIROIDES BRAF NO MUTADO ESTADIO IV C CON EXCELENTE RESPUESTA A TRATAMIENTO MULTIMODAL E INMUNOTERAPIA. CASO CLÍNICO
Dr. René Díaz
1
1 Clinica Universidad de los Andes
Resumen
OBJETIVO: Describir evolución de paciente portador de cáncer anaplásico de tiroides BRAF no mutado estadio IVC con excelente respuesta a tratamiento multimodal tras más de 30 meses. CASO CLÍNICO: Paciente masculino de 37 años, sin antecedentes mórbidos ni antecedentes de patología tiroidea personal ni familiar. Se pesquisa masa cervical de rápido crecimiento que evoluciona en 2 semanas a obstrucción laríngea grave por tumor tiroideo infiltrativo. Se realiza tiroidectomía total con resección completa del tumor, anastomosis traqueal y traqueostomía. Biopsia: cáncer anaplásico con extenso compromiso tiroideo, traqueal y de partes blandas, compatible con transformación anaplásica de cáncer papilar. Bordes quirúrgicos comprometidos. Inmunohistoquímica (IHQ) para BRAF V600E negativa. Estudio mutaciones somáticas: mutación gen MSH2 c.2038C>T, PD-L1 98%, TMB bajo. Estudio imagenológico sin metástasis a distancia. Recibió 7 ciclos de quimioterapia con paclitaxel y 33 sesiones de radioterapia cervical. 18 FDG PET- CT post tratamiento solo evidencia hipermetabolismo a nivel cicatriz de traqueostomía, sin otras lesiones. A los 3 meses de haber terminado el tratamiento se realiza nuevo 18 FDG PET-CT que evidencia pequeño foco hipermetabólico paratraqueal anterior izquierdo no visible en examen previo y nódulo pulmonar en lóbulo inferior izquierdo de 28 mm hipermetabólico. Se realiza segmentectomía con resección de nódulo pulmonar. Biopsia e IHQ similar a tumor primario. Se inicia inmunoterapia, recibiendo atezolizumab cada 21 días. Se ha mantenido en control imagenológico que solo ha evidenciado tejido heterogéneo hipoecogénico hipermetabólico de 19 mm en lecho quirúrgico izquierdo con biopsia compatible con fibrosis e inflamación crónica sin neoplasia. Actualmente el paciente lleva 32 meses desde el diagnóstico y 20 meses de tratamiento con inmunoterapia encontrándose libre de enfermedad, en muy buen estado general y en tratamiento de sustitución con levotiroxina. CONCLUSIÓN: Presentamos el caso de paciente portador de cáncer anaplásico de tiroides BRAF no mutado estadio IVC con excelente respuesta a tratamiento multimodal tras casi 3 años desde el diagnóstico. Esta es una evolución inhabitual en un paciente con cáncer anaplásico metastásico BRAF no mutado y la buena respuesta a inmunoterapia está acorde a los reportes recientes de la literatura que aconsejan su uso en este tipo de pacientes.
Autor corresponsal
Dr. René Díaz, diaztorres77@gmail.com
Abde Nazira P32
Acuña Pilar P58 P67
Allendes Camila P49 P49
Álvarez Diego P6
Álvarez Catalina CC2 TL 7
Alvaro Prof. P96
Arancibia Javiera P19 P103 P55 TL10
Aravena Pamela P2 P101
Arbizu Valentina P11 P35
Astorga Hans P122
Báez Ma. Soledad P93
Ballesteros Ismael P89 P91
Bentes Amanda P115
Borzutzky Arturo TL 13
Bravo Liseth P99
Brito Valentina P4
Brito Oscar P5 P41 P57 P28
Burnier Alberth P30 P25
Cabané Patricio P106 P108
Cáceres Cristian P75 P79
Campos Cristóbal P15
Cárdenas Paola P17 P28 P103
Carrasco Carmen CC6 TL 6
Carrion Pablo TL 23
Carvajal Cristian TL1
Cedillo Daisy P36 P85
Codner Ethel CC10
Cordero Francisco TL 19 P121
Correa Eduardo P25
Cortés Jocelyn P17
Cristiani Andrea P54
Cruz Francisco P76
D’Espessailles Amanda P114
Daza Constanza P92 P94
Daza Lydia TL 14
Delgado José P4
Diaz Valentina P47 P92 P14
Díaz René CC12 P47
Díaz Valentina P90 P81
Doberti Ma. Gabriela CC4 P36
Domínguez José Miguel TL 4
Donoso Gilda P123
Encina Álvaro P39
Eugenin Daniela P24
Fernández Pablo P124
Ferrando Rodolfo P115
Florenzano Pablo TL 21
Flores-Jiménez MaríaJosé P110
Forero Juan TL 22
Gallardo Vivian P53 P2
García Marisol P51 P9
García Natalia CC1
García Camila CC8 P76 P65 P69
García Hernán P105
Gonzales Pablo TL 17
González Marcela P73
González Javiera P116
González Marcela P43
González Katherine P97
González Susana P64
Griffero Mariana P8
Grob Francisca P104
Guzmán Pablo P113 P10 TL 7 P42
Hananias Fady P24
Hargreaves Isabel P37 P29 P29
Herrera Giordano P39 TL 20
Horvath Eleonora TL 18 P107
Huechamil Matías P31
Huerta Patricio P112
Huidobro Laura P113
Inestrosa Nibaldo TL 8
Invernizzi Pamela P99
Iñiguez Germán TL 12
Jara Gabriela TL2
Jaramillo Javier P12
Lacourt Patricia P78 P62
Lafferte Yolanda P42 P91
Lanas Alejandra TL15 TL 13 P104
Lauga Ladiz P14 P16
Lay-Son Guillermo CC1 P56
Leiva Mauricio P60
Linares Jeannette P48
Lizardi Yocelyn P119
López Gleidys P112
Lozano Claudia P30
Luque Issis TL 21
Lustig Nicole TL 14 P100
Retamal Florencia P43
Madison Annette P56
Madrid Arturo P126
Maldonado Gabriel TL 19
Mamani Mariel P114
Marín Dayana P40
Marín Jaime P123
Matamoros Andrea P98
Maturana Verónica TL1
Maul Ximena P22
Mayol Ma. Cristina CC10 P74 TL16 P120 P31
Morales Dagoberto P121
Munizaga Claudia P105
Muñoz Camila P5
Muñoz Anaís TL 22
Navarro Fabiola P100
Neumann Constanza CC2
Novoa Tamara P68
Ocaranza Paula P118
Okuma Cecilia P72
Olave Consuelo P110 P10 P3
Ormazábal Paulina TL 24
Orozco Roy P33 P126
Ortiz Evelyn P34 TL 6 P23
Ortiz Diego P35
Palominos Diego P93 P83 P88 P90
Panay Sergio P75
Pastene Elias P40
Pavicic Francisca P101
Peña Erika P88
Peña Melani P77 P64 P51
Pereira Ana TL9
Perelli Javiera P58
Pérez Nicolas P9
Pérez Jorge TL 4
Pichott Michelle P85
Pichott Valeria P79
Pineda Pedro TL 11
Pino Consuelo P71
Piña Sara P50 P68
Pipino Camila P122 P41 P55
Pizarro Claudia P70
Postigo Javiera P72
Quevedo Iván P45
Ríos Rafael P52
Rivas Amanda CC11 P38 CC3
Rivera Carlos P18
Rodríguez Alejandro P34 TL15
Rodríguez Fernando TL 18
Rodríguez Francisco P109 P106
Rojas Juan CC6 P63 TL 11
Rojas Irina P125
Román Rossana CC7
Romero Andres P13 CC5
Romero Patricio P33
Romero Andrés P73
Romero Wuinifer P63
Rozas Karina P119
Rumié Hana P116
Saffie Isabel P111
Salazar Ma. Elizabeth P52
Salazar Paulina P96
Salman Patricio P18
Salvador Ricardo CC9
Sánchez Paulina P69
Sandoval Alejandra TL3
Sanfuentes Benjamín CC3 TL10 P118
Santana Daniela CC9 P46 P71
Santos Jose P108
Sapunar Jorge P125
Sebastián Ángelo P117
Sepúlveda Carolina P32 P67
Slachevsky Andrea TL 5
Solorzano Marlin P80
Soto Pia P124
Suazo Valeria P74
Tala Hernán P1 P3 TL 8 TL 5 P98
Tapia Pablo P8 P20
Tapia-Castillo Alejandra TL2 TL16
Torres Nataly P95 P86
Torres Diana P22
Torres Nataly P38 P83
Tovar Genesis P46
Trejo Pamela CC12 P1
Uslar Thomas CC11 TL 12
Valencia Catalina P86
Valenzuela Javier P26
Vásquez Félix P62 P117
Vega Javier P80
Vega Beatriz P107
Vera Gonzalo P111 P95 P84
Vergara Matías P21
Vielma Allison P27 P37
Villalobos Carolina P27
Villanueva Pablo CC4 P50
Villavicencio Maryori P97
Vivanco Maritza P70
Vucetich Nevenka P6
W. Ing Steven TL 24
Wohllk Nelson P19
Yizmeyián Anahí P57 P59
Yubini Ma. Cecilia P23 P7 TL9 P109 TL 20
Zambrano Paulina P59
Zapata Daniela P84
Zapata Andrea P48 P12 P13
Zapata Antonio TL 17
Zapata Juan P77 P65
Zenteno Catalina P20
Zeppelin Michelle P16 P21 V - Z
La Sociedad Chilena de Endocrinología y Diabetes (SOCHED), fiel a su compromiso con la promoción del perfeccionamiento continuo y el desarrollo científico de sus socios y de los profesionales del área, otorgó en esta oportunidad 22 becas de asistencia al XXXVI Congreso Chileno de Endocrinología y Diabetes, con el objetivo de incentivar la participación de profesionales jóvenes y fortalecer su formación académica y clínica.
1.Dr. Gabriel Maldonado Flores
2.Dra. María Cecilia Yubini Lagos
3.Dra. Javiera Arancibia Berrios
4 Dr Benjamín Sanfuentes Diez
5.Dr. Alberth Burnier Cáceres
6.Dra. Consuelo Olave Beltrán
7.Sr. Pablo Fernández Katz
8.Srta. Amanda Rivas Cid
9.Sr. Jorge A. Pérez López
10 Srta Fabiana Díaz Pineda
11.Dra. Evelyn Ortiz Briceño
12.Dra Valentina Brito Ortiz
13.Dr. Pablo Guzmán Alacona
14.Dra. M. Cristina Mayol Suárez
15.Srta. Catalina Valencia Rodríguez
16 Dra Constanza Neumann Gallardo
17.Dra. Florencia Retamal San Martin
18.Dra. Pamela Aravena Solis
19.Sr. Javier Valenzuela Veloso
20.Dra. Marianne Taub Suazo
21.Dr. Giordano Herrera Kendall
22 Dr Óscar Brito Donoso
12-14NOVIEMBRE
Presidenta SOCHED
Secretaria Ejecutiva Congreso
Coordinadora Diabetes
Coordinadora Endocrinología Pediátrica
Coordinador
Endocrinología Adulto